Un résultat positif au test de risque héréditaire indique une prédisposition au cancer, et non un diagnostic de cancer. Un résultat négatif dépend des éléments recherchés, tandis qu’un variant de signification incertaine ne devrait pas déterminer le traitement ; le dépistage de l’MSI et celui des protéines de réparation des mésappariements tumorales répondent à des questions différentes.

Points clés à retenir
- Résultat germinal positif signifie qu’un variant pathogène ou probablement pathogène associé au syndrome de Lynch a été identifié ; cela ne signifie pas qu’un cancer est présent.
- Panel de gènes de base couvre généralement MLH1, MSH2, MSH6, PMS2 et les délétions pertinentes d’EPCAM — 5 gènes, mais pas 5 profils de risque interchangeables.
- Vrai négatif signifie que le laboratoire a exclu un variant pathogène familial connu ; un panel négatif sans variant familial identifié peut rester non informatif.
- Variant incertain est un variant de signification incertaine, ou VUS ; cette classification ne constitue pas un diagnostic positif de syndrome de Lynch.
- Dépistage tumoral repose sur un test MSI ou une immunohistochimie portant sur les 4 protéines de réparation des mésappariements ; un résultat tumoral anormal ne prouve pas l’existence d’un variant héréditaire.
- Planification de la coloscopie dépend du gène concerné : les recommandations britanniques de 2020 sur le cancer colorectal héréditaire préconisent un début à 25 ans pour MLH1/MSH2 et à 35 ans pour MSH6/PMS2, généralement tous les 2 ans.
- Transmission familiale confère à chaque enfant d’une personne porteuse d’un variant pathogène hétérozygote associé au syndrome de Lynch un risque de 50% d’hériter de ce variant.
- Prévention par l’aspirine nécessite une discussion individuelle sur la sécurité : l’essai CAPP2 a évalué une dose quotidienne de 600 mg, mais cette dose testée n’est pas une recommandation d’automédication.
Que signifient réellement les résultats des tests du syndrome de Lynch ?
Le test génétique du syndrome de Lynch identifie une prédisposition héréditaire, et non la présence actuelle d’un cancer. Un variant germinal pathogène ou probablement pathogène étaye un diagnostic de syndrome de Lynch ; un résultat négatif a 2 interprétations différentes, et un variant de signification incertaine n’établit pas un risque de cancer héréditaire.
Le mot positif nécessite que l’échantillon correspondant soit joint. Un résultat germinal positif concerne l’ADN d’un échantillon constitutionnel, généralement du sang ou de la salive ; un dépistage tumoral positif concerne les caractéristiques d’un cancer existant. Il s’agit de 2 résultats distincts, et seul le premier établit habituellement la prédisposition héréditaire pertinente pour les tests prédictifs chez les apparentés.
Un rapport peut comporter 5 termes de classification : pathogène, probablement pathogène, signification incertaine, probablement bénin et bénin. Les laboratoires les résument parfois par positif, non concluant ou négatif, ce qui peut masquer la distinction entre un résultat incertain et l’absence de résultat ayant une incidence clinique. Lisez la ligne de classification du variant, et pas seulement l’indicateur coloré de statut d’un portail.
Par exemple, imaginez 2 frères et sœurs sans cancer : l’un est porteur du variant pathogène familial de MSH2 et l’autre obtient un résultat négatif spécifiquement pour ce variant. Le premier a besoin d’un plan de prévention ; le second n’a généralement pas besoin d’une surveillance spécifique du syndrome de Lynch pour ce variant familial. Aucun de ces résultats ne permet, à lui seul, de savoir si l’un ou l’autre de ces frères et sœurs a actuellement un polype.
Kantesti est un Analyseur de test sanguin AI qui aide à expliquer les résultats courants de laboratoire, mais une numération formule sanguine normale ne permet d’exclure aucun des 5 gènes fondamentaux associés au syndrome de Lynch. Nos organisation et notre champ d'application clinique sont distincts d’un laboratoire de génétique diagnostique : les décisions relatives au risque héréditaire nécessitent le rapport original et une interprétation clinique qualifiée.
Les tests germinaux, le dépistage de l’MSI et celui des protéines de réparation des mésappariements sont différents
Le test germinal cherche à déterminer si un variant associé au syndrome de Lynch est présent dans l’ADN constitutionnel, tandis que la MSI et l’immunohistochimie des protéines de réparation des mésappariements examinent le tissu cancéreux. L’immunohistochimie évalue 4 protéines ; la MSI mesure l’instabilité des séquences répétitives d’ADN. Aucune des deux méthodes de dépistage tumoral ne prouve à elle seule l’existence d’un syndrome de Lynch.
L’immunohistochimie des protéines de réparation des mésappariements, généralement abrégée en IHC, examine l’expression des protéines MLH1, PMS2, MSH2 et MSH6. La perte d’une ou de plusieurs protéines peut indiquer un défaut de réparation, mais le pathologiste doit confirmer que les cellules non cancéreuses fournissent des témoins internes de coloration valides. Des témoins défaillants peuvent rendre une perte apparente ininterprétable plutôt que réellement anormale.
Un MSI élevée un résultat signifie que le cancer testé présente une instabilité microsatellitaire importante. Certains tests utilisent 5 marqueurs, tandis que les méthodes fondées sur le séquençage évaluent beaucoup plus de sites ; leurs seuils sont propres à chaque test. Un pourcentage de MSI ne correspond pas à votre probabilité d’hériter du syndrome de Lynch, une distinction également pertinente pour résultats qualitatifs et quantitatifs.
Le dépistage germinal sur sang ne mesure pas l’ADN cancéreux circulant, sauf si un autre test a été spécifiquement prescrit. L’ADN constitutionnel est généralement obtenu à partir des éléments cellulaires blancs, et la salive contient des cellules adaptées à de nombreux tests génétiques. Après une greffe allogénique de cellules souches, ces 2 types de prélèvements peuvent poser problème, car l’ADN provenant du donneur peut influer sur l’interprétation.
Le tissu cancéreux peut contenir à la fois des variants héréditaires et des modifications acquises uniquement par ce cancer. Séquençage apparié de la tumeur et du tissu normal compare 2 prélèvements pour aider à distinguer ces possibilités, bien que l’interprétation dépende toujours de la couverture et de la qualité du test. Demandez si votre rapport décrit un résultat constitutionnel, un résultat limité au tissu ou une possibilité non résolue nécessitant un test germinal distinct.
Quels gènes un panel de dépistage du syndrome de Lynch devrait-il inclure ?
A Panel de gènes du syndrome de Lynch comprend généralement MLH1, MSH2, MSH6, PMS2 et les délétions pertinentes d’EPCAM. Le test doit rechercher à la fois les petites variations de séquence et, le cas échéant, les délétions ou duplications de grande taille ; une liste de 5 noms de gènes ne garantit pas à elle seule une couverture analytique complète.
MLH1, MSH2, MSH6 et PMS2 codent les 4 protéines de réparation des mésappariements couramment évaluées par IHC. EPCAM est différent : certaines délétions à proximité de son extrémité peuvent réduire au silence le gène MSH2 voisin. Un résultat concernant EPCAM nécessite donc l’examen des limites exactes de la délétion ; toute modification d’EPCAM ne provoque pas le syndrome de Lynch.
Deux angles morts techniques méritent des questions précises : les variations du nombre de copies et les régions difficiles à séquencer. PMS2 possède un pseudogène très similaire qui complique certaines analyses ; des méthodes spécialisées peuvent donc être nécessaires. La leçon générale — le nombre de copies et les résultats de séquence ne sont pas interchangeables — est expliquée dans notre guide de dépistage des variations du nombre de copies, bien que la SMA et le syndrome de Lynch aient des modes de transmission différents.
Un panel plus large de cancers héréditaires peut examiner 20, 50 gènes ou plus, car des antécédents familiaux qui se recoupent peuvent évoquer un autre syndrome. Un plus grand nombre de gènes peut produire davantage de résultats incertains et de risques fortuits sans rapport avec le problème initial. Avant le test, demandez quels résultats supplémentaires modifieraient la surveillance et si vous pourrez discuter de leurs implications avant de les recevoir.
Un résultat de séquençage négatif peut ne pas exclure tous les mécanismes associés au risque héréditaire. De rares modifications constitutionnelles de la méthylation de MLH1, le mosaïcisme ou des modifications structurelles hors du champ du test peuvent nécessiter des examens complémentaires. Si un ancien rapport ne mentionne qu’1 gène ou ne comporte pas d’analyse des délétions, un service de génétique peut déterminer si un test actualisé permettrait de répondre à une question réellement non résolue.
Qui devrait envisager un dépistage et un conseil génétique ?
Le dépistage est le plus informatif lorsqu’un membre de la famille présente un variant connu associé au syndrome de Lynch, qu’un cancer présente des anomalies suspectes de réparation des mésappariements, ou que les antécédents personnels et familiaux évoquent un risque héréditaire. Un arbre généalogique couvrant 3 générations aide à déterminer qui devrait être testé en premier et comment interpréter un résultat négatif.
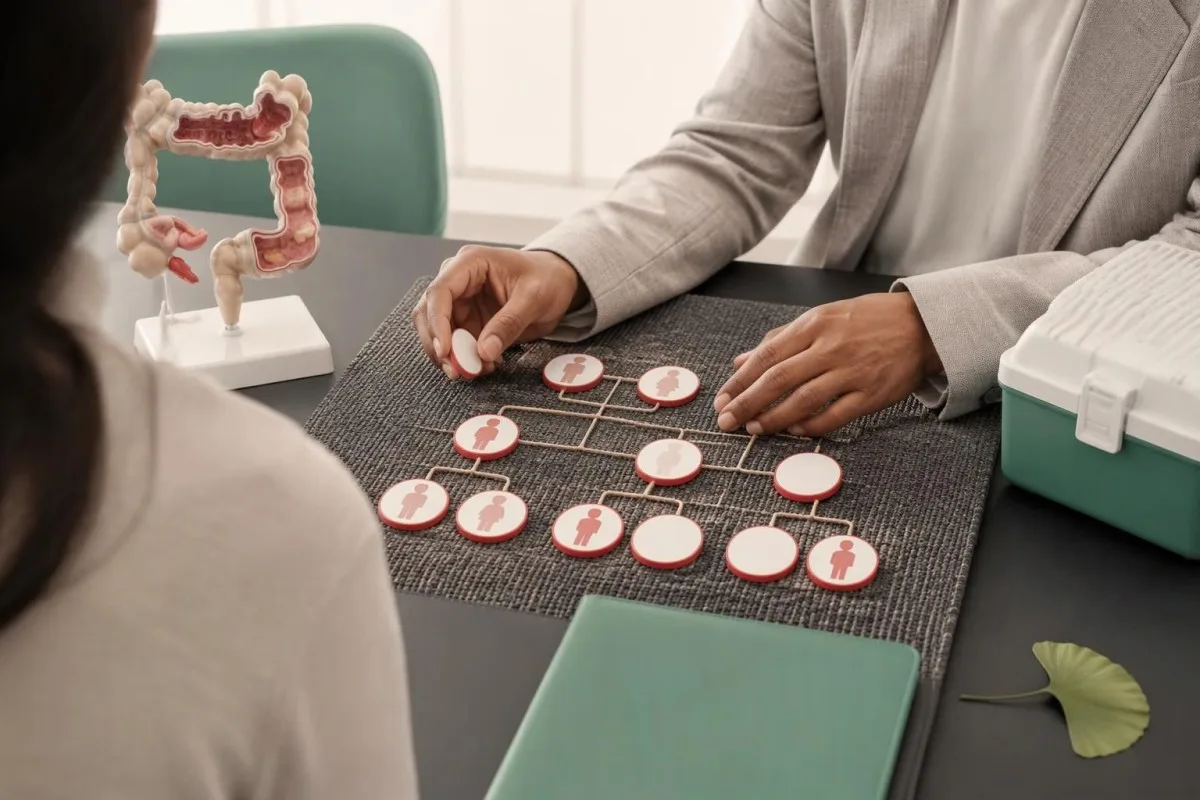
Un cancer colorectal ou de l’endomètre à début précoce, plusieurs cancers associés au syndrome de Lynch chez 1 personne et des cancers survenant sur des générations successives peuvent justifier une évaluation. Cependant, une famille peu nombreuse, l’adoption, les décès précoces ou la présence de peu de parentes ayant un utérus peuvent masquer le schéma. L’absence d’antécédents familiaux marquants constitue donc un indice moins probant qu’un résultat négatif confirmé pour un variant familial connu.
Dans la mesure du possible, testez un membre de la famille atteint avant un membre indemne. Si un parent hypothétique avait eu un cancer colorectal à 43 ans et que des tissus conservés sont disponibles, les résultats de sa tumeur et son résultat germinal peuvent être plus informatifs qu’un panel large chez un enfant en bonne santé. Notre guide sur les tests génétiques familiaux en cas de cancer explique pourquoi le dépistage biologique courant ne constitue pas un substitut.
Les outils de prédiction clinique peuvent estimer la probabilité d’être porteur d’un variant de réparation des mésappariements. Un score PREMM5 d’au moins 2.5% est un seuil couramment utilisé pour envisager une évaluation génétique, mais les critères d’orientation varient et les résultats tumoraux peuvent justifier une évaluation indépendamment de ce seuil. Un score de risque sélectionne les personnes à évaluer ; il ne transforme pas une estimation de 2.5% en diagnostic.
Avant de prescrire un test, discutez d’au moins 3 aspects pratiques : les résultats incertains ou fortuits possibles, les implications pour les proches et les règles locales en matière d’assurance ou d’emploi. Les les informations sur la confidentialité et les données peuvent vous aider à examiner la façon dont nous traitons les dossiers téléversés, mais les laboratoires de génétique et les services de santé ont leurs propres politiques de consentement, de conservation et de divulgation.
Résultats positifs et signification d’une mutation de MSH6
A variant germinal pathogène ou probablement pathogène de MSH6 étaye un diagnostic de syndrome de Lynch ; il ne permet pas de diagnostiquer un cancer. Pour la signification d’une mutation de MSH6, distinguez 3 éléments : le variant exact, sa classification par le laboratoire et le fait qu’il ait été détecté dans l’ADN constitutionnel ou uniquement dans le tissu cancéreux.
Le syndrome de Lynch implique généralement un variant pathogène dans 1 des 2 copies d’un gène de réparation des mésappariements de l’ADN. Le développement d’un cancer nécessite souvent des modifications supplémentaires dans les cellules touchées, notamment la perte de la voie de réparation fonctionnelle restante. Cela explique pourquoi une prédisposition héréditaire peut être présente dès la naissance alors qu’un cancer peut apparaître beaucoup plus tard — ou ne jamais apparaître.
Le risque varie selon les gènes, les organes, l’âge et les antécédents familiaux. Le cancer colorectal associé à MSH6 apparaît souvent plus tard que celui associé à MLH1 ou MSH2, ce qui contribue à expliquer les différents âges de début de la surveillance. Pour une personne ayant un utérus, le risque d’atteinte de l’endomètre mérite une discussion distincte ; une seule étiquette combinée, telle que ' risque modéré de cancer au cours de la vie ', peut masquer des décisions très différentes selon l’organe.
Le mot probablement pathogène ne rend pas un variant probablement pathogène équivalent à un VUS. Le cadre de l’ACMG/AMP définit « probablement pathogène » comme correspondant à une certitude supérieure à 90% que le variant est responsable de la maladie, et non à une probabilité supérieure à 90% que son porteur développe un cancer (Richards et al., 2015). Cette distinction évite de transformer une probabilité de classification en une estimation trompeuse du risque personnel.
Kantesti est un plateforme d’interprétation prise de sang AI pouvant aider à contextualiser l’hémoglobine et la ferritine, mais ces 2 mesures ne permettent pas de calculer la pénétrance d’un variant de MSH6. Notre validation et nos limites cliniques ne doit pas être interprété comme une validation de la classification des variants germinaux. Demandez à votre équipe de génétique une lettre de surveillance propre au gène plutôt qu’un résumé générique de résultat positif.
Quand un résultat négatif réduit-il réellement le risque ?
A résultat véritablement négatif exclut le variant pathogène spécifique déjà établi dans votre famille ; un résultat négatif non informatif ne trouve aucun variant explicatif alors que la cause génétique au sein de la famille reste inconnue. Ces 2 résultats négatifs peuvent conduire à des recommandations de surveillance très différentes malgré une formulation identique dans le portail patient.
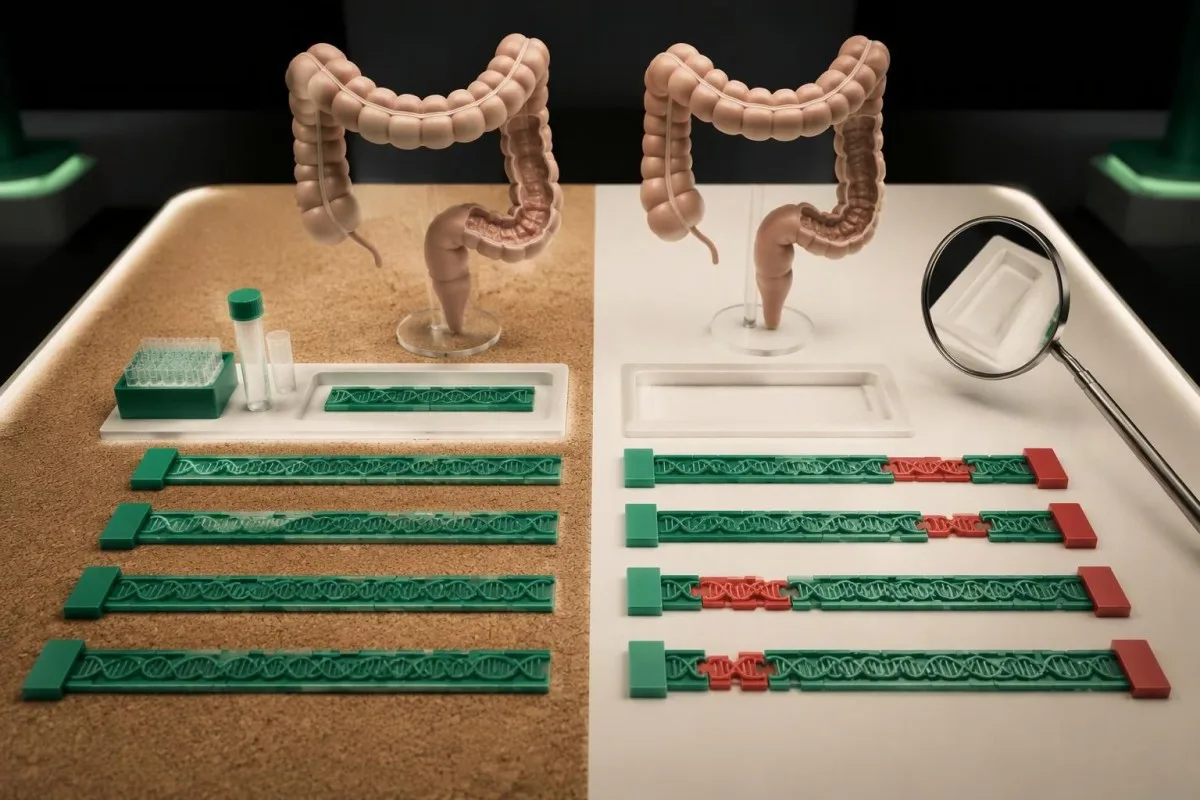
Pour un adulte hypothétique dont la mère porte un variant pathogène confirmé de MLH1, un test négatif validé pour ce variant exact écarte généralement le risque héréditaire associé au syndrome de Lynch transmis par la mère. Il n’élimine pas les risques sans lien avec ce variant provenant de l’autre parent, de polypes personnels ou du mode de vie. Le dépistage de la population générale — ou un autre calendrier fondé sur les antécédents familiaux — peut toujours s’appliquer ; ' négatif ' ne signifie jamais un risque de cancer nul au cours de la vie.
Une personne asymptomatique ayant 2 proches atteints d’un cancer colorectal peut obtenir un résultat négatif à un panel étendu sans que la cause familiale ait été identifiée. Ce résultat ne permet pas d’établir si la famille présente un mécanisme génétique non détecté, une autre affection héréditaire ou un risque non génétique partagé. La surveillance devrait continuer de tenir compte de l’arbre généalogique documenté plutôt que de revenir automatiquement au calendrier de dépistage de la population générale.
Trois éléments du rapport peuvent modifier l’interprétation : l’identifiant du variant familial, les méthodes de détection du test et les limites indiquées. Vérifiez que le laboratoire a bien testé le même variant que celui trouvé chez le proche, en particulier lorsque les rapports utilisent différentes versions du transcrit. Notre vérifications de la source des rapports médicaux expliquent pourquoi la formulation du laboratoire d’origine compte davantage qu’une paraphrase automatisée.
ne peut rendre un rapport négatif sur le risque héréditaire plus concluant en le combinant à des valeurs normales d’analyses courantes. Même 10 résultats normaux aux analyses sanguines ne compensent pas une couverture génique insuffisante et n’excluent pas un variant propre à une famille. Une évaluation génétique est plus utile que de répéter le même panel chaque année, sauf si la technologie, l’arbre généalogique ou l’interprétation initiale a changé de façon importante.
Que faire d’un variant génétique incertain ?
A variant de signification incertaine, ou VUS, désigne un changement génétique pour lequel les données sont insuffisantes pour déterminer s’il est pathogène ou bénin. Un VUS est 1 des 5 catégories standard de classification et ne devrait pas, à lui seul, entraîner une chirurgie propre au syndrome de Lynch, une surveillance renforcée ou des tests prédictifs qualifiant les proches de personnes atteintes.
Les recommandations de l’ACMG/AMP indiquent qu’un VUS ne doit pas être utilisé pour la prise de décision clinique (Richards et al., 2015). Une personne porteuse d’un VUS peut tout de même avoir besoin d’une coloscopie plus précoce en raison de 2 proches atteints d’un cancer colorectal à début précoce, mais la raison est l’antécédent familial, et non la preuve que le variant incertain cause le syndrome de Lynch. Distinguez ces justifications dans la lettre de surveillance.
Les laboratoires évaluent plusieurs types de données, notamment la fréquence dans la population, les expériences fonctionnelles, la ségrégation au sein des familles et la concordance avec les mécanismes pathologiques établis. Une prédiction informatique à elle seule ne suffit pas à établir la pathogénicité. Même une concordance entre 2 outils de prédiction peut refléter des données d’entraînement sous-jacentes similaires, plutôt que 2 éléments de preuve biologique indépendants.
La reclassification peut faire évoluer un VUS vers une classification bénigne ou pathogène, mais il n’existe pas de délai universel de 12 mois pour sa résolution. Demandez qui vous contactera si le laboratoire modifie sa classification et si vos coordonnées sont associées à un processus de reprise de contact. Nos normes relatives au contenu médical distinguent également les données non résolues des conclusions cliniquement exploitables.
Le dépistage de certains proches peut parfois aider un laboratoire à étudier un variant incertain, mais cela diffère du dépistage prédictif en cascade de routine. Si 1 proche est porteur du VUS et qu’un autre ne l’est pas, ces résultats seuls ne devraient pas déterminer qui doit subir une intervention chirurgicale ni qui peut interrompre le dépistage. Demandez une clarification écrite lorsqu’une étude familiale est réalisée pour recueillir des données plutôt que pour poser un diagnostic.
Pourquoi le dépistage tumoral peut-il être anormal en l’absence de syndrome de Lynch ?
Une réparation déficiente des mésappariements dans la tumeur peut résulter d’une méthylation sporadique de MLH1, de modifications acquises des deux copies d’un gène de réparation, ou d’un syndrome de Lynch héréditaire. Il s’agit d’au moins 3 explications distinctes ; les tests de suivi tumoral aident à les différencier, en particulier lorsque le test germinal ne met en évidence aucun variant pathogène.
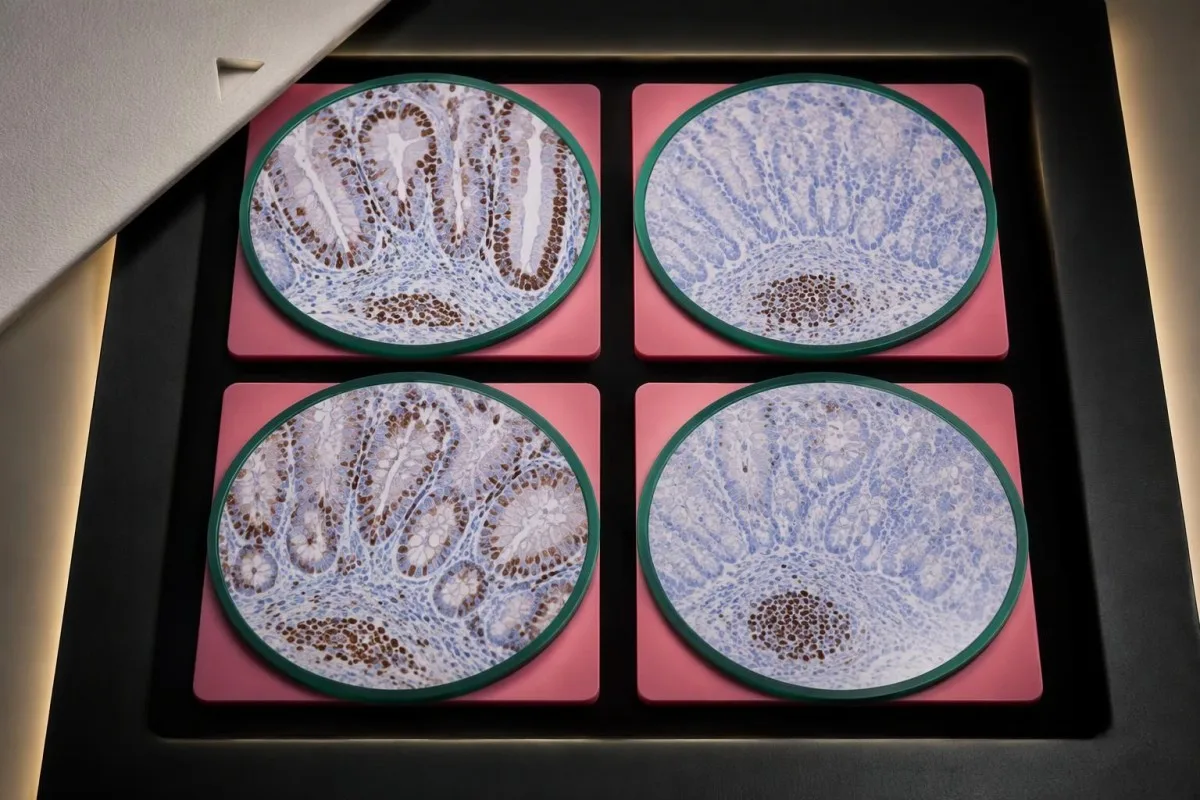
La perte de MLH1 et de PMS2 est souvent concomitante, car ces 2 protéines fonctionnent en paire. Dans le cancer colorectal, la recherche de méthylation du promoteur de MLH1 et parfois la recherche de BRAF V600E peuvent étayer une explication sporadique. BRAF n’est pas l’outil d’exclusion correspondant pour le cancer de l’endomètre, et un début inhabituellement précoce ou un arbre généalogique évocateur peut tout de même justifier un avis spécialisé.
La perte de MSH2 avec MSH6, ou la perte isolée de MSH6 ou de PMS2, peut orienter l’évaluation germinale vers certains gènes. Toutefois, ces profils impliquant 4 protéines sont des indices, et non un diagnostic génétique garanti : des artefacts de marquage, les effets d’un traitement et des mécanismes biologiques inhabituels peuvent compliquer l’interprétation. Un marquage conservé ne prouve pas non plus qu’une protéine fonctionne normalement.
Les résultats doublement somatiques désignent 2 événements acquis touchant la réparation des mésappariements dans la tumeur, sans variant germinal explicatif identifié. L’analyse tumorale et constitutionnelle appariée peut étayer cette conclusion et éviter d’attribuer à tort un syndrome de Lynch à toute une famille. Un cancer avec déficit de la réparation des mésappariements non élucidé n’est pas automatiquement doublement somatique ; la prise en charge peut encore dépendre des antécédents familiaux et de l’exhaustivité des tests.
Les marqueurs tumoraux tels que le ACE, exprimés en ng/mL, ne permettent pas d’établir si la perte de la réparation des mésappariements est héréditaire. Notre explication des limites d’un taux élevé de CEA distingue les marqueurs de suivi du diagnostic héréditaire. Le cas échéant, demandez 2 résumés : l’un expliquant les implications pour le traitement du cancer, notamment la pertinence éventuelle de l’immunothérapie, et l’autre expliquant ce que les proches devraient faire.
Comment un résultat positif modifie-t-il la surveillance par coloscopie ?
Un syndrome de Lynch confirmé nécessite généralement une coloscopie, régulière, avec un âge de début et un intervalle adaptés au gène et aux antécédents familiaux. Les recommandations BSG/ACPGBI/UKCGG de 2020 préconisent de commencer à 25 ans pour MLH1/MSH2 et 35 ans pour MSH6/PMS2, avec une coloscopie généralement tous les 2 ans.
Les recommandations britanniques illustrent pourquoi un résultat MSH6 positif ne conduit pas nécessairement au même calendrier qu’un résultat MLH1 positif (Monahan et al., 2020). Les recommandations américaines commencent généralement la surveillance de MLH1/MSH2 entre 20 et 25 ans et celle de MSH6/PMS2 entre 30 et 35 ans, avec des intervalles allant de 1 à 3 ans selon le gène et les recommandations. La surveillance liée à EPCAM est généralement alignée sur celle de MSH2.
Un cancer apparu exceptionnellement tôt chez un membre de la famille, un cancer colorectal antérieur, des adénomes ou un examen inadéquat peuvent justifier un calendrier différent. Une coloscopie normale signifie qu’aucune anomalie préoccupante n’a été détectée lors de cet examen ; elle ne supprime pas la prédisposition héréditaire. Si l’intervalle recommandé est de 2 ans, demandez si la prochaine échéance est calculée à partir de l’examen de haute qualité réalisé ou d’un examen de contrôle prévu.
Le FIT et le FOBT ne remplacent pas la coloscopie de surveillance du syndrome de Lynch. Les tests fécaux détectent le sang plutôt que de repérer et d’enlever de manière fiable les polypes précancéreux ; un test fécal négatif ne permet donc pas de repousser une coloscopie prévue tous les 1 à 2 ans. Notre guide de suivi FIT positif explique pourquoi un résultat anormal à un test fécal nécessite tout de même une évaluation diagnostique.
La qualité de la préparation, l’examen complet et l’ablation des polypes comptent autant que l’intervalle prévu au calendrier. Conservez le compte rendu d’endoscopie, notamment pour savoir si le côlon a été examiné dans son intégralité et si un polype nécessite un contrôle plus précoce. Les limites décrites dans notre Interprétation des résultats du FOBT expliquent également pourquoi de nouveaux symptômes doivent être évalués entre les examens prévus, plutôt que d’attendre la prochaine date de surveillance.
Qu’est-ce qui change pour la prévention des cancers de l’endomètre et de l’ovaire ?
Le syndrome de Lynch peut augmenter le risque de cancer de l’endomètre et, pour certains gènes, des ovaires, mais le dépistage et la chirurgie préventive sont des décisions distinctes. Certaines recommandations américaines envisagent un prélèvement de tissu endométrial tous les 1 à 2 ans à partir de 30–35 ans; aucun bénéfice sur la survie du dépistage systématique n’a été établi.
A Le test de Pap ou le test HPV ne dépiste pas les cancers de l’endomètre ou des ovaires. Ces 2 tests contribuent principalement à la prévention du cancer du col de l’utérus ; un résultat cervical rassurant ne permet donc pas d’exclure un problème endométrial associé au syndrome de Lynch. Notre interprétation du HPV et du test de Papanicolaou aide à déterminer quel organe est réellement concerné par un résultat de dépistage.
Des saignements après la ménopause, des saignements persistants entre les règles ou un changement notable de votre cycle menstruel habituel justifient une évaluation rapide, plutôt que d’attendre 12 mois le prochain examen de surveillance. Les symptômes avant la ménopause ont de nombreuses causes bénignes, mais des antécédents de risque héréditaire abaissent le seuil justifiant des examens. Notre conseils sur les saignements menstruels abondants indique également les situations nécessitant des soins urgents.
L’hystérectomie de réduction du risque peut prévenir le cancer de l’endomètre, mais l’ablation des ovaires est un choix distinct, avec des bénéfices et des risques différents. Le moment dépend du gène, du désir d’enfant comblé, d’un cancer antérieur et des préférences ; l’ablation avant la ménopause naturelle peut affecter la santé osseuse, cardiovasculaire et sexuelle. Pour PMS2, le risque ovarien n’est pas clairement accru ; traiter les 4 gènes de réparation des mésappariements de façon identique peut donc conduire à une intervention inutile.
Les pratiques de dépistage diffèrent d’un pays à l’autre, car les études de détection n’ont pas établi un bénéfice équivalent à celui de la prévention chirurgicale. Il n’a pas été démontré que l’échographie transvaginale et le CA-125, indiqué en U/mL, préviennent de manière fiable les décès par cancer de l’ovaire liés au syndrome de Lynch. Demandez un plan écrit précisant les symptômes, tout prélèvement tissulaire envisagé, vos objectifs de fertilité et les raisons spécifiques de privilégier une opération plutôt qu’une autre.
Pour quels autres cancers faut-il aborder les risques spécifiques aux gènes ?
La surveillance supplémentaire du syndrome de Lynch dépend du gène, des antécédents familiaux et des recommandations locales ; il ne s’agit pas d’une imagerie annuelle systématique de chaque organe. Il convient d’envisager les cancers des voies urinaires supérieures, de l’estomac, de l’intestin grêle et certains cancers cutanés, tandis que l’utilité de plusieurs tests de dépistage proposés demeure incertaine dans l’ensemble du 4 gènes de réparation des mésappariements.
Le cancer des voies urinaires supérieures touche le bassinet rénal ou l’uretère et concerne particulièrement certaines familles porteuses d’une variante MSH2. La présence visible de sang dans les urines doit être évaluée, même après un seul épisode apparemment bénin, bien que les infections et les calculs soient des causes fréquentes. Notre signes d’alerte du cancer des voies urinaires abordent le degré d’urgence des symptômes ; les cancers de la vessie et des voies urinaires supérieures ne sont pas anatomiquement identiques.
Il n’a pas été démontré que l’analyse d’urine ou la cytologie urinaire systématiques apportent un bénéfice clair sur la mortalité pour toutes les personnes atteintes du syndrome de Lynch. Certains services envisagent un dépistage annuel lorsque les antécédents familiaux ou le risque lié à un gène le justifient, tandis que d’autres mettent l’accent sur les symptômes. Une bandelette urinaire négative ne garantit pas l’absence d’un petit cancer des voies urinaires supérieures, et un résultat positif peut avoir plus d’une cause.
La surveillance du tractus gastro-intestinal supérieur est un autre sujet de désaccord. Certains protocoles américains envisagent une endoscopie à partir de 30–40 ans, à intervalles de 2–4 ans, chez certaines personnes, tandis que les recommandations britanniques de 2020 ne préconisent pas de surveillance systématique de l’estomac ou de l’intestin grêle en dehors d’un essai clinique (Monahan et al., 2020). Le dépistage et l’éradication d’Helicobacter pylori relèvent d’une démarche préventive distincte et ne prouvent pas que l’endoscopie est inutile.
Les proliférations cutanées sébacées peuvent faire partie du phénotype de Muir–Torre, une manifestation associée au syndrome de Lynch qui peut justifier une évaluation dermatologique. Le dépistage du cancer du pancréas est généralement réservé à certaines personnes présentant un risque plus élevé, souvent en raison d’antécédents familiaux pertinents et dans le cadre d’un programme spécialisé. Au lieu de demander 10 examens annuels sans lien entre eux, demandez quel autre organe présente une augmentation du risque documentée en fonction de votre gène et de vos antécédents familiaux.
L’aspirine ou les analyses sanguines de routine peuvent-elles contribuer à prévenir le cancer ?
L’aspirine peut réduire le risque de cancer colorectal dans le syndrome de Lynch, mais la dose et son adéquation nécessitent l’évaluation d’un clinicien. L’essai CAPP2 a réparti aléatoirement 861 participants à entre 600 mg d’aspirine par jour et un placebo, et a constaté un bénéfice à long terme contre le cancer colorectal ; les analyses sanguines courantes ne peuvent remplacer les tests génétiques ni la coloscopie.
Dans l’essai CAPP2, un cancer colorectal a été observé chez 40 des 427 participants affectés à l’aspirine, contre 58 des 434 participants affectés au placebo, au cours du suivi à long terme, avec un rapport de risques instantanés de 0,65 (Burn et al., 2020). Le bénéfice était différé et non immédiat. La dose de 600 mg utilisée dans l’essai constitue une preuve concernant ce schéma thérapeutique, et non une autorisation de commencer une forte dose d’aspirine sans évaluer le risque de saignement et les autres médicaments.
Le choix d’un traitement par aspirine doit tenir compte d’au moins 3 facteurs de sécurité : antécédents de saignement gastro-intestinal ou d’ulcère, prise d’anticoagulants, allergie ou intolérance. Des approches à plus faible dose sont utilisées en pratique, mais la dose optimale pour une personne ne se détermine pas uniquement d’après le nom de son gène. Demandez au prescripteur de vous expliquer les preuves qui justifient la dose choisie, la durée prévue et toute stratégie de protection gastrique.
Une carence en fer peut apparaître avant l’anémie et justifier des examens, même si une numération formule sanguine récente était rassurante. Une ferritine inférieure à environ 15 ng/mL étaye fortement l’épuisement des réserves en fer chez un adulte par ailleurs sans complication, mais l’inflammation peut rendre la ferritine moins fiable. Notre guide des symptômes de faible ferritine explique pourquoi prendre du fer ne dispense pas d’en rechercher la cause.
Kantesti peut aider à comprendre les tendances de l’hémoglobine et du bilan martial de routine, mais ni une hémoglobine normale en g/dL ni un seul résultat normal de ferritine n’excluent un cancer colorectal. Notre interprétation des bilans martiaux est utile pour comprendre la physiologie du fer, et non pour diagnostiquer le syndrome de Lynch. La nutrition et l’exercice favorisent la santé générale ; aucun complément ne répare un variant pathogène héréditaire des gènes de réparation des mésappariements.
Que devraient faire les proches après un résultat positif ?
Chaque enfant d’une personne porteuse d’un variant pathogène hétérozygote associé au syndrome de Lynch a une probabilité de 50% d’hériter de ce variant, quel que soit le sexe. Il convient de proposer aux proches adultes un dépistage en cascade ciblé le cas échéant, en recherchant le variant familial exact plutôt qu’en supposant que chaque proche a besoin d’un panel étendu.
La probabilité de 50% s’applique indépendamment à chaque grossesse ; cela ne signifie pas qu’exactement la moitié des enfants d’une famille donnée héritera du variant. La probabilité pour un frère ou une sœur dépend de la structure familiale et du parent qui porte le variant. Si un parent commun porte le variant, chaque frère ou sœur a généralement une probabilité de 50% ; si le variant est apparu de novo chez un frère ou une sœur, le calcul change.
A lettre à la famille devrait indiquer le gène, le variant exact, la classification du laboratoire et la marche à suivre pour obtenir un conseil génétique. Le partage du rapport génétique pertinent peut éviter qu’un proche soit testé pour la mauvaise cible. Notre le partage sécurisé des résultats familiaux décrit les procédures fondées sur le consentement, mais l’envoi d’un rapport ne signifie pas qu’une autre personne consent à un test génétique.
Le dépistage prédictif est généralement différé jusqu’à l’âge adulte, car la surveillance habituelle du syndrome de Lynch commence généralement plus tard ; des cancers exceptionnellement précoces dans la famille peuvent modifier cette discussion. Deux variants pathogènes touchant les deux copies d’un même gène de réparation des mésappariements peuvent provoquer un déficit constitutionnel du système de réparation des mésappariements, une affection différente ayant des implications pendant l’enfance. Si les deux partenaires reproductifs portent des variants pathogènes dans le même gène, chaque grossesse peut présenter une probabilité de 25% de cette affection biallélique.
Les caractéristiques des antécédents familiaux de Kantesti peuvent aider à organiser les informations de santé, mais elles ne permettent pas de déduire qu’un proche non testé porte le variant. Notre guide de consentement multigénérationnel explique pourquoi le résultat d’une personne ne doit pas être automatiquement inscrit dans le dossier d’une autre comme un diagnostic. Les proches peuvent avoir besoin de temps pour décider s’ils souhaitent être testés ; fournissez des informations exactes sans présenter une prédisposition héréditaire comme entraînant inévitablement un cancer.
Vos prochaines étapes et la portée des recherches à l’appui
L’étape suivante consiste à faire correspondre le résultat à 3 dossiers: le rapport génétique original, les résultats pertinents des tests tumoraux et des antécédents familiaux vérifiés. Demandez ensuite un plan de surveillance écrit précisant quelles recommandations découlent d’un variant pathogène et lesquelles découlent des antécédents personnels ou familiaux.
Posez 5 questions lors du rendez-vous de suivi : S’agit-il d’un résultat germinal ou limité à la tumeur ? Quelle est la classification exacte ? Le variant familial a-t-il été exclu ? Une analyse tumorale complémentaire est-elle encore nécessaire ? Que doivent faire les proches ? Demandez des dates précises pour la surveillance plutôt que de simples ' contrôles réguliers ', et déterminez qui est responsable du plan si les services de génétique, de gastroentérologie et d’oncologie sont tous concernés.
Kantesti est un Outil d’analyse de prise de sang alimenté par l’IA qui peut aider à comprendre les comptes rendus d’analyses courantes, et non d’un service qui confirme l’un des 5 gènes associés au syndrome de Lynch. Nos limites d’une IA responsable expliquent pourquoi la vérification auprès de la source originale et l’examen par un clinicien sont importants. Ne laissez pas un résumé automatisé supplanter la classification VUS d’un laboratoire ni modifier l’intervalle de surveillance fixé par un spécialiste.
Les 2 publications Zenodo citées ci-dessous sont des ressources générales sur les analyses courantes du fer et de la coagulation ; aucune des deux n’est une étude sur les tests génétiques du syndrome de Lynch. Le guide d’interprétation des tests de coagulation peut clarifier la terminologie des analyses de laboratoire lors des discussions sur les médicaments, mais un TCA normal exprimé en secondes ne permet pas d’établir que l’aspirine est sans danger ni d’exclure un risque de saignement gastro-intestinal.
De nouveaux symptômes nécessitent une évaluation diagnostique, même si votre prochain examen de surveillance n’est prévu que dans 1 an. Des saignements rectaux persistants, une carence en fer inexpliquée, du sang visible dans les urines ou des saignements postménopausiques ne doivent pas être écartés au motif que le résultat du test de risque héréditaire était négatif. Des saignements abondants accompagnés d’un évanouissement, une douleur abdominale intense ou des selles noires et goudronneuses accompagnées de faiblesse nécessitent des soins médicaux urgents plutôt que d’attendre une clarification génétique.
Foire aux questions
Un test génétique positif pour le syndrome de Lynch signifie-t-il que j’ai un cancer ?
Un test germinal positif du syndrome de Lynch révèle une prédisposition héréditaire au cancer, et non un cancer déjà présent. Habituellement, le résultat révèle un variant pathogène ou probablement pathogène touchant une copie d’un gène associé au syndrome de Lynch. Le risque de cancer varie selon le gène, l’âge, l’organe et les antécédents familiaux ; un résultat positif ne signifie donc pas qu’un cancer est inévitable. La prochaine étape appropriée consiste à consulter un conseiller en génétique et à établir un plan de surveillance propre au gène, plutôt qu’à supposer qu’un traitement contre le cancer est nécessaire.
Un test génétique négatif peut-il exclure le syndrome de Lynch ?
Un résultat négatif est le plus concluant lorsqu’il exclut le variant pathogène exact déjà confirmé dans la famille. Il existe 2 principales situations de résultat négatif : un vrai négatif pour ce variant familial et un résultat négatif non informatif lorsque la cause dans la famille reste inconnue. Un panel négatif peut ne pas exclure des mécanismes hors de sa couverture analytique ni une autre explication à des antécédents familiaux de cancer importants. Le dépistage doit donc suivre l’interprétation du rapport par l’équipe de génétique, en tenant compte des antécédents personnels et de l’arbre généalogique.
Que signifie une mutation du gène MSH6 ?
0 Une variante pathogène ou probablement pathogène de MSH6 dans l’ADN constitutionnel étaye un diagnostic de syndrome de Lynch, tandis qu’un VUS de MSH6 ne le permet pas. MSH6 est l’un des 4 gènes codant des protéines de réparation des mésappariements couramment évalués dans le cadre du syndrome de Lynch. Le cancer colorectal se développe souvent plus tard dans le syndrome de Lynch associé à MSH6 que dans celui associé à MLH1 ou MSH2, mais le risque de cancer de l’endomètre nécessite également une attention particulière. Une anomalie détectée uniquement dans le tissu tumoral nécessite une évaluation plus approfondie avant de pouvoir être qualifiée d’héréditaire.
Un statut MSI élevé est-il la même chose que le syndrome de Lynch ?
MSI-élevé décrit une instabilité de l’ADN répétitif au sein du cancer testé et n’est pas synonyme du syndrome de Lynch héréditaire. Le dépistage tumoral peut également recourir à l’immunohistochimie de 4 protéines : MLH1, PMS2, MSH2 et MSH6. Une méthylation sporadique ou des modifications acquises peuvent entraîner une réparation des mésappariements anormale sans variant pathogène héréditaire. L’évaluation germinale et, le cas échéant, des tests tumoraux supplémentaires permettent d’établir ce que ce résultat signifie pour les apparentés.
Les proches doivent-ils être testés pour un VUS du syndrome de Lynch ?
Un VUS associé au syndrome de Lynch ne devrait généralement pas être utilisé pour un dépistage prédictif visant à déterminer si des proches sont atteints ou peuvent interrompre la surveillance. Un VUS est l’une des 5 catégories standard de classification des variants et n’établit pas la pathogénicité. Un laboratoire de génétique peut parfois demander des tests ciblés chez des membres de la famille afin de recueillir des éléments de preuve, mais cet objectif diffère de celui du dépistage diagnostique en cascade. Tant que le variant reste incertain, la surveillance des proches doit tenir compte de leurs antécédents personnels et familiaux.
À quelle fréquence les personnes atteintes du syndrome de Lynch doivent-elles passer une coloscopie ?
0] Les intervalles entre les coloscopies dans le syndrome de Lynch dépendent du gène, des résultats de l’examen, des antécédents familiaux et des recommandations locales. Les recommandations britanniques de 2020 sur le cancer colorectal héréditaire préconisent généralement une coloscopie tous les 2 ans, à partir de 25 ans pour MLH1/MSH2 et de 35 ans pour MSH6/PMS2. Les calendriers américains prévoient couramment des intervalles de 1 à 3 ans, avec un début à un âge plus précoce pour MLH1/MSH2 que pour MSH6/PMS2. Un résultat négatif au FIT ou au FOBT ne remplace pas le calendrier de coloscopie recommandé.
Dois-je commencer à prendre de l’aspirine si mon test du syndrome de Lynch est positif ?
Ne commencez pas à prendre de l’aspirine uniquement parce qu’un résultat positif au syndrome de Lynch a été obtenu, sans discuter des bénéfices et des risques avec un professionnel de santé. L’étude CAPP2 a testé une dose quotidienne de 600 mg chez 861 participants et a démontré un bénéfice différé à long terme contre le cancer colorectal, mais cette dose ne constitue pas une recommandation de prescription universelle. Des antécédents de saignement gastro-intestinal, un ulcère, la prise d’anticoagulants et une intolérance peuvent modifier la décision. La dose choisie et la durée du traitement doivent être consignées avec le calendrier de surveillance, car l’aspirine ne remplace pas la coloscopie.
Faites-vous expliquer vos résultats prise de sang
Téléversez votre compte rendu d’analyses et l’IA de Kantesti explique chaque biomarqueur en langage clair en quelques secondes. Déjà utilisé par plus de 2 millions de personnes dans le monde.
Références
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide des études du fer : capacité totale de fixation du fer, saturation en fer et capacité de fixation. Recherche médicale par IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Plage normale du TCA : guide sur les D-dimères et la coagulation sanguine par la protéine C. Recherche médicale par IA de Kantesti. DOI
- Monahan KJ et al. (2020). Recommandations pour la prise en charge du cancer colorectal héréditaire de la British Society of Gastroenterology (BSG)/Association of Coloproctology of Great Britain and Ireland (ACPGBI)/United Kingdom Cancer Genetics Group (UKCGG). Gut. DOI
- Richards S et al. (2015). Normes et recommandations pour l’interprétation des variants de séquence : recommandation de consensus conjointe de l’American College of Medical Genetics and Genomics et de l’Association for Molecular Pathology. Génétique en médecine. DOI
- Burn J et al. (2020). Prévention du cancer par l’aspirine dans le cancer colorectal héréditaire (syndrome de Lynch), suivi à 10 ans et données sur 20 ans issues d’un registre dans l’étude CAPP2 : essai en double aveugle, randomisé et contrôlé par placebo. The Lancet. DOI
- 2 millions et plusTests analysés
- 127+Des pays
- 100+Langues
À propos de l’équipe médicale


Signaux de confiance E-E-A-T
Expérience
Revue clinique guidée par un médecin des flux d’interprétation des analyses.
Compétence
Orientation en médecine de laboratoire sur la façon dont les biomarqueurs se comportent dans un contexte clinique.
autorité
Révisé médicalement par le Dr Thomas Klein, avec la contribution de la Dre Sarah Mitchell et du Pr Dr Hans Weber.
Fiabilité
Interprétation fondée sur des preuves, avec des parcours de suivi clairs pour réduire l’alarme.


Avertissement médical
Cet article est fourni à des fins éducatives uniquement et ne constitue pas un avis médical. Consultez toujours un professionnel de santé qualifié pour les décisions de diagnostic et de traitement.
Publié · Contacter l’équipe éditoriale
Publié par Kantesti Ltd, immatriculée en Angleterre et au pays de Galles, sous le numéro d’entreprise. 17090423, Londres, Royaume-Uni.
