遗传风险检测结果阳性意味着存在癌症易感性,而非确诊癌症。阴性结果的意义取决于检测项目;意义未明变异不应决定治疗方案;肿瘤 MSI 和错配修复筛查回答的是不同问题。.

要点
- 胚系检测结果阳性 意味着发现了与林奇综合征相关的致病性或可能致病性变异;这并不意味着已经患癌。.
- 核心基因检测组合 通常包括 MLH1、MSH2、MSH6、PMS2 和相关的 EPCAM 缺失——共 5 个基因,但风险特征并非都相同。.
- 真阴性 意味着实验室排除了已知的家族性致病变异;若家族中尚未发现相关变异,基因检测组合结果阴性可能仍无法提供明确结论。.
- 意义未明变异 是指意义未明变异,英文缩写为 VUS;这一分类不等于林奇综合征诊断阳性。.
- 肿瘤筛查 采用 MSI 检测或针对 4 种错配修复蛋白的免疫组织化学检查;肿瘤检测结果异常并不能证明存在遗传性变异。.
- 结肠镜检查规划 取决于具体基因:2020 年英国遗传性结直肠癌指南建议 MLH1/MSH2 携带者从 25 岁开始,MSH6/PMS2 携带者从 35 岁开始,通常每 2 年检查一次。.
- 家族遗传 意味着杂合性 Lynch 相关致病变异携带者的每个子女都有 50% 的概率遗传到该变异。.
- 阿司匹林预防 需要个体化讨论安全性:CAPP2 试验测试了每日 600 mg,但该试验剂量并非自行治疗的建议。.
林奇综合征检测结果究竟意味着什么?
Lynch 综合征基因检测 可识别遗传性易感因素,而不能判断您目前是否患有癌症。致病或可能致病的胚系变异支持 Lynch 综合征诊断;阴性结果有 2 种不同解释,而意义未明变异不能确立遗传性癌症风险。.
“ 阳性 需要附上相应样本。胚系检测阳性结果涉及来自体质性样本的 DNA,通常为血液或唾液;肿瘤筛查阳性结果则涉及现有癌症的特征。这是 2 种不同的发现,通常只有前者能确立与亲属预测性检测相关的遗传性易感因素。.
报告可能包含 5 种分类术语:致病、可能致病、意义未明、可能良性和良性。实验室有时会将这些概括为阳性、结果不确定或阴性,这可能掩盖意义未明的发现与无可采取行动的发现之间的区别。请阅读变异分类一栏,而不只是查看门户网站上颜色标示的状态。.
例如,设想 2 名未患癌的兄弟姐妹:一人携带家族中的致病性 MSH2 变异,另一人针对该变异检测为阴性。前者需要预防计划;后者通常无需针对该家族变异进行 Lynch 综合征特异性监测。仅凭这两种结果,均无法判断任一人目前是否有息肉。.
Kantesti 是一个 人工智能血液检测分析仪 这有助于解释常规实验室检查结果,但正常的血常规检查不能排除 5 种 Lynch 综合征核心相关基因中的任何一种。我们的 组织和临床范围 与诊断性遗传学实验室不同:遗传风险相关决策需要原始报告和合格的临床解读。.
胚系检测、MSI 和错配修复筛查各不相同
胚系检测 用于判断体质性 DNA 中是否存在 Lynch 相关变异,而 MSI 和 错配修复免疫组织化学检查 检查癌组织。免疫组织化学检查评估 4 种蛋白;MSI 测量重复 DNA 序列的不稳定性。单靠这两种肿瘤筛查方法均不能证明 Lynch 综合征。.
错配修复免疫组织化学检查,通常简称为 IHC, ,用于检查 MLH1、PMS2、MSH2 和 MSH6 蛋白的表达。1 种或多种蛋白缺失可能提示修复缺陷,但病理学家必须确认非癌细胞提供了有效的内部染色对照。对照失效可能导致表观缺失无法判读,而非确属异常。.
一个 MSI-H 结果意味着检测的癌症显示出显著的微卫星不稳定性。有些检测使用5个标志物,而基于测序的方法会评估更多位点;其阈值因检测方法而异。MSI百分比并不代表你遗传林奇综合征的概率,这一区别也与 定性与定量结果.
基于血液的胚系检测不会测量循环癌症DNA,除非专门开具了另一种检测。通常从白细胞成分中获取体质DNA,而唾液含有适用于许多遗传学检测的细胞。进行异基因干细胞移植后,这两种样本可能会带来问题,因为供者来源的DNA可能影响结果解读。.
癌组织可能同时含有遗传变异和仅由该癌症获得的改变。. 配对肿瘤—正常组织测序 会比较两份样本以帮助区分这些可能性,不过结果解读仍取决于检测的覆盖范围和质量。请询问报告描述的是体质性发现、仅存在于组织中的发现,还是尚未明确、需要另行进行胚系检测的可能性。.
林奇综合征基因检测组合应包括哪些基因?
A 林奇综合征基因检测面板 通常包括MLH1、MSH2、MSH6、PMS2以及相关的EPCAM缺失。在适当情况下,检测应评估小型序列改变以及较大的缺失或重复;仅列出5个基因名称并不能证明分析覆盖完整。.
MLH1、MSH2、MSH6和PMS2编码4种通常通过IHC评估的错配修复蛋白。EPCAM则不同:其末端附近的某些缺失可能使邻近的MSH2基因沉默。因此,需要审查EPCAM变异的具体缺失边界;并非EPCAM中的每一种改变都会导致林奇综合征。.
有两个技术盲点值得明确询问: 拷贝数改变 以及难以测序的区域。PMS2有一个高度相似的假基因,会使某些分析变得复杂,因此可能需要专门的方法。我们在 拷贝数筛查指南, 中解释了更广泛的要点——拷贝数与序列发现不可互换,不过SMA和林奇综合征的遗传方式不同。.
更广泛的遗传性癌症检测面板可能会检查20、50个或更多基因,因为家族史重叠可能提示另一种综合征。检测的基因越多,越可能发现更多意义不明的结果,以及与原先关注的问题无关的附带风险。检测前,请询问哪些额外发现会改变监测方案,以及你能否在收到结果前讨论其影响。.
阴性测序结果可能无法排除与遗传风险相关的所有机制。罕见的体质性MLH1甲基化改变、嵌合现象,或检测范围之外的结构改变,可能需要进一步调查。如果较早的报告只列出1个基因或缺少缺失分析,遗传学服务机构可以判断更新检测是否能解答一个确实尚未解决的问题。.
哪些人应考虑检测和遗传咨询?
当亲属已知携带与林奇综合征相关的变异、癌症显示可疑的错配修复结果,或个人及家族史提示遗传风险时,检测最具信息价值。一份涵盖 3代 的家系图有助于确定应首先检测谁,以及应如何解读阴性结果。.
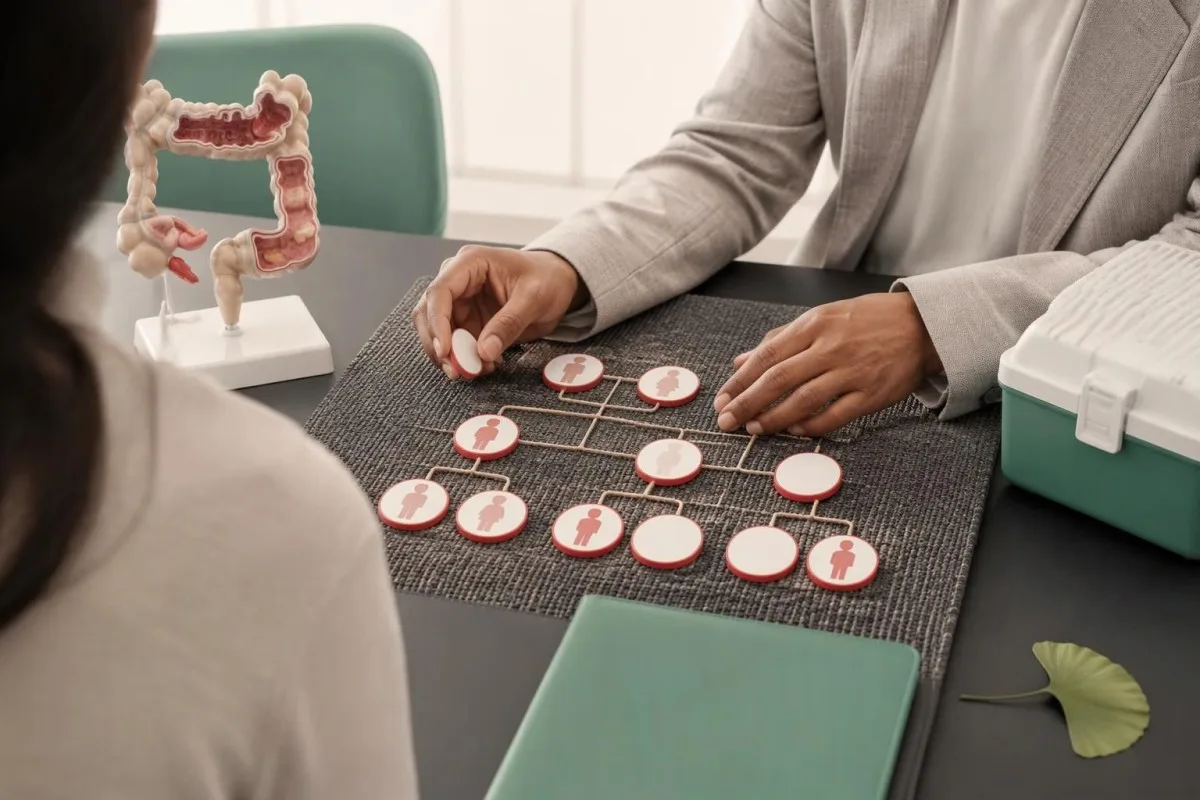
年轻时发病的结直肠癌或子宫内膜癌、同一个人患有多种与林奇综合征相关的癌症,以及癌症出现在连续几代人中,都可能有理由进行评估。不过,家庭规模较小、被收养、早逝或亲属中有子宫者较少,都可能掩盖这种模式。因此,没有明显的家族史,其证据力度不如针对已知家族性变异的确认性阴性检测结果。.
如有可能,应先检测患病亲属,再检测未患病亲属。假设一位父母在43岁时患有结直肠癌,且有存档组织可用,那么其肿瘤检查结果和胚系检测结果,可能比对健康子女进行广泛面板检测更有信息价值。我们的指南 家族史癌症检测 解释了为什么常规实验室筛查不能替代这种检测。.
临床预测工具可以估算携带错配修复变异的概率。PREMM5评分至少为2.5% PREMM5评分至少为2.5% 是考虑进行遗传学评估时常用的阈值,但转诊标准各不相同,肿瘤检查结果也可能单独构成评估的理由。风险评分用于筛选需要接受评估的人;它不会将 2.5% 的估计值转变为诊断。.
在开具检测前,至少讨论 3 个实际问题:可能出现的不确定或偶然发现、对亲属的影响,以及当地的保险或就业规定。Kantesti 的 隐私和数据方面的信息 可以帮助您了解我们如何处理上传的记录,但遗传学实验室和医疗服务机构有各自的同意、保留和披露政策。.
阳性结果和 MSH6 突变的含义
A 致病性或可能致病的 MSH6 胚系变异 支持林奇综合征的诊断;但不能诊断癌症。对于 MSH6 突变的含义, ,请区分 3 个细节:具体变异、实验室对其的分类,以及它是在生殖系 DNA 中发现,还是仅在癌组织中发现。.
林奇综合征通常涉及错配修复基因 2 个拷贝中的 1 个存在致病性变异。癌症的发生通常还需要受影响细胞出现其他变化,包括剩余的功能性修复通路丧失。这解释了为何遗传易感性可能从出生时就存在,而癌症可能在很久以后才发生,或终生不发生。.
风险因基因、器官、年龄和家族背景而异。与 MLH1 或 MSH2 相关的结直肠癌相比,MSH6 相关的结直肠癌通常发病较晚,这有助于解释不同的监测起始年龄。对于有子宫的人,子宫内膜癌风险需要单独讨论;用'中等终生癌症风险'这样的 1 个综合标签,可能会掩盖器官特异性决策之间的显著差异。.
“ 可能致病 并不意味着可能致病变异等同于 VUS。ACMG/AMP 框架将可能致病描述为该变异致病的确定性超过 90%,而不是携带者患癌的几率超过 90%(Richards 等,2015)。这一区别可防止将分类概率误当作个人风险估计,造成误导。.
Kantesti 是一个 AI 血液检查解读平台 可用于帮助解读血红蛋白和铁蛋白,但这 2 项测量无法计算 MSH6 变异的外显率。我们的 验证和临床边界 不应被解读为对胚系变异分类的验证。请向您的遗传学团队索取基因特异性的监测说明,而不是通用的阳性结果摘要。.
阴性结果何时确实能降低风险?
A 真阴性 可排除您家族中已确认的特定致病变异;而 未明原因的阴性结果 则表示未发现能够解释家族情况的变异,而家族的遗传病因仍不明确。尽管患者门户网站上的措辞完全相同,这 2 种阴性结果却可能导致截然不同的监测建议。.
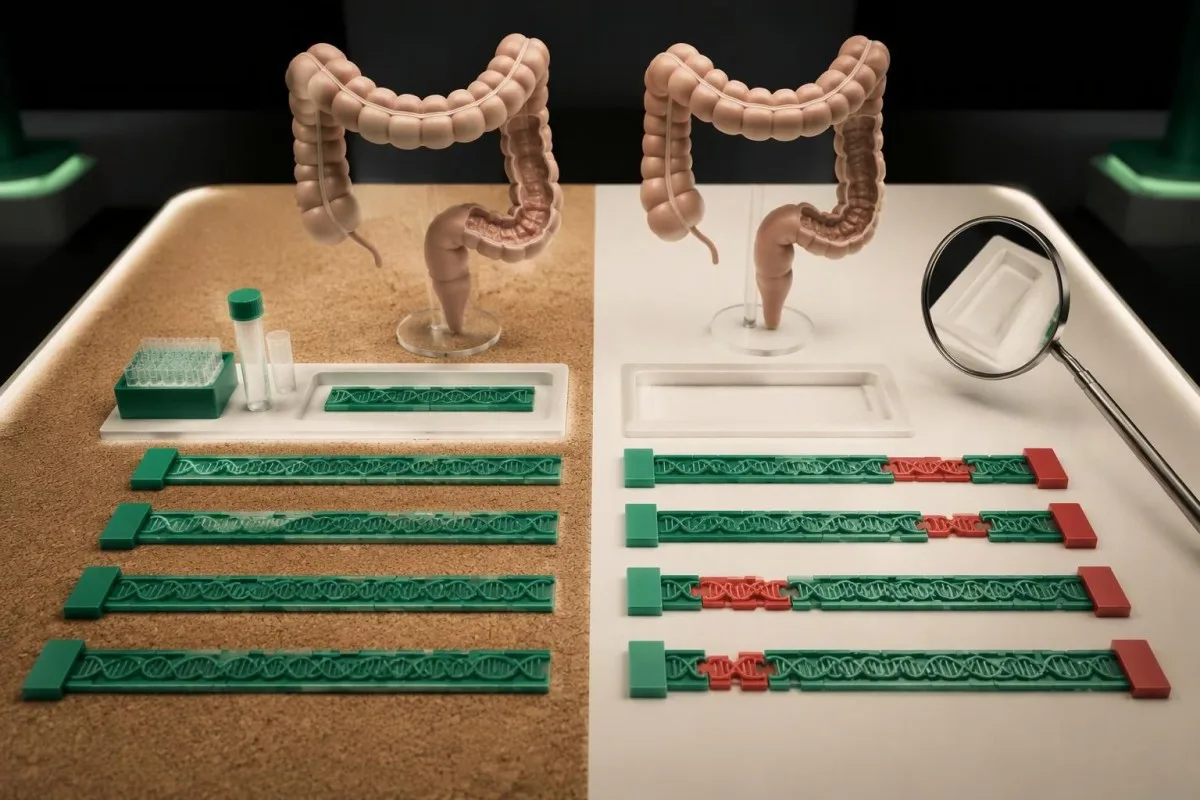
假设一名成年人的母亲已确认携带致病性 MLH1 变异,那么针对该确切变异进行经过验证的阴性检测,通常可排除其母亲相关的林奇综合征遗传风险。但这不会排除来自另一方父母、个人息肉或生活方式的其他风险。仍可能适用普通人群筛查方案或其他家族史筛查安排;'阴性'绝不意味着终生癌症风险为零。.
一名没有患病、但有 2 位近亲曾患结直肠癌的人,可能在进行广泛基因检测后得到阴性结果,却仍未确定家族病因。该结果无法确定这个家族是否存在尚未发现的遗传机制、其他遗传病或共同的非遗传风险。监测应继续依据有记录的家族谱系,而不应自动恢复为普通人群筛查方案。.
报告中的 3 个细节可能改变解读:家族变异的标识符、检测的检出方法,以及报告注明的局限性。请确认实验室实际检测的是在亲属中发现的同一变异,尤其是在报告使用不同转录本版本时。我们的 医学报告来源检查 解释了为何原始实验室报告的措辞比自动改写更重要。.
Kantesti 无法通过将阴性遗传风险报告与正常的常规实验室数值相结合,使其结论更确凿。即使 10 项血液检测结果正常,也无法弥补基因覆盖缺失,或排除家族特异性变异。除非检测技术、家族谱系或原始解读发生实质性变化,否则遗传学评估比每年重复相同的检测面板更有用。.
发现意义未明的遗传变异后该怎么办?
A 意义不确定的变异, ,即 VUS,表示现有证据不足以将某种基因变化归类为致病或良性。VUS 是 5 个标准分类类别中的 1 个,单凭这一结果不应触发林奇综合征特异性手术、加强监测,或将亲属标记为受累者的预测性检测。.
ACMG/AMP指南指出,临床决策不应依据意义未明变异(VUS)(Richards等,2015)。携带VUS的人仍可能需要提前接受结肠镜检查,因为有2位亲属患有年轻发病的结直肠癌;但依据是家族史,而非有证据证明该不确定变异会导致林奇综合征。请在监测信中将这两种理由分开说明。.
实验室会评估多种证据类型,包括人群频率、功能实验、家系内共分离情况,以及与已确立疾病机制的一致性。仅凭计算机预测不足以确定致病性。即使2种预测工具得出相同结论,也可能是因为它们使用了相似的基础训练数据,而非提供了2项独立的生物学证据。.
重新分类可能会使VUS趋向良性或致病,但没有统一的12个月期限来完成判定。请询问如果实验室更改分类,谁会联系您,以及您的联系信息是否已纳入重新联系流程。我们的 医疗内容标准 也会区分尚未解决的证据与具有临床可操作性的结论。.
对经选择的亲属进行检测有时可以帮助实验室研究不确定变异,但这不同于常规的预测性级联检测。如果1位亲属携带VUS,而另一位不携带,仅凭这些结果不应决定谁需要手术或谁可以停止筛查。如果进行家系研究是为了收集证据而非诊断,请要求书面说明。.
为什么没有林奇综合征,肿瘤筛查结果也可能异常?
肿瘤错配修复异常可能由以下原因导致 散发性MLH1甲基化, 、修复基因两份拷贝均发生获得性改变,或遗传性林奇综合征。这至少是3种不同的解释;肿瘤后续检测有助于区分这些情况,尤其是在胚系检测未发现致病变异时。.
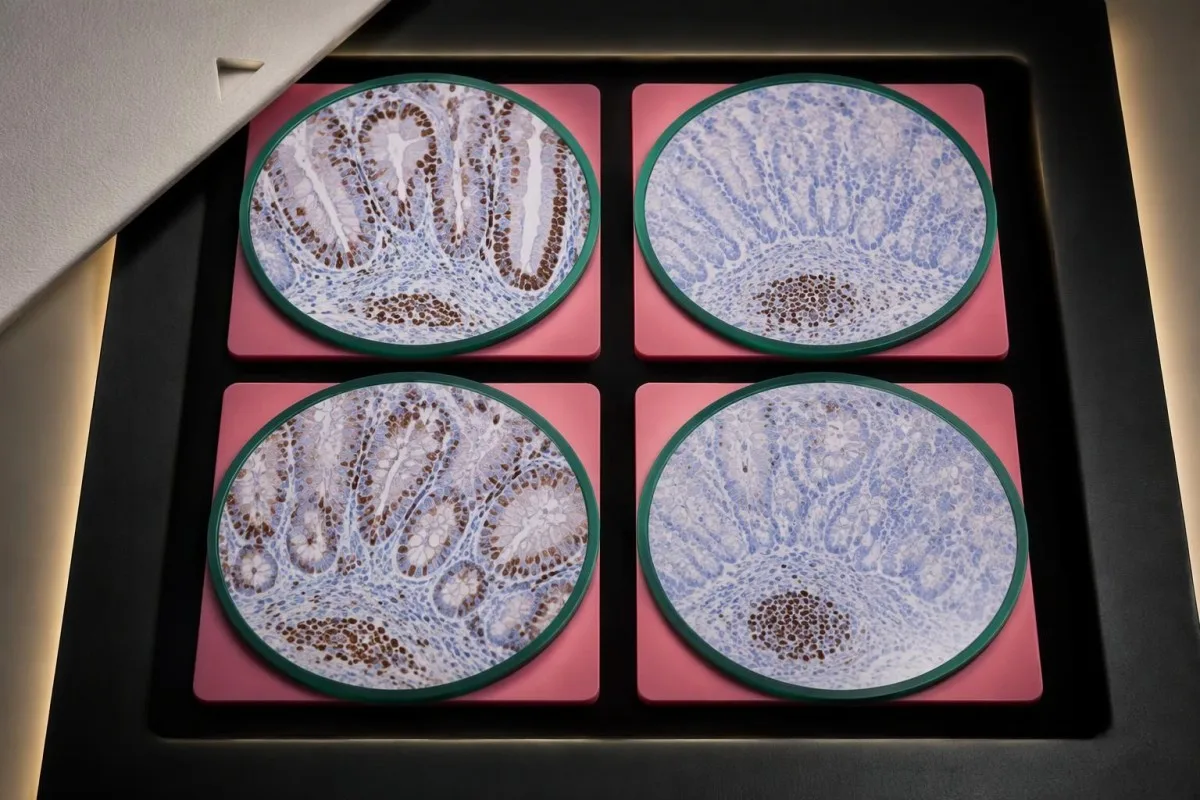
MLH1和PMS2缺失常同时出现,因为这两种蛋白质成对发挥作用。在结直肠癌中,MLH1启动子甲基化检测,有时还包括BRAF V600E检测,可支持散发性病因的判断。BRAF并非子宫内膜癌相应的排除检测工具;若发病年龄特别早或家系中病例较多,仍可能需要专科医生评估。.
MSH2与MSH6同时缺失,或仅MSH6或PMS2缺失,可为胚系评估指向特定基因。然而,这4种蛋白的染色模式只是线索,并不能保证诊断出特定基因:染色伪影、治疗影响及不常见的生物学机制都可能使结果难以解释。染色结果保留也不能证明蛋白质功能正常。.
双体细胞 检出结果指肿瘤内发生了2个影响错配修复的获得性事件,且未发现可解释这一情况的胚系变异。肿瘤与正常组织配对分析可支持这一结论,并避免错误地将整个家族标记为林奇综合征。错配修复缺陷肿瘤尚未明确病因,并不意味着它必然属于双体细胞;管理方案仍可能取决于家族史和检测的完整性。.
肿瘤标志物,例如 CEA, ,以ng/mL报告,无法确定错配修复缺失是否具有遗传性。我们对 CEA升高的局限性 的说明将监测标志物与遗传性诊断区分开来。必要时,请索取2份摘要:一份说明对癌症治疗的影响,包括可能与免疫治疗相关的意义;另一份说明亲属应采取什么措施。.
阳性结果会如何改变结肠镜监测?
确诊林奇综合征通常需要定期接受 结肠镜检查, ,起始年龄和检查间隔需根据相关基因和家族史调整。2020年BSG/ACPGBI/UKCGG指南建议从以下年龄开始: MLH1/MSH2为25岁 和 MSH6/PMS2为35岁, ,通常每隔一次结肠镜检查 2年.
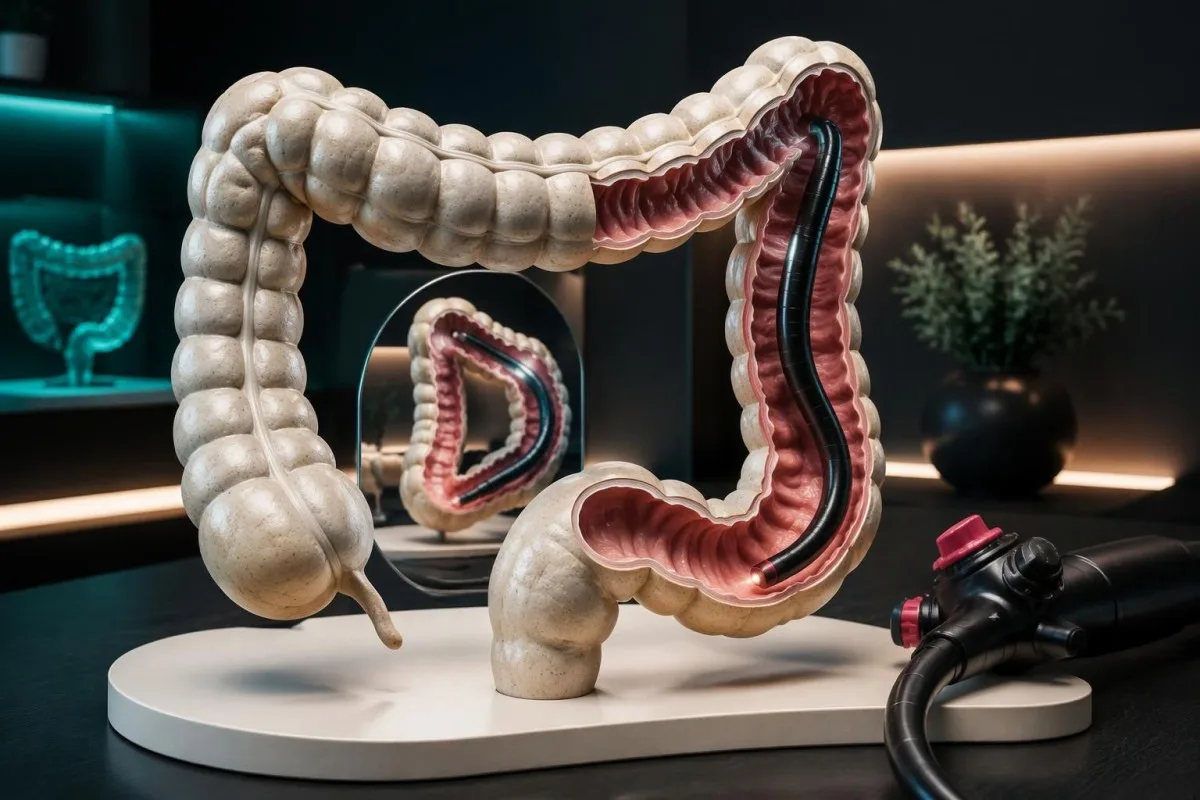
英国建议说明了为何 MSH6 检测阳性不一定会像 MLH1 检测阳性那样采用相同的检查时间安排(Monahan et al., 2020)。美国指南通常建议从 20–25 岁开始对 MLH1/MSH2 携带者进行监测,从 30–35 岁开始对 MSH6/PMS2 携带者进行监测,检查间隔为 1–3 年,具体取决于基因和指南。EPCAM 相关监测通常与 MSH2 的监测安排一致。.
家族成员罹癌年龄异常早、既往患过结直肠癌、存在腺瘤或检查不充分,都可能成为调整检查安排的理由。结肠镜检查结果正常,表示本次检查未发现令人担忧的情况;这并不会消除遗传易感性。如果建议的检查间隔为 2 年,请询问下一次检查日期是从已完成的高质量检查之日起计算,还是从计划的复查日期起计算。.
FIT 和 FOBT 不能替代林奇综合征监测性结肠镜检查。. 粪便检查检测的是血液,并不能可靠地发现并切除癌前息肉,因此粪便检查结果阴性不能重置 1–2 年一次的结肠镜检查计划。我们的 阳性 FIT 随访指南 说明了为何粪便检查结果异常仍需进行诊断性评估。.
除日历上的检查间隔外,肠道准备质量、检查是否完整以及息肉切除也很重要。请保留内镜检查报告,包括是否已完整检查整个结肠,以及是否有息肉需要提前复查。我们的 FOBT 结果解读 所述局限也说明,为何在计划的检查间隔期间出现新症状时应接受评估,而不是等到下一次监测日期。.
子宫内膜癌和卵巢癌的预防措施有哪些变化?
林奇综合征可能增加 子宫内膜 癌风险;某些基因还会增加, 卵巢 癌风险,但筛查和预防性手术是不同的决策。一些美国指南建议从 30–35 岁起每 1–2 年进行一次子宫内膜组织取样; ;常规筛查尚未证实可提高生存率。.
A 巴氏涂片检查或 HPV 检测不能筛查子宫内膜或卵巢. 。这 2 项检查主要用于预防宫颈癌,因此宫颈检查结果令人安心,也不能排除与林奇综合征相关的子宫内膜问题。我们的 HPV 和巴氏涂片结果解读 有助于区分筛查结果实际针对的是哪个器官。.
绝经后新发出血、经间期持续出血,或月经模式明显不同于平时,都应及时接受评估,而不是等待 12 个月后的监测检查。绝经前症状有许多良性原因,但遗传风险史会降低进一步检查的门槛。我们的 月经过多指导 也指出了需要紧急就医的情况。.
风险降低性子宫切除术 可预防子宫内膜癌,但切除卵巢是另一项选择,其益处和危害各不相同。手术时机取决于基因、是否已完成生育、既往癌症史和个人意愿;在自然绝经前切除卵巢可能影响骨骼、心血管和性健康。对于 PMS2,卵巢癌风险并未明确增加,因此将所有 4 种错配修复基因一概而论,可能导致不必要的干预。.
各国筛查实践有所不同,因为检测研究尚未证实其益处与手术预防的益处相同。经阴道超声和 CA-125(单位为 U/mL)尚未被证实能够可靠地预防林奇综合征患者死于卵巢癌。请索取一份书面计划,涵盖症状、拟议的组织取样、孕育计划,以及考虑选择某一项手术而非另一项手术的具体理由。.
其他哪些癌症需要进行针对特定基因的讨论?
额外的林奇综合征监测取决于基因、家族史和当地指南;并非每年对每个器官进行普遍扫描。应考虑上尿路、胃、小肠和某些皮肤癌,而几种拟议筛查检查的益处在以下人群中仍不确定: 4种错配修复基因.
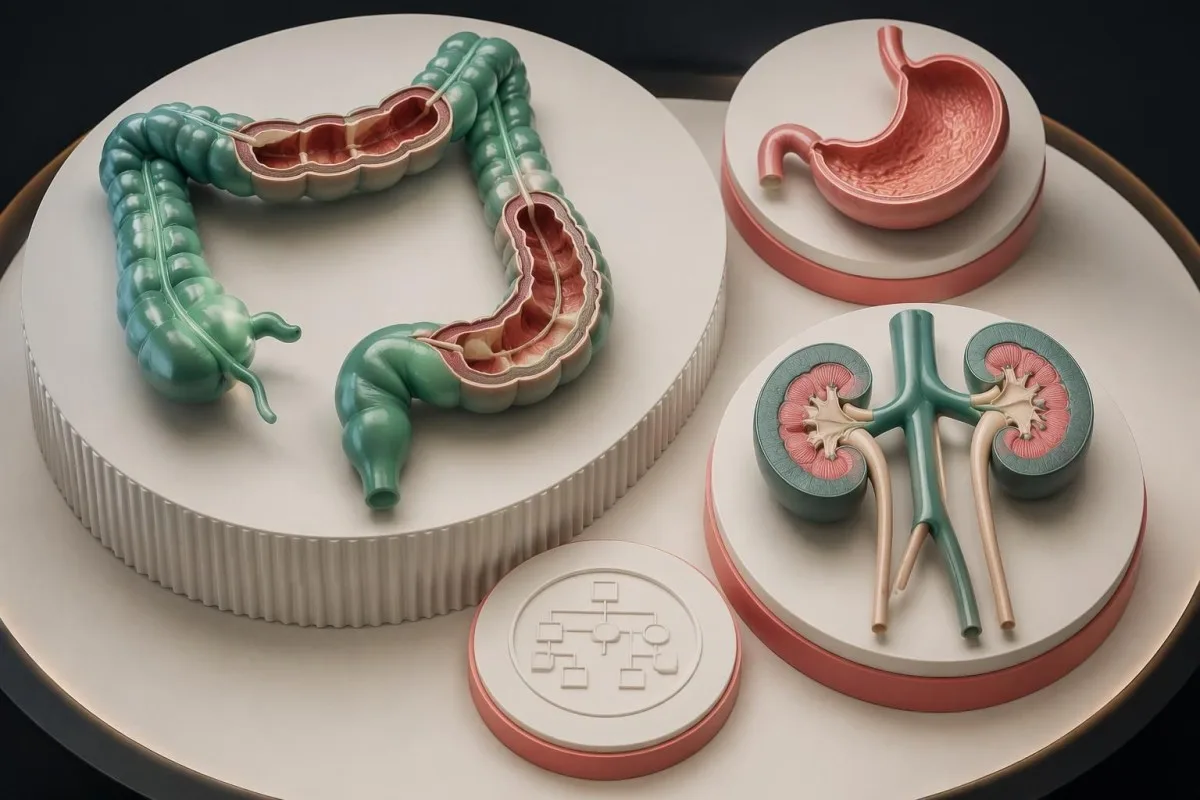
上尿路癌累及肾盂或输尿管,与一些MSH2家族尤其相关。即使只有1次看似良性的发作,尿中肉眼可见血液也需要评估,尽管感染和结石是常见的其他原因。我们的 尿路癌警示征兆 说明了症状的紧急程度;膀胱癌和上尿路癌在解剖部位上并不相同。.
尚无证据表明,常规尿液分析或尿细胞学检查能明确降低每位林奇综合征患者的死亡率。有些医疗机构会在家族史或基因特异性风险提示有必要时考虑每年检查,而另一些则强调关注症状。尿液试纸阴性不能保证不存在小型上尿路癌,而阳性结果仍可能有1种以上的原因。.
上消化道监测是另一个存在分歧的领域。一些美国方案考虑对部分人群从30–40岁开始每2–4年进行内镜检查,而2020年英国指南不建议在临床试验之外常规监测胃或小肠(Monahan等,2020)。幽门螺杆菌检测和根除是另一项预防措施的讨论,并不能证明无需进行内镜检查。.
皮脂腺皮肤赘生物可能属于 Muir–Torre表型, ,这是一种与林奇综合征相关的表现,可能需要进行皮肤科评估。胰腺筛查通常仅限于部分风险较高的人群,往往要求有相关家族史并参加专科项目。与其要求进行10项互不相关的年度检查,不如询问你的基因和家族中哪些其他器官的风险有明确记录显示升高。.
阿司匹林或常规血液检查能帮助预防癌症吗?
阿司匹林可降低林奇综合征患者的结直肠癌风险, ,但剂量和是否适用需要由临床医生评估。CAPP2将 861名参与者随机分配至 到 每日服用600 mg阿司匹林 或安慰剂组,并发现长期结直肠癌获益;常规血液检查不能替代基因检测或结肠镜检查。.
CAPP2报告称,在长期随访期间,阿司匹林组427名参与者中有40人发生结直肠癌,安慰剂组434名参与者中有58人发生结直肠癌,风险比为0.65(Burn等,2020)。获益是延迟出现的,而非立即显现。试验中使用的600 mg剂量是关于该方案的证据,并不意味着无需评估出血风险和其他药物就可以开始服用大剂量阿司匹林。.
制定阿司匹林用药计划时至少应考虑3项安全因素:既往胃肠道出血或溃疡病、抗凝药物使用,以及过敏或不耐受。临床实践中会采用较低剂量,但某个个体的最佳剂量并非仅由其基因名称决定。请让处方医生解释所选剂量、预期疗程以及任何胃保护策略背后的证据。.
缺铁可能在贫血出现前发生,即使近期血常规检查结果令人放心,也可能有必要进行调查。铁蛋白低于约 15 ng/mL 对于其他方面无并发症的成人,这强烈提示铁储备耗竭,但炎症会降低铁蛋白的可靠性。我们的 低铁蛋白症状指南 解释了为什么补铁并不能免除查明病因的必要性。.
Kantesti有助于解释血红蛋白和铁指标的常规趋势,但无论是以g/dL计的正常血红蛋白,还是1次正常的铁蛋白结果,都不能排除结直肠癌。我们的 铁代谢检查解读 有助于理解铁的生理过程,而非诊断林奇综合征。营养和运动有助于整体健康;没有任何补充剂可以修复遗传性致病错配修复变异。.
阳性结果出来后,亲属该怎么办?
携带林奇综合征相关杂合致病变异者的每个子女都有一个 有 50% 的概率遗传该变异, ,不论性别。应向成年亲属提供 有针对性的级联检测 (如适用),使用确切的家族变异,而不是假设每位亲属都需要进行广泛基因检测。.
50% 的概率适用于每次妊娠,且彼此独立;这并不意味着某个特定家庭中恰好有一半的子女会遗传该变异。兄弟姐妹的概率取决于家庭结构以及携带该变异的亲本。如果共同的亲本携带该变异,每位兄弟姐妹通常都有 50% 的概率;如果该变异是在其中一名兄弟姐妹身上新出现的,计算方式则会改变。.
A 家族信函 应注明基因、确切变异、实验室分类以及遗传咨询的途径。分享相关遗传学报告可避免亲属检测错误的目标。我们的 安全共享家庭结果 介绍了基于知情同意的流程,但发送报告并不等于另一人同意接受基因检测。.
预测性检测通常推迟到成年后进行,因为常规 Lynch 综合征监测通常在较晚时期才开始;家族中极早发的癌症可能会改变这一讨论。影响同一个错配修复基因两份拷贝的两个致病变异可导致 宪法性错配修复缺陷, ,这是一种在儿童期有相关影响的不同病症。如果两位生育伴侣都携带同一基因的致病变异,每次妊娠出现这种双等位基因病症的概率为 25%。.
Kantesti 的家族史功能可帮助整理健康信息,但无法推断未经检测的亲属是否携带该变异。我们的 多代同意指南 解释了为什么不应自动将一个人的结果作为诊断填入另一个人的记录。亲属可能需要时间决定是否检测;应提供准确信息,而不要将遗传易感性描述为必然会患癌。.
后续步骤及支持性研究的范围
下一步是将结果与 3 份记录相互核对:原始遗传学报告、相关肿瘤检测结果以及经过核实的家族史。然后获取书面的监测计划,明确哪些建议源于致病变异,哪些源于个人史或家族史。.
随访就诊时提出 5 个问题:这是胚系检测还是仅针对肿瘤的检测?确切的分类是什么?是否已排除家族变异?是否仍需进行进一步的肿瘤分析?亲属应该怎么做?要求给出监测的具体日期,而不是'定期检查',并明确如果遗传学、胃肠病学和肿瘤科服务均有参与,由谁负责执行该计划。.
Kantesti 是一个 基于 AI 的血液检测分析工具 可帮助理解常规实验室报告,但并不能确认 Lynch 综合征相关的 5 个基因中的任何一个。我们的 负责任AI使用边界 说明了为何核实原始来源并由临床医生审查很重要。不要让自动生成的摘要推翻实验室对 VUS 的分类,或更改专科医生设定的监测间隔。.
下方列出的 2 篇 Zenodo 出版物是关于常规铁和凝血检测的背景资料;两者都不是 Lynch 综合征基因检测研究。这些 凝血检查结果解读指南 可能有助于在讨论用药时理解实验室术语,但以秒为单位的正常 aPTT 并不能证明服用阿司匹林是安全的,也不能排除胃肠道出血风险。.
即使距离下一次监测检查还有 1 年,出现新症状也需要进行诊断评估。持续的直肠出血、不明原因的缺铁、肉眼可见的血尿或绝经后出血,不应因遗传风险检测结果为阴性而被忽视。伴有晕厥的大量出血、严重腹痛,或伴有虚弱的黑色柏油样便,应立即就医,而不是等待遗传学问题得到澄清。.
常见问题解答
林奇综合征基因检测结果呈阳性是否意味着我患有癌症?
阳性的林奇综合征胚系检测结果表明存在遗传性癌症易感性,而非已经患有癌症。通常,该结果检出影响某个林奇综合征相关基因1个拷贝的致病或可能致病变异。癌症风险因基因、年龄、器官和家族史而异,因此阳性结果并不意味着癌症不可避免。下一步应进行遗传咨询并制定针对特定基因的监测方案,而不是认为需要接受癌症治疗。.
阴性遗传检测能否排除林奇综合征?
如果阴性检测排除了家族中已确认的确切致病变异,那么结果最具确定性。阴性结果主要有 2 种情况:针对该家族变异的真正阴性,以及家族病因仍未知时的无信息性阴性。阴性基因检测面板可能无法排除其分析覆盖范围之外的机制,或无法排除导致强烈癌症家族史的其他原因。因此,筛查应遵循遗传学团队对报告、个人史和系谱的解读。.
MSH6突变意味着什么?
0. 宪法性 DNA 中存在致病性或可能致病的 MSH6 变异支持 Lynch 综合征的诊断,而 MSH6 意义未明变异则不支持。MSH6 是 Lynch 综合征常评估的 4 种错配修复蛋白基因之一。与 MLH1 或 MSH2 相关疾病相比,MSH6 相关 Lynch 综合征中的结直肠癌通常较晚发生,但子宫内膜癌风险也需要单独关注。仅在癌组织中发现的变异,在将其描述为遗传性变异之前需要进一步评估。.
MSI-H与林奇综合征是一回事吗?
MSI-H描述的是受检癌症中重复DNA的不稳定性,并不等同于遗传性林奇综合征。肿瘤筛查也可能使用免疫组织化学检测4种蛋白:MLH1、PMS2、MSH2和MSH6。散发性甲基化或后天变化可能导致错配修复异常,而不存在遗传性致病变异。胚系评估以及在有指征时进行的其他肿瘤检测,可确定这一发现对亲属意味着什么。.
是否应该对亲属进行林奇综合征意义未明变异(VUS)检测?
通常不应将林奇综合征相关的 VUS 用于预测性检测,以判定亲属是否患病或能否停止监测。VUS 是 5 种标准变异分类之一,并不能证实其致病性。遗传学实验室有时可能会要求对特定家族成员进行检测以收集证据,但这与诊断性级联检测的目的不同。只要该变异仍未明确,亲属的监测就应依据其个人史和家族史。.
林奇综合征患者需要多久做一次结肠镜检查?
林奇综合征的结肠镜检查间隔取决于基因、检查结果、家族史和当地指南。2020年英国遗传性结直肠癌指南建议通常每2年进行一次结肠镜检查,MLH1/MSH2携带者从25岁开始,MSH6/PMS2携带者从35岁开始。美国的筛查安排通常采用1至3年的间隔,MLH1/MSH2携带者的起始年龄早于MSH6/PMS2携带者。FIT或FOBT结果阴性不能替代推荐的结肠镜检查安排。.
如果我的林奇综合征检测结果呈阳性,我应该开始服用阿司匹林吗?
不要仅因 Lynch 综合征检测结果呈阳性就开始服用阿司匹林,应先与临床医生讨论其获益和危害。CAPP2 在 861 名参与者中测试了每日 600 mg 的剂量,并显示长期结直肠癌获益存在延迟,但该剂量并非普遍适用的处方建议。既往胃肠道出血、溃疡病、抗凝药物以及不耐受情况都可能影响这一决定。应在记录监测计划的同时记录所选剂量和疗程,因为阿司匹林不能替代结肠镜检查。.
获取血液检查结果解读
上传您的实验室报告,Kantesti 的 AI 会在几秒内用通俗语言解释每项生物标志物。全球已有超过 200 万人使用。.
参考
- Klein, T., Mitchell, S., & Weber, H. (2026). 铁代谢检测指南:总铁结合力、铁饱和度和结合能力。. Kantesti AI 医学研究。. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT 正常范围:D-二聚体、蛋白 C 与凝血指南。. Kantesti AI 医学研究。. DOI
- Monahan KJ 等(2020)。. 英国胃肠病学会(BSG)/英国和爱尔兰结直肠病学会(ACPGBI)/英国癌症遗传学组(UKCGG)遗传性结直肠癌管理指南。. Gut。. DOI
- Richards S 等(2015)。. 序列变异解读标准与指南:美国医学遗传学与基因组学学会和分子病理学协会联合共识建议。. 《医学遗传学》。. DOI
- Burn J 等(2020)。. 阿司匹林预防遗传性结直肠癌(林奇综合征):CAPP2 研究的 10 年随访及基于登记的 20 年数据:一项双盲、随机、安慰剂对照试验。. 《柳叶刀》。. DOI
- 200万+分析的检测项目
- 127+国家
- 100+语言
关于医疗团队


E-E-A-T信任信号
经验
由医生主导的临床审阅:实验室解读工作流程。.
专业知识
实验室医学重点:生物标志物在临床情境中的表现。.
权威
经 Thomas Klein 医生医学审核,并由 Sarah Mitchell 医生和 Hans Weber 教授参与撰写。.
可信度
基于循证的解读,并提供清晰的后续路径以减少警报。.


医疗免责声明
本文仅用于教育目的,不构成医疗建议。诊断和治疗决策请始终咨询合格的医疗专业人员。.
发表 · 联系编辑团队
由 Kantesti Ltd 发布,在英格兰和威尔士注册,注册公司编号:. 17090423, ,英国伦敦。.
