Станоўчы вынік даследавання спадчыннай рызыкі азначае схільнасць да раку, а не дыягназ раку. Значэнне адмоўнага выніку залежыць ад таго, што менавіта даследавалі, а варыянт з нявызначаным значэннем не павінен вызначаць лячэнне; MSI пухліны і скрынінг сістэмы выпраўлення памылак спарвання адказваюць на розныя пытанні.

Асноўныя высновы
- Станоўчы вынік даследавання зародкавай лініі азначае, што выяўлены патагенны або верагодна патагенны варыянт, звязаны з сіндромам Лінча; гэта не азначае, што рак наяўны.
- Асноўная панэль генаў звычайна ўключае MLH1, MSH2, MSH6, PMS2 і адпаведныя дэлецыі EPCAM — 5 генаў, але не 5 узаемазаменных профіляў рызыкі.
- Сапраўды адмоўны вынік азначае, што лабараторыя выключыла вядомы сямейны патагенны варыянт; адмоўная панэль без выяўленага сямейнага варыянта можа заставацца неінфарматыўнай.
- Варыянт з нявызначаным значэннем — гэта варыянт нявызначанай значнасці, або VUS; такая класіфікацыя не з'яўляецца станоўчым дыягназам сіндрому Лінча.
- Скрынінг пухлін выкарыстоўвае тэставанне MSI або імунагістахімію для 4 бялкоў сістэмы выпраўлення памылак спарвання; паталагічны вынік даследавання пухліны не даказвае наяўнасць спадчыннага варыянта.
- Планаванне калонаскапіі залежыць ад гена: рэкамендацыі Вялікабрытаніі 2020 года па спадчынным коларэктальным раку раяць пачынаць у 25 гадоў для MLH1/MSH2 і ў 35 гадоў для MSH6/PMS2, звычайна кожныя 2 гады.
- Сямейнае наследаванне дае кожнаму дзіцяці чалавека з гетэразіготным патагенным варыянтам, звязаным з сіндромам Лінча, 50% верагоднасці атрымаць у спадчыну гэты варыянт.
- Прафілактыка аспірынам патрабуе індывідуальнага абмеркавання бяспекі: у даследаванні CAPP2 выпрабоўвалі дозу 600 мг штодня, але гэтая доза з даследавання не з'яўляецца рэкамендацыяй для самастойнага лячэння.
Што насамрэч азначаюць вынікі аналізаў на сіндром Лінча?
Генетычнае тэставанне на сіндром Лінча выяўляе спадчынную схільнасць, а не тое, ці ёсць у вас рак цяпер. Патагенны або верагодна патагенны гермінальны варыянт пацвярджае дыягназ сіндрому Лінча; адмоўны вынік мае 2 розныя тлумачэнні, а варыянт нявызначанага значэння не пацвярджае спадчынную рызыку раку.
The word станоўчы патрабуе прыкладзенага да яго ўзору. Станоўчы вынік гермінальнага тэставання датычыцца ДНК з канстытуцыйнага ўзору, звычайна крыві або сліны; станоўчы вынік скрынінгу пухліны датычыцца характарыстык існуючага раку. Гэта 2 асобныя высновы, і толькі першая звычайна пацвярджае спадчынную схільнасць, важную для прэдыктыўнага тэставання сваякоў.
Справаздача можа ўтрымліваць 5 катэгорый класіфікацыі: патагенны, верагодна патагенны, нявызначанага значэння, верагодна дабраякасны і дабраякасны. Лабараторыі часам абагульняюць іх як станоўчыя, неадназначныя або адмоўныя, што можа схаваць адрозненне паміж нявызначанай знаходкай і адсутнасцю значнай знаходкі. Чытайце радок з класіфікацыяй варыянта, а не толькі каляровы індыкатар статусу на партале.
Напрыклад, уявіце 2 братоў ці сясцёр без раку: у аднаго ёсць сямейны патагенны варыянт MSH2, а другі прайшоў тэставанне, якое пацвердзіла адсутнасць менавіта гэтага варыянта. Першаму патрэбны план прафілактыкі; другому звычайна не патрэбна спецыфічнае для сіндрому Лінча назіранне з-за гэтага сямейнага варыянта. Самі па сабе ні той ні другі вынік не паказваюць, ці ёсць цяпер у каго-небудзь з іх паліп.
Кантэсці — гэта Аналізатар крыві са штучным інтэлектам што дапамагае растлумачыць вынікі звычайных лабараторных даследаванняў, але нармальны агульны аналіз крыві не можа выключыць ніводзін з 5 асноўных генаў, звязаных з сіндромам Лінча. Нашы арганізацыя і клінічны аб'ём адрозніваюцца ад дыягнастычнай генетычнай лабараторыі: для прыняцця рашэнняў адносна спадчыннай рызыкі патрэбны арыгінальная справаздача і кваліфікаваная клінічная інтэрпрэтацыя.
Тэставанне зародкавай лініі, MSI і скрынінг сістэмы выпраўлення памылак спарвання адрозніваюцца
Гермінаплазменнае тэставанне вызначае, ці прысутнічае звязаны з сіндромам Лінча варыянт у канстытуцыйнай ДНК, у той час як MSI і імунагістахімія сістэмы выпраўлення памылак спарвання даследуюць тканку раку. Імунагістахімія ацэньвае 4 бялкі; MSI вымярае нестабільнасць у паўтаральных паслядоўнасцях ДНК. Ні адзін з гэтых метадаў скрынінгу пухліны сам па сабе не даказвае сіндром Лінча.
Імунагістахімія сістэмы выпраўлення памылак спарвання, звычайна скарочана IHC, даследуе экспрэсію бялкоў MLH1, PMS2, MSH2 і MSH6. Страта экспрэсіі 1 або некалькіх бялкоў можа сведчыць пра дэфект сістэмы выпраўлення, але патолагаанатам павінен пацвердзіць, што неракавыя клеткі забяспечваюць належны ўнутраны кантроль афарбоўвання. Няспраўнасць кантрольных элементаў можа зрабіць меркаваную страту экспрэсіі неінтэрпрэтаванай, а не сапраўды паталагічнай.
Ан MSI-high вынік азначае, што ў даследаваным раку выяўлена значная мікрасатэлітная нестабільнасць. У некаторых аналізах выкарыстоўваюць 5 маркераў, а метады на аснове секвенавання ацэньваюць значна больш участкаў; парогавыя значэнні залежаць ад канкрэтнага аналізу. Працэнт MSI — гэта не ваша верагоднасць атрымаць у спадчыну сіндром Лінча, і гэтае адрозненне таксама важнае для якасныя і колькасныя вынікі.
Даследаванне крыві на спадчынныя генетычныя змены не вымярае цыркулявальную ДНК раку, калі толькі спецыяльна не было прызначана іншае даследаванне. Канстытуцыйную ДНК звычайна атрымліваюць з белых клетак крыві, а сліна змяшчае клеткі, прыдатныя для многіх генетычных аналізаў. Пасля алагеннай трансплантацыі ствалавых клетак гэтыя 2 тыпы ўзораў могуць быць праблематычнымі, бо ДНК донара можа паўплываць на інтэрпрэтацыю.
У ракавай тканцы могуць утрымлівацца як спадчынныя варыянты, так і змены, набытыя толькі гэтай пухлінай. Парнае секвенаванне пухліны і нармальнай тканкі параўноўвае 2 узоры, каб дапамагчы адрозніць гэтыя магчымасці, хоць інтэрпрэтацыя ўсё яшчэ залежыць ад ахопу аналізу і яго якасці. Удакладніце, ці апісвае ваша заключэнне канстытуцыйную змену, змену толькі ў тканцы або нявырашаную магчымасць, для праверкі якой патрэбны асобны аналіз на спадчынныя змены.
Што павінна ўваходзіць у панэль генаў для выяўлення сіндрому Лінча?
A Генетычная панэль для сіндрому Лінча звычайна ўключае MLH1, MSH2, MSH6, PMS2 і адпаведныя дэлецыі EPCAM. Пры неабходнасці даследаванне павінна выяўляць як невялікія змены паслядоўнасці, так і буйныя дэлецыі або дуплікацыі; наяўнасць у спісе толькі 5 назваў генаў не пацвярджае поўнага аналітычнага ахопу.
MLH1, MSH2, MSH6 і PMS2 кадзіруюць 4 бялкі сістэмы рэпарацыі неадпаведнасцей, якія звычайна ацэньваюцца метадам ІГХ. EPCAM адрозніваецца: пэўныя дэлецыі ў яго канцы могуць заглушыць суседні ген MSH2. Таму пры выяўленні змены EPCAM трэба праверыць дакладныя межы дэлецыі; не кожная змена ў EPCAM выклікае сіндром Лінча.
Варта асобна спытаць пра два тэхнічныя абмежаванні: змены колькасці копій і ўчасткі, якія складана секвенаваць. У PMS2 ёсць вельмі падобны псеўдаген, што ўскладняе некаторыя аналізы, таму могуць спатрэбіцца спецыялізаваныя метады. Шырэйшы прынцып — колькасць копій і вынікі секвенавання не ўзаемазамяняльныя — тлумачыцца ў нашым кіраўніцтве па скрынінгу змен колькасці копій, хоць СМА і сіндром Лінча маюць розны тып наследавання.
Шырэйшая панэль спадчынных відаў раку можа даследаваць 20, 50 ці больш генаў, бо падобныя сямейныя анамнезы могуць сведчыць пра іншы сіндром. Даследаванне большай колькасці генаў можа выявіць больш нявызначаных змен і выпадковых рызык, не звязаных з першапачатковай падставай для абследавання. Перад даследаваннем спытайце, якія дадатковыя вынікі зменяць назіранне і ці зможаце вы абмеркаваць іх значэнне да атрымання вынікаў.
Адмоўны вынік секвенавання можа не выключыць усе механізмы, звязаныя са спадчыннай рызыкай. Рэдкія канстытуцыйныя змены метылявання MLH1, мазаіцызм або структурныя змены па-за межамі ахопу аналізу могуць запатрабаваць дадатковага абследавання. Калі ў старым заключэнні пазначаны толькі 1 ген або адсутнічае аналіз дэлецый, спецыяліст-генетык можа вырашыць, ці дапаможа абноўленае даследаванне адказаць на сапраўды нявырашанае пытанне.
Каму варта разгледзець магчымасць тэставання і генетычнага кансультавання?
Найбольш інфарматыўнае даследаванне, калі ў сваяка вядомы варыянт, звязаны з сіндромам Лінча, у раку выяўлены падазроныя змены сістэмы рэпарацыі неадпаведнасцей або асабісты і сямейны анамнез сведчаць пра спадчынную рызыку. Радавод, які ахоплівае 3 пакаленні дапамагае вызначыць, каго варта абследаваць першым і як інтэрпрэтаваць адмоўны вынік.
Рак тоўстай кішкі або эндаметрыя ў маладым узросце, некалькі відаў раку, звязаных з сіндромам Лінча, у 1 чалавека і выпадкі раку ў некалькіх паслядоўных пакаленнях могуць быць падставай для абследавання. Аднак невялікая сям'я, усынаўленне, ранняя смерць або малая колькасць сваякоў з маткай могуць схаваць заканамернасць. Таму адсутнасць выразнага сямейнага анамнезу — слабейшы аргумент, чым пацверджаны адмоўны вынік аналізу на вядомы сямейны варыянт.
Калі магчыма, спачатку абследуйце сваяка, у якога дыягнаставаны рак. Калі ў гіпатэтычнага з бацькоў быў рак тоўстай кішкі ва ўзросце 43 гадоў і захавалася тканка, вынікі даследавання пухліны і аналізу на спадчынныя змены могуць быць больш інфарматыўнымі, чым шырокая панэль для здаровага дзіцяці. Наша кіраўніцтва пра тэсціраванню на сямейны рак тлумачыць, чаму звычайны лабараторны скрынінг не можа яго замяніць.
Клінічныя інструменты прагназавання могуць ацаніць верагоднасць наяўнасці варыянта гена сістэмы рэпарацыі неадпаведнасцей. Ацэнка PREMM5 не менш за 2.5% — гэта часта ўжываемы парог для разгляду генетычнага абследавання, але крытэрыі накіравання адрозніваюцца, а вынікі даследавання пухліны могуць быць падставай для абследавання незалежна ад іх. Ацэнка рызыкі вызначае, каго накіраваць на абследаванне; яна не ператварае ацэнку 2.5% у дыягназ.
Перш чым прызначаць тэст, абмяркуйце як мінімум 3 практычныя пытанні: магчымасць нявызначаных або выпадковых вынікаў, наступствы для сваякоў і мясцовыя правілы страхавання або працаўладкавання. Kantesti інфармацыю пра прыватнасць і даныя можа дапамагчы вам азнаёміцца з тым, як мы апрацоўваем загружаныя медыцынскія дакументы, але генетычныя лабараторыі і медыцынскія службы маюць уласныя правілы атрымання згоды, захоўвання і раскрыцця інфармацыі.
Станоўчыя вынікі і значэнне мутацыі MSH6
A патагенны або верагодна патагенны гермінальны варыянт MSH6 пацвярджае дыягназ сіндрому Лінча; ён не дыягнастуе рак. Для значэнне мутацыі MSH6, адрознівайце 3 дэталі: дакладны варыянт, яго класіфікацыю лабараторыяй і тое, ці быў ён выяўлены ў канстытуцыйнай ДНК або толькі ў тканцы пухліны.
Сіндром Лінча звычайна звязаны з патагенным варыянтам у 1 з 2 копій гена сістэмы выпраўлення памылак спарвання ДНК. Развіццё раку часта патрабуе дадатковых змен у здзіўленых клетках, у тым ліку страты функцыянальнага шляху выпраўлення, які застаўся. Гэта тлумачыць, чаму спадчынная схільнасць можа прысутнічаць з нараджэння, а рак можа развіцца значна пазней — або не развіцца ніколі.
Рызыка адрозніваецца ў залежнасці ад генаў, органаў, узросту і сямейнага анамнезу. Коларэктальны рак, звязаны з MSH6, часта развіваецца пазней, чым коларэктальны рак, звязаны з MLH1 або MSH2, што дапамагае растлумачыць адрозненні ва ўзросце пачатку назірання. Для чалавека з маткай рызыка рака эндаметрыя патрабуе асобнага абмеркавання; 1 абагульненая характарыстыка накшталт 'умераная рызыка раку на працягу жыцця' можа схаваць істотна розныя рашэнні для розных органаў.
The word верагодна не азначае, што верагодна патагенны варыянт эквівалентны VUS. Сістэма ACMG/AMP вызначае катэгорыю «верагодна патагенны» як упэўненасць больш за 90% у тым, што варыянт выклікае захворванне, а не як імавернасць больш за 90% таго, што ў яго носьбіта разаўецца рак (Richards et al., 2015). Гэтае адрозненне не дазваляе ператварыць імавернасць класіфікацыі ў зманлівую ацэнку асабістай рызыкі.
Кантэсці — гэта Платформа AI для расшыфроўкі аналізу крыві што можа дапамагчы інтэрпрэтаваць узровень гемаглабіну і ферыціну, але гэтыя 2 паказчыкі не дазваляюць разлічыць пенетрантнасць варыянта MSH6. Нашы метады валідацыі і клінічныя межы не варта інтэрпрэтаваць як пацвярджэнне класіфікацыі гермінальнага варыянта. Папрасіце сваю каманду генетыкаў выдаць рэкамендацыі па назіранні з улікам канкрэтнага гена, а не агульнае рэзюмэ станоўчага выніку.
Калі адмоўны вынік сапраўды зніжае рызыку?
A сапраўды адмоўны вынік выключае наяўнасць канкрэтнага патагеннага варыянта, ужо выяўленага ў вашай сям'і; неінфарматыўны адмоўны вынік азначае, што тлумачальны варыянт не выяўлены, хоць генетычная прычына ў сям'і застаецца невядомай. Гэтыя 2 адмоўныя вынікі могуць прывесці да зусім розных рэкамендацый па назіранні, нягледзячы на аднолькавае фармулёўку ў партале пацыента.
У гіпатэтычнага дарослага чалавека, чыя маці мае пацверджаны патагенны варыянт MLH1, пацверджаны адмоўны вынік аналізу на гэты дакладны варыянт звычайна выключае спадчынную рызыку, звязаную з сіндромам Лінча, па маці. Ён не выключае рызыкі, не звязаныя з гэтым варыянтам, з боку другога з бацькоў, а таксама рызыкі, звязаныя з асабістымі паліпамі або ладам жыцця. Па-ранейшаму могуць прымяняцца скрынінг для агульнай папуляцыі або іншы графік з улікам сямейнага анамнезу; 'адмоўны' ніколі не азначае нулявую рызыку раку на працягу жыцця.
У чалавека без сімптомаў, у якога 2 блізкія сваякі хварэлі на коларэктальны рак, шырокая панэль можа даць адмоўны вынік, нават калі сямейная прычына так і не была выяўлена. Гэты вынік не можа пацвердзіць, ці ёсць у сям'і невыяўлены генетычны механізм, іншае спадчыннае захворванне або агульныя негенетычныя фактары рызыкі. Назіранне павінна і далей улічваць задакументаваны сямейны анамнез, а не аўтаматычна вяртацца да графіка для агульнай папуляцыі.
На інтэрпрэтацыю могуць паўплываць 3 дэталі справаздачы: ідэнтыфікатар сямейнага варыянта, метады выяўлення, якія прымяняе тэст, і заяўленыя абмежаванні. Пераканайцеся, што лабараторыя сапраўды правярала той самы варыянт, які выяўлены ў сваяка, асабліва калі ў справаздачах выкарыстоўваюцца розныя версіі транскрыптаў. Нашы праверкі крыніц медыцынскіх справаздач тлумачаць, чаму фармулёўка першапачатковай лабараторнай справаздачы важнейшая за аўтаматызаваны пераказ.
Kantesti не можа зрабіць справаздачу аб адмоўным выніку ацэнкі спадчыннай рызыкі больш пераканаўчай, аб'яднаўшы яе з нармальнымі вынікамі звычайных лабараторных аналізаў. Нават 10 нармальных вынікаў аналізаў крыві не кампенсуюць адсутнасць ахопу гена або не выключаюць спецыфічны для сям'і варыянт. Агляд генетыкам больш карысны, чым штогадовае паўтарэнне той самай панэлі, калі істотна не змяніліся тэхналогія, сямейны анамнез або першапачатковая інтэрпрэтацыя.
Што рабіць з генетычным варыянтам з нявызначаным значэннем?
A варыянт неадназначнага значэння, або VUS, азначае, што доказаў недастаткова, каб класіфікаваць генетычную змену як патагенную або дабраякасную. VUS — гэта 1 з 5 стандартных катэгорый класіфікацыі, і сам па сабе ён не павінен служыць падставай для аперацыі з прычыны сіндрому Лінча, узмоцненага назірання або прагнастычнага тэставання, якое вызначае сваякоў як асоб з захворваннем.
Рэкамендацыі ACMG/AMP сцвярджаюць, што VUS не варта выкарыстоўваць для прыняцця клінічных рашэнняў (Richards et al., 2015). Чалавеку з VUS усё яшчэ можа спатрэбіцца калонаскапія ў больш раннім узросце з-за 2 сваякоў з коларэктальным ракам з раннім пачаткам, але прычына — сямейны анамнез, а не доказ таго, што нявызначаны варыянт выклікае сіндром Лінча. У лісце з рэкамендацыямі па назіранні выразна аддзяляйце гэтыя абгрунтаванні.
Лабараторыі ацэньваюць некалькі тыпаў доказаў, у тым ліку частату ў папуляцыі, функцыянальныя эксперыменты, сегрэгацыю ў сем’ях і адпаведнасць усталяваным механізмам захворвання. Адных толькі камп’ютарных прагнозаў недастаткова, каб усталяваць патагеннасць. Нават супадзенне вынікаў 2 інструментаў прагназавання можа адлюстроўваць падабенства зыходных навучальных даных, а не 2 незалежныя часткі біялагічных доказаў.
Перагляд класіфікацыі можа зрушыць VUS у бок дабраякаснага або патагеннага варыянта, але ўніверсальнага тэрміну ў 12 месяцаў для вырашэння пытання няма. Удакладніце, хто звяжацца з вамі, калі лабараторыя зменіць класіфікацыю, і ці ўключаны вашы кантактныя звесткі ў працэс паўторнага звязвання. Нашы стандарты медыцынскага кантэнту таксама адрозніваюць нявырашаныя даныя ад клінічна значных высноў, якія патрабуюць дзеянняў.
Тэставанне асобных сваякоў часам можа дапамагчы лабараторыі вывучыць нявызначаны варыянт, але гэта не тое самае, што звычайнае каскаднае прагнастычнае тэставанне. Калі 1 сваяк мае VUS, а іншы — не, толькі на падставе гэтых вынікаў не варта вырашаць, каму патрэбна аперацыя, а каму можна спыніць скрынінг. Запытайце пісьмовае тлумачэнне, калі даследаванне сям’і праводзіцца для збору доказаў, а не для пастаноўкі дыягназу.
Чаму вынікі скрынінгу пухліны могуць быць адхіленымі пры адсутнасці сіндрому Лінча?
Парушэнне рэпарацыі памылак спарвання ў пухліне можа быць вынікам спарадычнага метылявання MLH1, набытых змяненняў у абедзвюх копіях гена рэпарацыі або спадчыннага сіндрому Лінча. Гэта як мінімум 3 розныя тлумачэнні; дадатковыя даследаванні пухліны дапамагаюць іх адрозніць, асабліва калі пры гермінальным тэставанні не выяўлены патагенны варыянт.
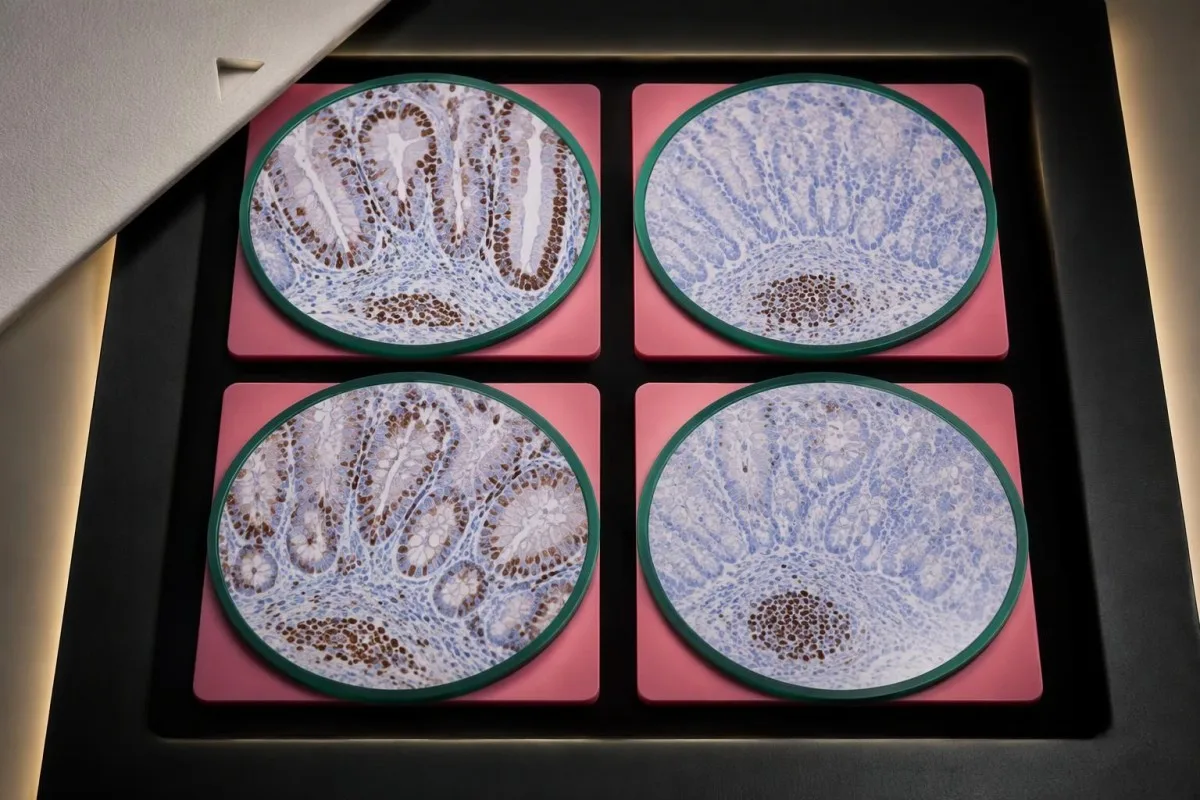
Страта MLH1 і PMS2 часта адбываецца адначасова, бо гэтыя 2 бялкі функцыянуюць як пара. Пры коларэктальным раку даследаванне метылявання прамотара MLH1, а часам і BRAF V600E, можа пацвердзіць спарадычнае тлумачэнне. BRAF не з’яўляецца адпаведным інструментам выключэння для раку эндаметрыя, а незвычайна ранні ўзрост пачатку захворвання або абцяжараны радавод усё яшчэ могуць патрабаваць кансультацыі спецыяліста.
Страта MSH2 разам з MSH6 або ізаляваная страта MSH6 ці PMS2 можа дапамагчы скіраваць гермінальную ацэнку на пэўныя гены. Аднак гэтыя ўзоры афарбоўвання 4 бялкоў — гэта падказкі, а не гарантаваны дыягназ па гене: артэфакты афарбоўвання, эфекты лячэння і незвычайныя біялагічныя механізмы могуць ускладніць інтэрпрэтацыю. Захаванае афарбоўванне таксама не даказвае, што бялок нармальна функцыянуе.
Двайныя саматычныя знаходкі апісваюць 2 набытыя падзеі, якія ўплываюць на рэпарацыю памылак спарвання ў межах пухліны, без выяўленага гермінальнага варыянта, які б гэта тлумачыў. Парны аналіз пухліны і нармальнай тканкі можа пацвердзіць гэтую выснову і прадухіліць памылковае вызначэнне сіндрому Лінча ва ўсёй сям’і. Рак з дэфіцытам рэпарацыі памылак спарвання, прычына якога не высветлена, не з’яўляецца аўтаматычна двойчы саматычным; тактыка вядзення пацыента ўсё яшчэ можа залежаць ад сямейнага анамнезу і паўнаты абследавання.
Такія пухлінныя маркеры, як CEA, якія вымяраюцца ў нг/мл, не могуць вызначыць, ці з’яўляецца страта рэпарацыі памылак спарвання спадчыннай. Наша тлумачэнне аб абмежаваннях павышанага CEA адрознівае маркеры для маніторынгу ад дыягностыкі спадчынных захворванняў. Калі гэта актуальна, папрасіце падрыхтаваць 2 заключэнні: адно з тлумачэннем уплыву на лячэнне раку, у тым ліку магчымай значнасці для імунатэрапіі, і другое з тлумачэннем таго, што варта рабіць сваякам.
Як станоўчы вынік змяняе графік назірання з дапамогай калонаскапіі?
Пры пацверджаным сіндроме Лінча звычайна неабходна рэгулярна праходзіць калонаскапію, прычым узрост пачатку і інтэрвал падбіраюць з улікам гена і сямейнага анамнезу. Рэкамендацыі BSG/ACPGBI/UKCGG 2020 года раяць пачынаць у 25 гадоў пры MLH1/MSH2 і 35 гадоў пры MSH6/PMS2, а калонаскапію звычайна праводзяць кожныя 2 гадоў.
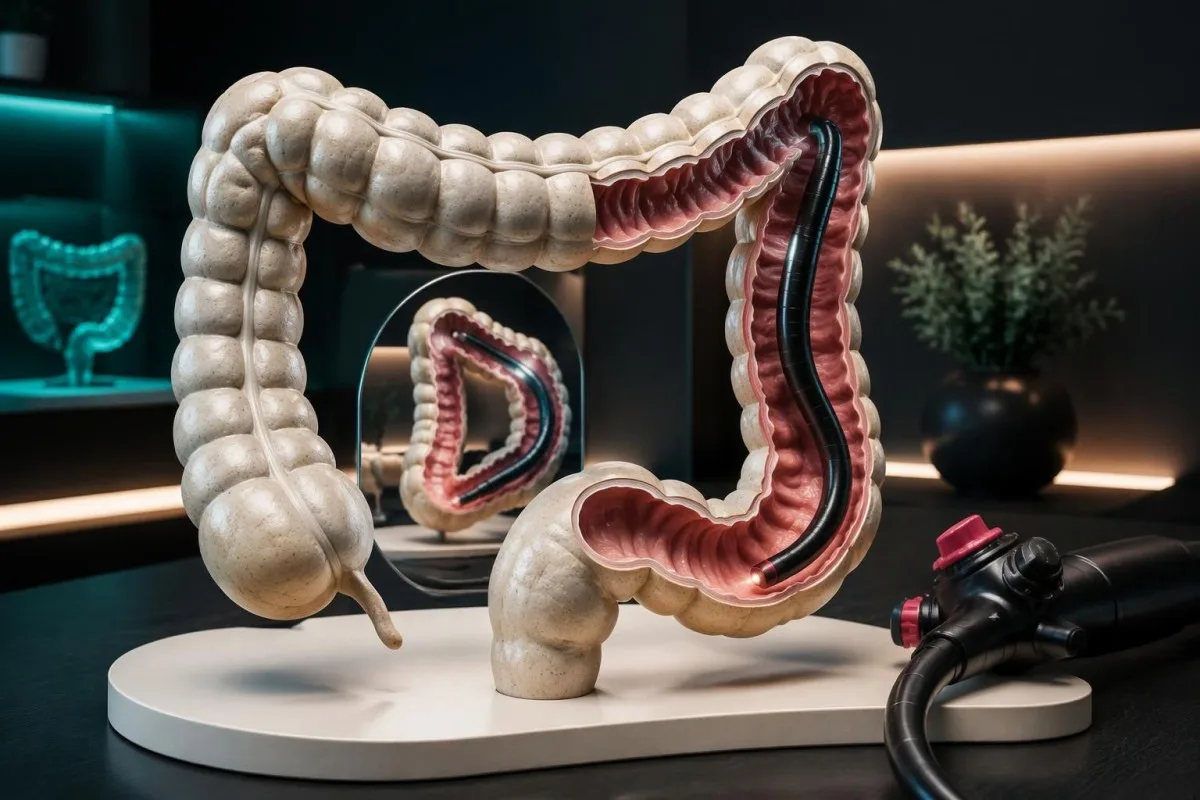
Рэкамендацыі Вялікабрытаніі паказваюць, чаму станоўчы вынік аналізу на MSH6 не абавязкова прадугледжвае той самы графік, што і станоўчы вынік на MLH1 (Monahan et al., 2020). Рэкамендацыі ЗША звычайна прадугледжваюць пачатак назірання пры MLH1/MSH2 ва ўзросце 20–25 гадоў, а пры MSH6/PMS2 — ва ўзросце 30–35 гадоў; інтэрвалы складаюць ад 1 да 3 гадоў у залежнасці ад гена і рэкамендацый. Назіранне пры EPCAM звычайна праводзяць паводле схемы для MSH2.
Незвычайна ранняе ўзнікненне раку ў члена сям’і, перанесены коларэктальны рак, адэномы або недастатковае абследаванне могуць быць падставай змяніць графік. Нармальны вынік калонаскапіі азначае, што падчас гэтага абследавання не выявілі нічога падазронага; ён не ліквідуе спадчынную схільнасць. Калі рэкамендаваны інтэрвал складае 2 гады, удакладніце, ці адлічваецца дата наступнага абследавання ад завершанага якаснага абследавання або ад запланаванага паўторнага.
FIT і FOBT не замяняюць каланаскапію для назірання пры сіндроме Лінча. Аналіз кала выяўляе кроў, а не надзейна знаходзіць і выдаляе перадракавыя паліпы, таму адмоўны вынік аналізу кала не змяняе план правядзення каланаскапіі кожныя 1–2 гады. Наша кіраўніцтвам па наступных дзеяннях пры станоўчым FIT тлумачыць, чаму анамальны вынік аналізу кала ўсё роўна патрабуе дыягнастычнай ацэнкі.
Якасць падрыхтоўкі, паўната абследавання і выдаленне паліпаў важныя гэтак жа, як і каляндарны інтэрвал. Захоўвайце пратакол эндаскапіі, у тым ліку звесткі пра тое, ці быў цалкам агледжаны тоўсты кішэчнік і ці патрабуе які-небудзь паліп паўторнага абследавання раней за звычайны тэрмін. Абмежаванні, апісаныя ў нашым раздзеле Тлумачэнне выніку FOBT таксама тлумачаць, чаму пры з’яўленні новых сімптомаў трэба звярнуцца да ўрача да запланаванай працэдуры, а не чакаць наступнай даты назірання.
Што змяняецца ў прафілактыцы раку эндаметрыя і яечнікаў?
Сіндром Лінча можа павышаць рызыку раку эндаметрыя і, пры некаторых генах, яечнікаў , але скрынінг і прафілактычная аперацыя — гэта асобныя рашэнні. Некаторыя рэкамендацыі ЗША прадугледжваюць разгляд магчымасці ўзяцця ўзору тканкі эндаметрыя кожныя 1–2 гады, пачынаючы ва ўзросце 30–35 гадоў; зніжэнне смяротнасці дзякуючы рэгулярнаму скрынінгу не пацверджана.
A Пап-тэст або тэст на HPV не прызначаны для скрынінгу раку эндаметрыя або яечнікаў. Гэтыя 2 тэсты прызначаны пераважна для прафілактыкі раку шыйкі маткі, таму спрыяльны вынік абследавання шыйкі маткі не выключае праблему з эндаметрыем, звязаную з сіндромам Лінча. Наш матэрыял «Расшыфроўка вынікаў на HPV і Пап-тэсту» дапамагае вызначыць, які менавіта орган ахоплівае вынік скрынінгу.
Новы крывацёк пасля менапаўзы, працяглыя крывацёкі паміж менструацыямі або істотная змена звыклага характару менструацый патрабуюць неадкладнай ацэнкі, а не чакання 12 месяцаў да наступнага абследавання. У пременапаўзальным узросце ў сімптомаў можа быць шмат дабраякасных прычын, але спадчынная схільнасць змяняе крытэрыі для прызначэння абследавання. Наш матэрыял рэкамендацыі пры моцных менструальных крывацёках таксама вызначае выпадкі, калі патрэбна тэрміновая медыцынская дапамога.
Прафілактычная гістэрэктамія можа прадухіліць рак эндаметрыя, але выдаленне яечнікаў — асобнае рашэнне з іншымі перавагамі і рызыкамі. Час правядзення залежыць ад гена, нараджэння дзяцей, перанесенага раку і асабістых пераваг; выдаленне яечнікаў да натуральнай менапаўзы можа паўплываць на здароўе касцей, сардэчна-сасудзістай сістэмы і сексуальнае здароўе. Пры PMS2 рызыка раку яечнікаў відавочна не павышана, таму аднолькавы падыход да ўсіх 4 генаў сістэмы рэпарацыі няправільна спараных асноў можа прывесці да непатрэбнага ўмяшання.
Практыка скрынінгу адрозніваецца ў розных краінах, бо даследаванні выяўлення хваробы не пацвердзілі той жа карысці, што і хірургічная прафілактыка. Не даказана, што трансвагінальнае УГД і вызначэнне CA-125, вынік якога падаецца ў U/mL, надзейна прадухіляюць смерць ад раку яечнікаў пры сіндроме Лінча. Папрасіце скласці пісьмовы план, у якім будуць апісаны сімптомы, любыя прапанаваныя даследаванні тканак, планы нараджэння дзяцей і канкрэтнае абгрунтаванне выбару адной аперацыі замест іншай.
Якія іншыя віды раку патрабуюць абмеркавання з улікам канкрэтнага гена?
Дадатковае назіранне пры сіндроме Лінча залежыць ад гена, сямейнага анамнезу і мясцовых рэкамендацый; яно не прадугледжвае штогадовага сканавання кожнага органа для ўсіх. Варта ўлічваць рызыку раку верхніх мачавых шляхоў, страўніка, тонкай кішкі і некаторых відаў раку скуры, аднак карысць некалькіх прапанаваных скрынінгавых тэстаў застаецца нявызначанай у розных краінах, у тым ліку ў 4 гены рэпарацыі неадпаведнасцей.
Рак верхніх аддзелаў мочавыводных шляхоў закранае нырачную лаханку або мачаточнік і асабліва актуальны для некаторых сем'яў з мутацыяй MSH2. Бачная кроў у мачы патрабуе абследавання нават пасля 1, здавалася б, бяскрыўднага эпізоду, хоць інфекцыі і камяні з'яўляюцца частымі альтэрнатыўнымі прычынамі. Нашы папераджальныя прыкметы раку мочавыводных шляхоў дапамагаюць вызначыць тэрміновасць рэагавання на сімптомы; рак мачавой бурбалкі і верхніх аддзелаў мочавыводных шляхоў анатамічна адрозніваецца.
Не даказана, што рэгулярны аналіз мачы або цыталагічнае даследаванне мачы забяспечвае відавочную карысць для зніжэння смяротнасці для кожнага чалавека з сіндромам Лінча. Некаторыя службы разглядаюць магчымасць штогадовага абследавання, калі гэтага патрабуе сямейны анамнез або спецыфічная для гена рызыка, тады як іншыя робяць акцэнт на сімптомах. Адмоўны вынік тэст-палоскі мачы не гарантуе адсутнасці невялікай пухліны верхніх аддзелаў мочавыводных шляхоў, а станоўчы вынік усё яшчэ можа мець больш за 1 магчымую прычыну.
Нагляд за верхнімі аддзеламі страўнікава-кішачнага тракту — яшчэ адна сфера рознагалоссяў. Некаторыя пратаколы ЗША прадугледжваюць эндаскапію з 30–40 гадоў з інтэрвалам 2–4 гады для асобных людзей, тады як рэкамендацыі Вялікабрытаніі 2020 года не рэкамендуюць рэгулярны нагляд за страўнікам або тонкай кішкай па-за межамі клінічнага даследавання (Monahan et al., 2020). Тэставанне на Helicobacter pylori і эрадыкацыя гэтай бактэрыі — асобнае пытанне прафілактыкі, а не доказ таго, што эндаскапія не патрэбная.
Сальныя скурныя ўтварэнні могуць быць часткай фенатыпу Мюіра—Торэ, — праявы, звязанай з сіндромам Лінча, якая можа стаць падставай для агляду дэрматолага. Скрынінг раку падстраўнікавай залозы, як правіла, абмежаваны асобнымі людзьмі з павышанай рызыкай, часта пры наяўнасці адпаведнага сямейнага анамнезу і спецыялізаванай праграмы. Замест таго каб прасіць 10 не звязаных паміж сабой штогадовых аналізаў, удакладніце, рызыка якога дадатковага органа, паводле дакументаваных даных, павышана ў сувязі з вашым генам і сямейным анамнезам.
Ці могуць аспірын або планавыя аналізы крыві дапамагчы прадухіліць рак?
Аспірын можа знізіць рызыку коларэктальнага раку пры сіндроме Лінча, але дозу і прыдатнасць прэпарату павінен ацаніць клініцыст. У рандомізаванае даследаванне CAPP2 уключылі 861 удзельніка да і прызначылі 600 мг аспірыну штодня або плацэба; пры працяглым назіранні выявілі зніжэнне рызыкі коларэктальнага раку. Рэгулярныя аналізы крыві не могуць замяніць генетычнае тэставанне або калонаскапію.
У даследаванні CAPP2 пры працяглым назіранні коларэктальны рак быў зарэгістраваны ў 40 з 427 удзельнікаў, якім прызначылі аспірын, і ў 58 з 434 удзельнікаў, якім прызначылі плацэба; суадносіны рызык склалі 0,65 (Burn et al., 2020). Карысць выявілася не адразу, а з затрымкай. Доза 600 мг, выкарыстаная ў даследаванні, з'яўляецца доказам эфектыўнасці менавіта гэтай схемы, а не дазволам пачынаць прыём аспірыну ў высокай дозе без ацэнкі рызыкі крывацёку і іншых лекаў.
Пры планаванні прыёму аспірыну варта ўлічыць як мінімум 3 фактары бяспекі: папярэднія страўнікава-кішачныя крывацёкі або язвавую хваробу, прыём антыкаагулянтаў, алергію або непераноснасць. На практыцы выкарыстоўваюць і меншыя дозы, але аптымальную дозу для канкрэтнага чалавека нельга вызначыць толькі па назве яго гена. Папрасіце лекара, які прызначае прэпарат, патлумачыць доказы на карысць абранай дозы, запланаваную працягласць прыёму і стратэгію абароны страўніка.
Дэфіцыт жалеза можа развіцца да анеміі і служыць падставай для абследавання, нават калі нядаўні агульны аналіз крыві не выклікаў занепакоенасці. Узровень ферыціну ніжэйшы за прыблізна 15 нг/мл пераканаўча сведчыць аб знясіленні запасаў жалеза ў дарослага чалавека без ускладняльных фактараў, але пры запаленні ферыцін можа быць менш надзейным. Наша кіраўніцтва па сімптомах нізкага феритина тлумачыць, чаму папаўненне запасаў жалеза не пазбаўляе ад неабходнасці высветліць прычыну яго дэфіцыту.
Kantesti можа дапамагчы растлумачыць дынаміку звычайных паказчыкаў гемаглабіну і жалеза ў аналізах, але ні нармальны ўзровень гемаглабіну ў г/дл, ні 1 нармальны вынік вызначэння ферыціну не выключаюць коларэктальны рак. Наша расшыфроўка аналізу жалезных паказчыкаў карысная для разумення фізіялогіі жалеза, але не для дыягностыкі сіндрому Лінча. Збалансаванае харчаванне і фізічная актыўнасць спрыяюць агульнаму здароўю; ніводная дабаўка не выпраўляе спадчынны патагенны варыянт гена рэпарацыі неадпаведнасцей.
Што рабіць сваякам пасля станоўчага выніку?
Кожнае дзіця чалавека з гетэразіготным патагенным варыянтам, звязаным з сіндромам Лінча, мае 50% верагоднасці ўспадкаваць гэты варыянт, незалежна ад полу. Дарослым сваякам варта прапанаваць мэтанакіраванае каскаднае тэставанне пры неабходнасці, выкарыстоўваючы дакладны сямейны варыянт, а не мяркуючы, што кожнаму сваяку патрэбна шырокая панэль.
Імавернасць 50% прымяняецца асобна да кожнай цяжарнасці; гэта не значыць, што роўна палова дзяцей у канкрэтнай сям’і ўнаследуе варыянт. Імавернасць для брата ці сястры залежыць ад структуры сям’і і ад таго, хто з бацькоў з’яўляецца носьбітам. Калі варыянт ёсць у аднаго з агульных бацькоў, імавернасць для кожнага брата ці сястры звычайна складае 50%; калі варыянт узнік у аднаго з дзяцей нанова, разлік будзе іншым.
A ліст для сям’і павінен указваць ген, дакладны варыянт, класіфікацыю лабараторыі і шлях да генетычнага кансультавання. Абмен адпаведнай генетычнай справаздачай можа дапамагчы пазбегнуць тэставання сваяка на няправільную мішэнь. Наш бяспечным абмене вынікамі з сям'ёй апісвае працоўныя працэсы, заснаваныя на згодзе, але перадача справаздачы — гэта не тое самае, што згода іншага чалавека на генетычнае тэставанне.
Прагнастычнае тэставанне звычайна адкладаюць да паўналецця, бо звычайнае назіранне пры сіндроме Лінча звычайна пачынаецца пазней; выключна раннія выпадкі раку ў сям’і могуць паўплываць на гэтае абмеркаванне. Два патагенныя варыянты, якія закранаюць абедзве копіі аднаго і таго ж гена сістэмы рэпарацыі памылак спарвання ДНК, могуць выклікаць канстытуцыйны дэфіцыт рэпарацыі памылак спарвання ДНК, іншае захворванне з наступствамі ў дзіцячым узросце. Калі абодва рэпрадуктыўныя партнёры з’яўляюцца носьбітамі патагенных варыянтаў у адным і тым жа гене, для кожнай цяжарнасці імавернасць гэтага біалельнага захворвання складае 25%.
Функцыі Kantesti, звязаныя з сямейным анамнезам, могуць дапамагчы ўпарадкаваць медыцынскую інфармацыю, але яны не дазваляюць зрабіць выснову, што непратэставаны сваяк з’яўляецца носьбітам варыянта. Наша кіраўніцтва па згодзе некалькіх пакаленняў тлумачыць, чаму вынік аналізу аднаго чалавека не павінен аўтаматычна трапляць у картку іншага чалавека як дыягназ. Сваякам можа спатрэбіцца час, каб вырашыць, ці праходзіць тэставанне; падавайце дакладную інфармацыю, не прадстаўляючы спадчынную схільнасць як непазбежны вынік у выглядзе раку.
Вашы наступныя крокі і межы дапаможных даследаванняў
Наступны крок — супаставіць вынік з 3 запісамі: арыгінальнай генетычнай справаздачай, адпаведным даследаваннем пухліны і правераным сямейным анамнезам. Затым атрымайце пісьмовы план назірання, у якім указана, якія рэкамендацыі вынікаюць з патагеннага варыянта, а якія — з асабістага або сямейнага анамнезу.
Вазьміце з сабой на прыём для далейшага назірання 5 пытанняў: Гэта зародкавы варыянт ці толькі варыянт пухліны? Якая дакладная класіфікацыя? Ці быў выключаны сямейны варыянт? Ці неабходны далейшы аналіз пухліны? Што варта зрабіць сваякам? Папрасіце назваць канкрэтныя даты назірання, а не абмяжоўвацца 'рэгулярнымі праверкамі', і высветліце, хто адказвае за план, калі ў працэсе ўдзельнічаюць службы генетыкі, гастраэнтэралогіі і анкалогіі.
Кантэсці — гэта Інструмент аналізу вынікаў аналізу крыві з падтрымкай AI які можа дапамагчы зразумець звычайныя лабараторныя справаздачы, але не з’яўляецца паслугай, якая пацвярджае наяўнасць любога з 5 генаў, звязаных з сіндромам Лінча. Наша прынцыпы адказнага выкарыстання ШІ тлумачаць, чаму важныя праверка першакрыніц і агляд клініцыстам. Не дазваляйце аўтаматызаванаму рэзюмэ адмяняць класіфікацыю VUS, прысвоеную лабараторыяй, або змяняць інтэрвал назірання, вызначаны спецыялістам.
2 публікацыі Zenodo, пералічаныя ніжэй, — гэта даведачныя матэрыялы пра звычайныя даследаванні жалеза і згусальнасці крыві; ніводная з іх не з’яўляецца даследаваннем генетычнага тэставання на сіндром Лінча. Гэтыя даведнік па інтэрпрэтацыі вынікаў даследавання згусальнасці могуць растлумачыць лабараторную тэрміналогію падчас абмеркавання прыёму лекаў, але нармальны паказчык aPTT у секундах не пацвярджае бяспеку аспірыну і не выключае рызыку страўнікава-кішачнага крывацёку.
Новыя сімптомы патрабуюць дыягнастычнай ацэнкі, нават калі наступнае абследаванне для назірання запланавана праз 1 год. Устойлівае рэктальнае крывацёк, невытлумачальны дэфіцыт жалеза, бачная кроў у мачы або крывацёк пасля менапаўзы нельга ігнараваць толькі таму, што вынік даследавання спадчыннай рызыкі быў адмоўным. Моцны крывацёк з непрытомнасцю, моцны боль у жываце або чорны дзёгацепадобны крэсла са слабасцю патрабуюць неадкладнай медыцынскай дапамогі, а не чакання генетычнага ўдакладнення.
Часта задаваныя пытанні
Ці азначае станоўчы вынік генетычнага тэсту на сіндром Лінча, што ў мяне рак?
Станоўчы вынік гермінальнага тэставання на сіндром Лінча выяўляе спадчынную схільнасць да раку, а не наяўны рак. Звычайна вынік выяўляе патагенны або верагодна патагенны варыянт, які закранае 1 копію гена, звязанага з сіндромам Лінча. Рызыка раку залежыць ад гена, узросту, органа і сямейнага анамнезу, таму станоўчы вынік не азначае, што рак непазбежны. Належны наступны крок — генетычнае кансультаванне і план назірання з улікам канкрэтнага гена, а не меркаванне, што неабходнае лячэнне раку.
Ці можа адмоўны генетычны тэст выключыць сіндром Лінча?
Адмоўны вынік найбольш пераканаўчы, калі ён выключае дакладны патагенны варыянт, ужо пацверджаны ў сям’і. Ёсць 2 асноўныя сітуацыі з адмоўным вынікам: сапраўды адмоўны вынік адносна гэтага сямейнага варыянта і неінфарматыўны адмоўны вынік, калі прычына ў сям’і застаецца невядомай. Адмоўная панэль можа не выключыць механізмы, якія не ахопліваюцца яе аналітычнымі магчымасцямі, або іншае тлумачэнне моцнага сямейнага анамнезу раку. Таму скрынінг павінен адпавядаць інтэрпрэтацыі справаздачы камандай генетыкаў з улікам асабістага анамнезу і генеалагічнага дрэва.
Што азначае мутацыя MSH6?
Патагенны або верагодна патагенны варыянт MSH6 у канстытуцыйнай ДНК пацвярджае дыягназ сіндрому Лінча, тады як VUS у MSH6 не пацвярджае. MSH6 — адзін з 4 генаў бялкоў сістэмы выпраўлення памылак спарвання ДНК, якія звычайна даследуюць пры падазрэнні на сіндром Лінча. Пры сіндроме Лінча, звязаным з MSH6, коларэктальны рак часта развіваецца пазней, чым пры захворванні, звязаным з MLH1 або MSH2, але рызыка рака эндаметрыя таксама патрабуе асобнай увагі. Вынік, выяўлены толькі ў тканцы пухліны, патрабуе дадатковай ацэнкі, перш чым яго можна будзе ахарактарызаваць як спадчынны.
Ці аднолькавыя MSI-high і сіндром Лінча?
MSI-high апісвае нестабільнасць у паўтаральных участках ДНК у даследаванай пухліне і не з'яўляецца сінонімам спадчыннага сіндрому Лінча. Для скрынінгу пухліны таксама могуць выкарыстоўваць імунагістахімію для выяўлення 4 бялкоў: MLH1, PMS2, MSH2 і MSH6. Спарадычнае метыляванне або набытыя змены могуць прывесці да парушэння рэпарацыі памылак спарвання без спадчыннага патагеннага варыянта. Ацэнка зародкавай лініі і, калі паказана, дадатковае даследаванне пухліны дапамагаюць вызначыць, што гэтая знаходка азначае для сваякоў.
Ці варта правяраць сваякоў на VUS пры сіндроме Лінча?
VUS, звязаны з сіндромам Лінча, звычайна не варта выкарыстоўваць для прагнастычнага тэставання, якое вызначае, ці закрануты сваякі, або ці могуць яны спыніць назіранне. VUS — адна з 5 стандартных катэгорый класіфікацыі варыянтаў і не пацвярджае патагеннасць. Лабараторыя генетыкі часам можа папрасіць правесці тэставанне асобных сваякоў для збору доказаў, але гэта мае іншую мэту, чым дыягнастычнае каскаднае тэставанне. Пакуль варыянт застаецца нявызначаным, назіранне за сваякамі павінна ўлічваць іх асабісты і сямейны анамнез.
Як часта людзям з сіндромам Лінча трэба праходзіць калонаскапію?
Інтэрвалы правядзення калонаскапіі пры сіндроме Лінча залежаць ад гена, вынікаў абследавання, сямейнага анамнезу і мясцовых рэкамендацый. Брытанскія рэкамендацыі 2020 года па спадчынным коларэктальным раку раяць праводзіць калонаскапію звычайна кожныя 2 гады, пачынаючы з 25 гадоў пры мутацыях MLH1/MSH2 і з 35 гадоў пры мутацыях MSH6/PMS2. У ЗША звычайна выкарыстоўваюць інтэрвалы ад 1 да 3 гадоў, пачынаючы абследаванні ў больш раннім узросце пры мутацыях MLH1/MSH2, чым пры мутацыях MSH6/PMS2. Адмоўны вынік FIT або FOBT не замяняе рэкамендаваны графік калонаскапіі.
Ці варта мне пачынаць прымаць аспірын, калі аналіз на сіндром Лінча дасць станоўчы вынік?
Не пачынайце прымаць аспірын толькі на падставе станоўчага выніку аналізу на сіндром Лінча, не абмеркаваўшы карысць і шкоду з клініцыстам. У даследаванні CAPP2 861 удзельнік прымаў па 600 мг штодня; вынікі прадэманстравалі адкладзеную доўгатэрміновую карысць у зніжэнні рызыкі коларэктальнага раку, аднак гэтая доза не з’яўляецца ўніверсальнай рэкамендацыяй па прызначэнні. Ранейшыя страўнікава-кішачныя крывацёкі, язвавая хвароба, прыём антыкаагулянтаў і непераноснасць могуць паўплываць на рашэнне. Выбраную дозу і працягласць прыёму варта дакументаваць разам з планам назірання, бо аспірын не замяняе калонаскапію.
Атрымайце тлумачэнне вынікаў аналізу крыві
Загрузіце свой лабараторны справаздачу, і AI Kantesti за некалькі секунд простай мовай растлумачыць кожны біямаркер. Ім карыстаюцца больш за 2 мільёны чалавек па ўсім свеце.
Спасылкі
- Кляйн, Т., Мітчэл, С., і Вебер, Х. (2026). Даведнік па даследаванні абмену жалеза: агульная жалезазвязвальная здольнасць, насычэнне жалезам і звязвальная здольнасць. Kantesti AI Medical Research. DOI
- Кляйн, Т., Мітчэл, С., і Вебер, Х. (2026). Норма aPTT: кіраўніцтва па D-Dimer і Protein C для ацэнкі згусальнасці крыві. Kantesti AI Medical Research. DOI
- Monahan KJ et al. (2020). Рэкамендацыі Брытанскага таварыства гастраэнтэралогіі (BSG)/Асацыяцыі колапракталогіі Вялікабрытаніі і Ірландыі (ACPGBI)/Групы генетыкі раку Злучанага Каралеўства (UKCGG) па вядзенні пацыентаў са спадчынным коларэктальным ракам. Gut. DOI
- Richards S et al. (2015). Стандарты і рэкамендацыі па інтэрпрэтацыі варыянтаў паслядоўнасці: сумесная кансенсусная рэкамендацыя Амерыканскай калегіі медыцынскай генетыкі і геномікі і Асацыяцыі малекулярнай паталогіі. Генетыка ў медыцыне. DOI
- Burn J et al. (2020). Прафілактыка раку пры спадчынным коларэктальным раку (сіндроме Лінча) з дапамогай аспірыну: 10-гадовае назіранне і даныя рэестра за 20 гадоў у даследаванні CAPP2 — падвойнае сляпое рандомізаванае плацеба-кантраляванае даследаванне. The Lancet. DOI
- 2 млн+Прааналізаваныя тэсты
- 127+Краіны
- 100+Мовы
Пра медыцынскую каманду


Сігналы даверу E-E-A-T
Вопыт
Клінічны агляд, які вядзе лекар, працэсаў інтэрпрэтацыі лабараторных паказчыкаў.
Экспертыза
Фокус лабараторнай медыцыны на тым, як біямаркеры паводзяць сябе ў клінічным кантэксце.
Аўтарытэтнасць
Медыцынскую рэцэнзію правёў доктар Томас Кляйн пры ўдзеле доктара Сары Мітчэл і прафесара, доктара Ганса Вэбера.
Надзейнасць
Інтэрпрэтацыя на аснове доказаў з выразнымі шляхамі далейшых дзеянняў, каб паменшыць трывогу.






Медыцынская адмова ад адказнасці
Гэты артыкул прызначаны толькі для адукацыйных мэт і не з’яўляецца медычнай парадай. Заўсёды кансультуйцеся з кваліфікаваным спецыялістам аховы здароўя для прыняцця рашэнняў па дыягностыцы і лячэнні.
Апублікавана · Звязацца з рэдакцыйнай камандай
Апублікавана кампаніяй Kantesti Ltd, зарэгістраванай у Англіі і Уэльсе, нумар кампаніі. 17090423, Лондан, Злучанае Каралеўства.
