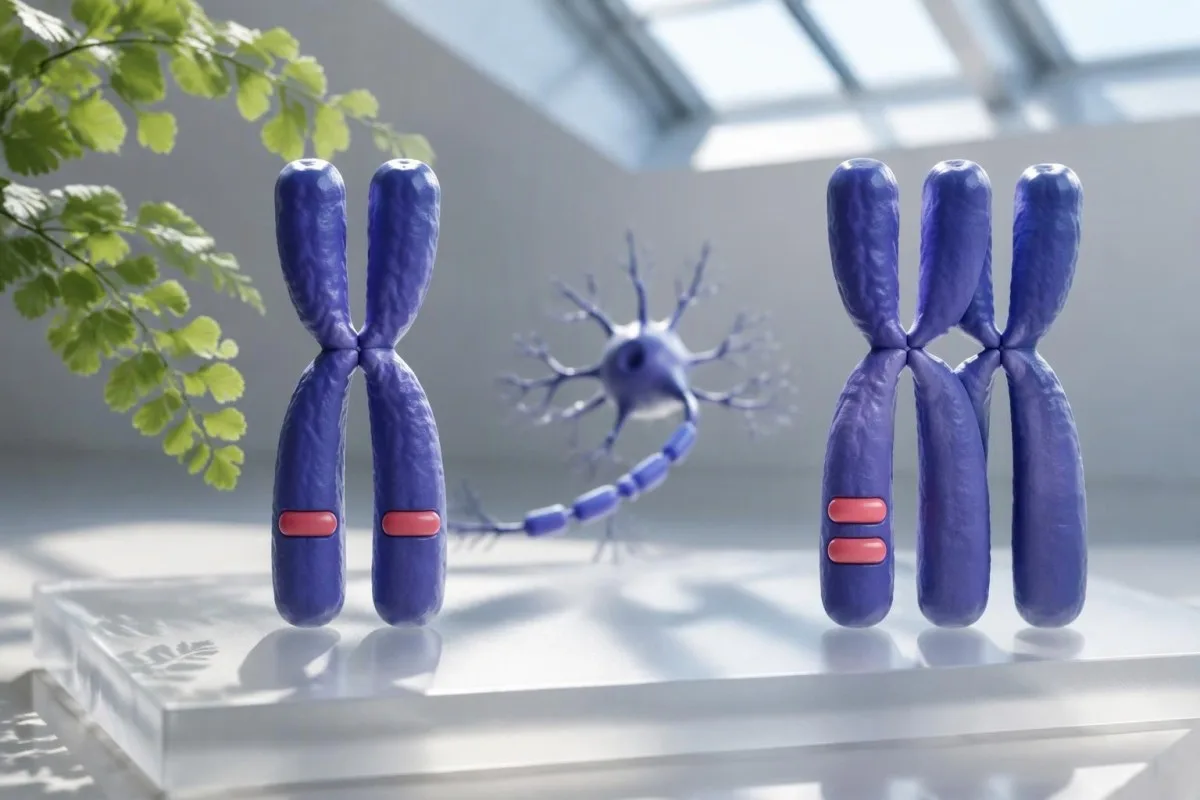
Deux copies de SMN1 signifient généralement une probabilité réduite d’être porteur de l’amyotrophie spinale, mais pas un risque nul. L’incertitude résiduelle dépend de la disposition des chromosomes, des variants liés, de l’ascendance et des analyses réellement effectuées par le laboratoire.

Points clés à retenir
- Deux copies de SMN1 indiquent généralement un risque réduit d’être porteur, mais l’analyse du nombre de copies ne permet pas toujours de distinguer une configuration 1+1 d’une configuration 2+0 de porteur silencieux.
- Porteur silencieux signifie que les deux copies de SMN1 se trouvent sur un même chromosome 5, tandis que l’autre chromosome n’en possède aucune ; la personne peut transmettre le chromosome dépourvu de SMN1.
- Variants liés tels que SMN1 c.*3+80T>G et c.*211_*212del peuvent augmenter la probabilité estimée d’une configuration 2+0, mais ne la prouvent pas.
- Risque résiduel varie selon l’ascendance et le test : les estimations publiées pour les personnes d’ascendance européenne ayant deux copies vont d’environ 1:814 en l’absence de variants liés à 1:12 en présence d’un variant lié.
- Le dépistage négatif des variants liés réduit le risque, mais ne permet pas d’exclure tous les porteurs silencieux ni tous les variants de séquence pathogènes dans SMN1.
- Test du partenaire est particulièrement utile lorsqu’un partenaire reproductif est un porteur confirmé, présente un risque accru d’être porteur silencieux ou a des antécédents familiaux pertinents.
- Risque de grossesse est approximativement égale à la probabilité que le premier partenaire soit porteur, multipliée par celle que le second partenaire soit porteur, puis par 1/4, selon les hypothèses standard de transmission autosomique récessive.
- Le conseil génétique aide à distinguer une estimation issue du dépistage d’un génotype confirmé et peut expliquer les tests familiaux, le diagnostic prénatal et les options reproductives.
Que signifient deux copies de SMN1 dans le cadre du dépistage du statut de porteur de la SMA ?
Deux copies de SMN1 signifient généralement un risque réduit d’être porteur de l’AMS, et non la garantie que vous n’êtes pas porteur. La plupart des personnes ayant ce résultat ont une copie sur chacun des chromosomes 5, mais certaines ont les deux copies sur un chromosome et aucune sur l’autre — une configuration de porteur silencieux 2+0.
Le nombre de copies de SMN1 est une mesure de l’ADN, et non une concentration de protéines ou un résultat de numération sanguine courante. Un rapport indiquant “ 2 copies ” décrit généralement le nombre de séquences SMN1 ciblées détectées ; il n’établit pas nécessairement que les deux copies sont pleinement fonctionnelles ou situées sur des chromosomes distincts.
Un résultat indiquant un risque réduit diffère d’un résultat diagnostique. Le dépistage des porteurs estime si une personne généralement asymptomatique pourrait transmettre un allèle pathogène, tandis que le diagnostic de l’AMS nécessite une évaluation clinique appropriée et une analyse moléculaire ; le chiffre 2, à lui seul, ne répond complètement à aucune de ces questions.
Le terme “ négatif ” peut recouvrir différents ensembles d’analyses. Un laboratoire peut signaler deux copies sans rechercher les marqueurs de porteur silencieux, tandis qu’un autre ajoute l’analyse des variants liés et le calcul du risque résiduel ; notre explication de résultats qualitatifs et quantitatifs aide à distinguer la formulation de la mesure sous-jacente.
Kantesti est un analyseur de tests sanguins basé sur l’IA qui explique la terminologie de laboratoire, mais un résultat SMN1 correspond à un test génétique spécialisé, et non à un panel ordinaire de biomarqueurs. Notre historique de l’entreprise explique notre rôle plus général ; interpréter deux copies pour prendre des décisions reproductives nécessite toujours le rapport original du laboratoire et, le cas échéant, l’expertise d’un spécialiste en génétique.
Comment une personne ayant deux copies peut-elle être un porteur silencieux de la SMA ?
Un porteur silencieux de l’AMS possède deux copies de SMN1 sur un chromosome 5 et aucune sur l’autre : 2+0. Un test de dosage standard peut compter les deux copies sans indiquer à quel chromosome elles sont assignées, ce qui peut faire paraître cette configuration comme la configuration habituelle d’un non-porteur configuration 1+1.
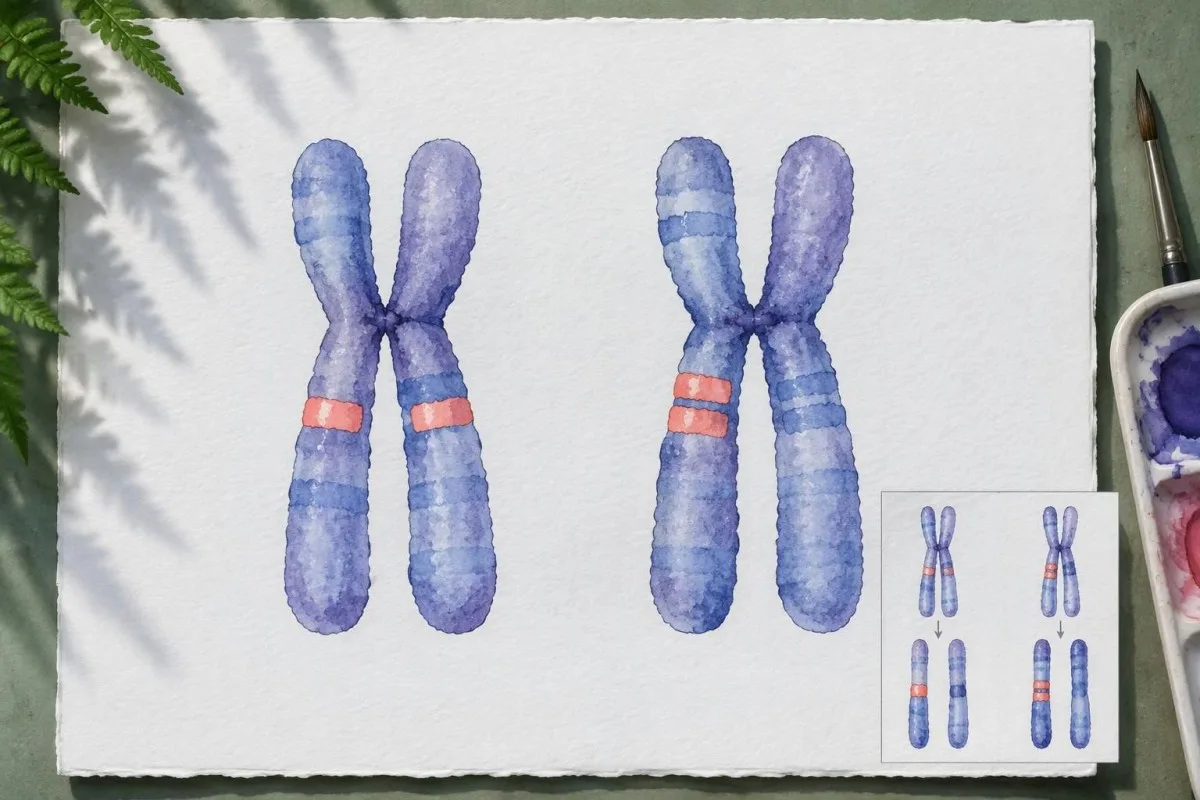
La configuration chromosomique est appelée phase. Dans une configuration 1+1, chacun des chromosomes transmis à un enfant contient généralement une copie de SMN1 ; dans une configuration 2+0, environ la moitié des ovules ou des spermatozoïdes de la personne portent le chromosome dépourvu de SMN1, en supposant une ségrégation standard.
« Silencieux » ne signifie pas une SMA précoce ou des symptômes cachés. Un porteur 2+0 a généralement une fonction SMN1 suffisante pour ne pas être atteint ; la préoccupation clinique concerne la transmission à la descendance, et non l’éventualité que le porteur développe la maladie ultérieurement.
Un exemple clairement hypothétique illustre le problème du dénombrement. La personne A possède une copie de SMN1 sur chaque chromosome, tandis que la personne B en possède deux sur le même chromosome ; toutes deux obtiennent un résultat de 2 copies au total, mais seule la personne B peut généralement transmettre un chromosome dépourvu de SMN1.
Les comptes rendus de dépistage des porteurs utilisent différentes mesures génétiques pour différentes maladies. Le dépistage de la SMA met l’accent sur le nombre de copies et la phase, tandis que les résultats du dépistage du syndrome de l’X fragile mettent l’accent sur la taille des répétitions ; un résultat rassurant pour une maladie ne permet pas de déterminer la configuration chromosomique d’une autre.
Que signifie réellement “ variant lié à SMN1 détecté ” ?
“ Variant lié à SMN1 détecté ” signifie que le laboratoire a trouvé un marqueur associé à la duplication de SMN1 sur un chromosome. Avec deux copies de SMN1, des marqueurs tels que c.*3+80T>G ou c.*211_*212del peuvent augmenter la probabilité d’un statut de porteur silencieux, mais aucun des deux marqueurs ne confirme à lui seul un génotype 2+0.
Le marqueur c.*3+80T>G, fréquemment signalé, peut aussi être désigné par son ancien nom, g.27134T>G. Ces noms peuvent désigner le même marqueur lié selon différentes conventions de référence de séquence ; demandez au laboratoire de confirmer leur équivalence plutôt que de supposer que deux entrées aux noms différents correspondent à deux résultats distincts.
Un marqueur lié n’est pas la même chose qu’un variant de séquence de SMN1 pathogène. L’astérisque dans c.*3+80T>G situe la modification après la séquence codante ; sa valeur pour le dépistage tient à son association avec des chromosomes porteurs d’une duplication, et non au fait qu’il établirait de manière indépendante une perte de fonction de SMN1.
Les performances du marqueur dépendent de la population étudiée. Milligan et al. (2022), dans Genes, recommandent d’interpréter ces variants en tenant compte du nombre de copies et de l’ascendance, car la valeur prédictive d’un marqueur positif varie considérablement selon les groupes ; deux copies et un marqueur positif devraient généralement être décrits comme un risque accru d’être porteur, et non comme un statut de porteur confirmé.
L’absence de marqueur ne prouve pas une configuration 1+1. Certains chromosomes 2+0 ne portent pas le marqueur recherché, et certains laboratoires ne testent qu’un seul des deux variants fréquemment mentionnés ; la distinction entre association et causalité compte également lors de la lecture des résultats génétiques liés à MEFV.
Quels risques résiduels de portage sont publiés pour deux copies de SMN1 ?
Le risque résiduel d’être porteur correspond à la probabilité estimée d’être porteur de la SMA après un résultat de dépistage. Milligan et al. (2022) résument les estimations dépendant de l’ascendance pour deux copies de SMN1, avec des chiffres distincts pour le dépistage fondé uniquement sur le nombre de copies et pour les variants liés signalés comme absents ou présents ; il s’agit d’estimations populationnelles, et non de diagnostics personnels.
Pour la catégorie d’ascendance européenne de la revue, le risque résiduel associé à deux copies est d’environ 1:604 sans information sur les marqueurs, 1:814 lorsque les marqueurs sont absents et 1:12 lorsqu’un marqueur est présent. Cela correspond à environ 0,17%, 0,12% et 8,3% ; le dénominateur diminue lorsque le risque estimé augmente.
Pour la catégorie des personnes noires/afro-américaines de la revue, les estimations correspondantes sont d’environ 1:132, 1:375 et 1:39. L’estimation d’environ 2,6% associée à un marqueur positif n’est pas interchangeable avec l’estimation de 8,3% pour la catégorie européenne, même si la formulation du laboratoire est identique.
Pour la catégorie asiatique, regroupée au sens large dans la revue, les estimations sont d’environ 1:719, 1:779 et 1:57 ; pour sa catégorie hispanique, elles sont d’environ 1:641, 1:906 et 1:99. Les catégories regroupent des populations hétérogènes, et ces chiffres ne devraient pas prévaloir sur l’évaluation propre à l’analyse du laboratoire ni sur des antécédents familiaux pertinents.
À Kantesti, nous expliquons que 1:12 est une probabilité estimée, et non la preuve qu’une personne en particulier présente une configuration 2+0. Ces chiffres relatifs à la SMA ne doivent pas non plus être transposés aux résultats de risque génétique APOL1, où la relation entre le génotype, l’ascendance et l’issue clinique est fondamentalement différente.
Pourquoi l’ascendance modifie-t-elle l’estimation du risque résiduel ?
L’ascendance modifie les estimations du risque résiduel, car les configurations de duplication de SMN1 et les marqueurs qui leur sont liés sont observés à des fréquences différentes dans les populations étudiées. Les grandes catégories d’ascendance sont des catégories statistiques imparfaites ; une personne ayant une ascendance mixte, inconnue ou mal représentée peut ne pas avoir de dénominateur de risque résiduel défendable pour un résultat de deux copies.
Un clinicien ne peut pas déduire de manière fiable l’ascendance d’une personne à partir de son apparence. Appliquer l’estimation de 1:39 ou de 1:12 pour un marqueur positif en se fondant simplement sur la couleur de peau reviendrait à utiliser les données à mauvais escient ; l’ascendance déclarée par la personne, les renseignements familiaux et les définitions des populations utilisées par le laboratoire constituent des points de départ plus appropriés.
Une personne hypothétique ayant une ascendance mixte peut recevoir une fourchette plutôt qu’un chiffre unique. Si deux catégories publiées pertinentes donnent des risques de 1:12 et de 1:99 pour un marqueur positif, faire la moyenne des dénominateurs ne produit pas une estimation personnelle validée, car les fréquences d’haplotypes sous-jacentes ne sont pas moyennées de cette façon.
Les partenaires reproductifs apparentés nécessitent une prudence supplémentaire. Le calcul standard qui multiplie deux probabilités de portage indépendantes peut sous-estimer le risque lié à une ascendance familiale commune lorsque les partenaires sont apparentés biologiquement ; même deux résultats apparemment rassurants quant au nombre de copies méritent une évaluation personnalisée si la famille compte un cas confirmé de SMA.
Il convient de distinguer la génétique associée à la population des étiquettes sociales. Notre discussion sur Les numérations de neutrophiles chez les personnes Duffy-null illustrent une autre situation où une caractéristique héréditaire précise explique davantage qu’une vaste catégorie raciale ; pour la SMA, déterminer la configuration réelle 1+1 ou 2+0 est plus instructif que de faire des suppositions à partir de l’identité.
Qu’est-ce que la méthode de laboratoire peut ne pas détecter ?
Le dépistage de la SMA peut ne pas détecter les porteurs silencieux, certains variants de séquence pathogènes de SMN1 et des configurations structurelles inhabituelles, selon l’analyse utilisée. La mesure de deux copies par un test de dosage ne signifie pas automatiquement qu’un séquençage, une analyse de marqueurs liés ou une détermination de la phase chromosomique a été effectué ; chaque capacité doit être confirmée séparément.
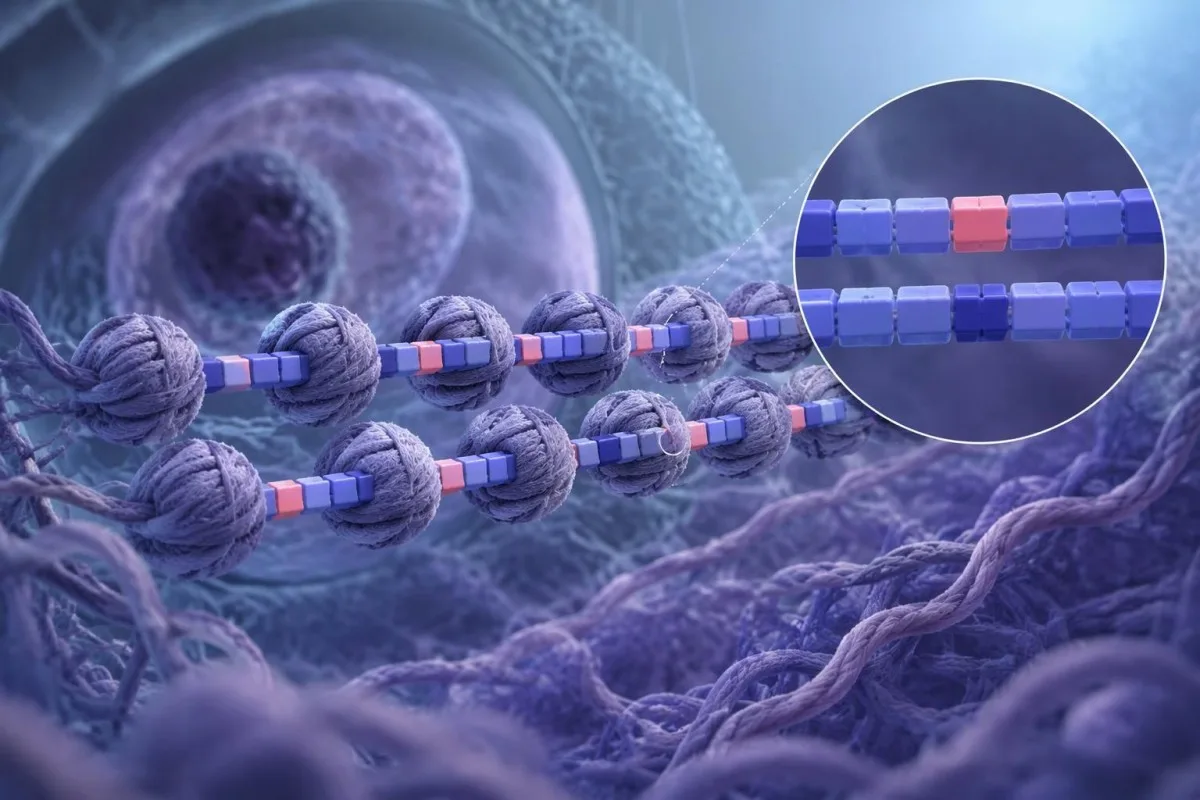
De nombreux tests ciblent l’exon 7 de SMN1, car sa délétion est à l’origine de la grande majorité des génotypes associés à l’AMS. D’autres exons, des réarrangements complexes ou des variants de séquence peuvent nécessiter des méthodes supplémentaires ; le fait qu’un test détecte deux copies de l’exon 7 ne prouve pas que les deux gènes sont entièrement couverts.
SMN1 et SMN2 sont très similaires, ce qui rend nécessaire la conception de tests spécialisés. Les laboratoires peuvent recourir à la PCR quantitative, à la PCR numérique, à la MLPA ou à des approches de séquençage validées, mais le nom de la méthode ne garantit pas à lui seul la détection d’une configuration 2+0 ou de chaque changement de séquence cliniquement pertinent.
Répéter un test identique du nombre de copies peut reproduire la même incertitude. Si le premier résultat indique 2 copies sans information sur la phase, un deuxième résultat de dosage de 2 ne prouve pas indépendamment la configuration 1+1 ; la question utile à poser ensuite est de savoir si une autre analyse peut résoudre ce point aveugle précis.
Les tests génétiques doivent être évalués selon ce qu’ils sont conçus pour mesurer, et non selon qu’ils produisent ou non un chiffre qui semble précis. Un nombre de répétitions dans le test génétique de la maladie de Huntington répond à une question différente de celle du dosage de SMN1, et même un comptage très précis des copies peut ne pas permettre de déterminer leur répartition entre les chromosomes.
Dans quels cas les antécédents familiaux et le séquençage de SMN1 sont-ils importants ?
Un diagnostic confirmé d’AMS dans la famille peut justifier une consultation en génétique, même lorsque les résultats du dépistage indiquent deux copies de SMN1 et aucun variant lié. Le point de départ le plus utile est le rapport moléculaire du membre de la famille atteint, car une délétion ou un variant de séquence propre à la famille peut nécessiter des tests allant au-delà du dosage courant des porteurs.
Environ 2–5% des personnes atteintes d’AMS présentent une délétion de SMN1 sur un chromosome et un variant pathogène intragénique sur l’autre, plutôt que le profil courant de délétion biallélique de l’exon 7. Cette statistique sur les personnes atteintes explique une limite du dépistage ; elle ne correspond pas à la probabilité qu’une personne ayant deux copies soit porteuse.
Un variant de séquence pathogène peut coexister avec un nombre total de 2 copies de SMN1. Si une copie est fonctionnelle et que l’autre comporte un changement pathogène, une personne peut être porteuse selon une configuration 1+1 plutôt que porteuse silencieuse 2+0 ; le nombre de copies seul ne permet pas de distinguer ces mécanismes.
Tester d’abord un membre de la famille atteint peut éviter un suivi sans ciblage précis. Par exemple, si le rapport d’AMS d’un frère ou d’une sœur hypothétique identifie un variant de séquence spécifique de SMN1, rechercher ce variant de manière ciblée peut être plus informatif que de simplement répéter un dépistage de porteur indiquant deux copies.
Kantesti est un service d’interprétation de résultats d’analyses de laboratoire par IA qui aide à expliquer le libellé des rapports, mais il ne peut pas séquencer SMN1 ni établir un génotype 2+0 à partir d’un document. Notre informations de validation clinique de Kantesti ne doit pas être interprété comme une validation de la détermination de la phase génétique ; de même, l’interprétation génétique de la maladie de Fabry dépend du variant hérité exact et des données propres à la maladie.
Quand le partenaire reproductif doit-il être testé ?
Le dépistage du partenaire est particulièrement utile lorsque l’une des personnes est porteuse confirmée de l’AMS, présente un risque accru d’être porteuse silencieuse ou a des antécédents familiaux pertinents. L’avis du comité de l’ACOG n° 691 (2017) recommande de proposer le dépistage de l’amyotrophie spinale (SMA) aux personnes qui envisagent une grossesse ou sont déjà enceintes, et de proposer un dépistage du partenaire lorsqu’un statut de porteur est identifié.
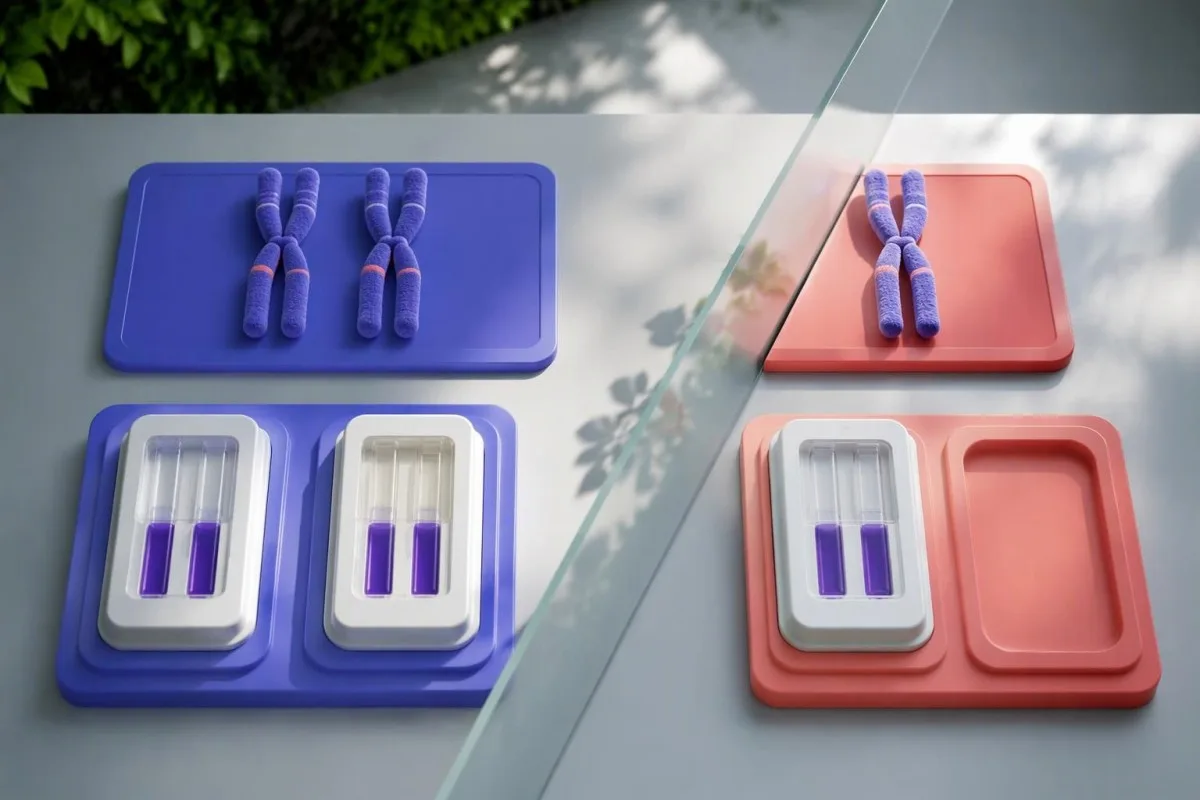
Un résultat positif pour le marqueur avec deux copies justifie une discussion, et non de supposer automatiquement que les deux partenaires sont porteurs. Le dépistage du partenaire reproductif peut clarifier considérablement le risque au niveau du couple, en particulier si ce partenaire a une copie de SMN1 ou un variant pathogène connu ; le conseil génétique peut se poursuivre pendant l’organisation du dépistage.
Un dépistage simultané peut réduire les délais pendant la grossesse. Gregg et al. (2021), dans la ressource pratique de l’ACMG, soutiennent une offre équitable du dépistage des porteurs et décrivent l’évaluation du partenaire après la découverte d’un résultat ayant des implications cliniques ; le test approprié doit correspondre à l’affection concernée, plutôt que de se fier à la mention “ négatif ” d’un panel sans rapport.
Le partenaire d’un porteur confirmé peut avoir besoin de plus qu’un simple dénombrement des copies. La ressource pratique de l’ACMG recommande une analyse complète du gène concerné pour le suivi du partenaire plutôt qu’un panel limité de variants, tandis que la complexité technique de SMN1 implique que le séquençage, le dosage et l’analyse des porteurs silencieux doivent être discutés avec le laboratoire.
Le dépistage avant la conception laisse davantage de temps pour prendre des décisions que le dépistage en fin de grossesse. Un couple qui prévoit une conception dans 3 mois peut s’informer des délais d’obtention des résultats et de l’accès au conseil génétique, en parallèle d’autres préparatifs, tels que l’immunité contre la rubéole avant la conception; le dépistage de l’immunité et le dépistage des porteurs de SMA répondent à des questions distinctes.
Comment calcule-t-on la probabilité d’une grossesse avec un fœtus atteint ?
Pour le risque standard de SMA autosomique récessive, multipliez la probabilité d’être porteur de chaque partenaire reproductif par 1/4. Deux porteurs confirmés ont environ 25% de risque d’avoir un enfant atteint à chaque grossesse; lorsque le statut de porteur est incertain, les estimations du risque résiduel remplacent la probabilité de 1 associée à un porteur confirmé.
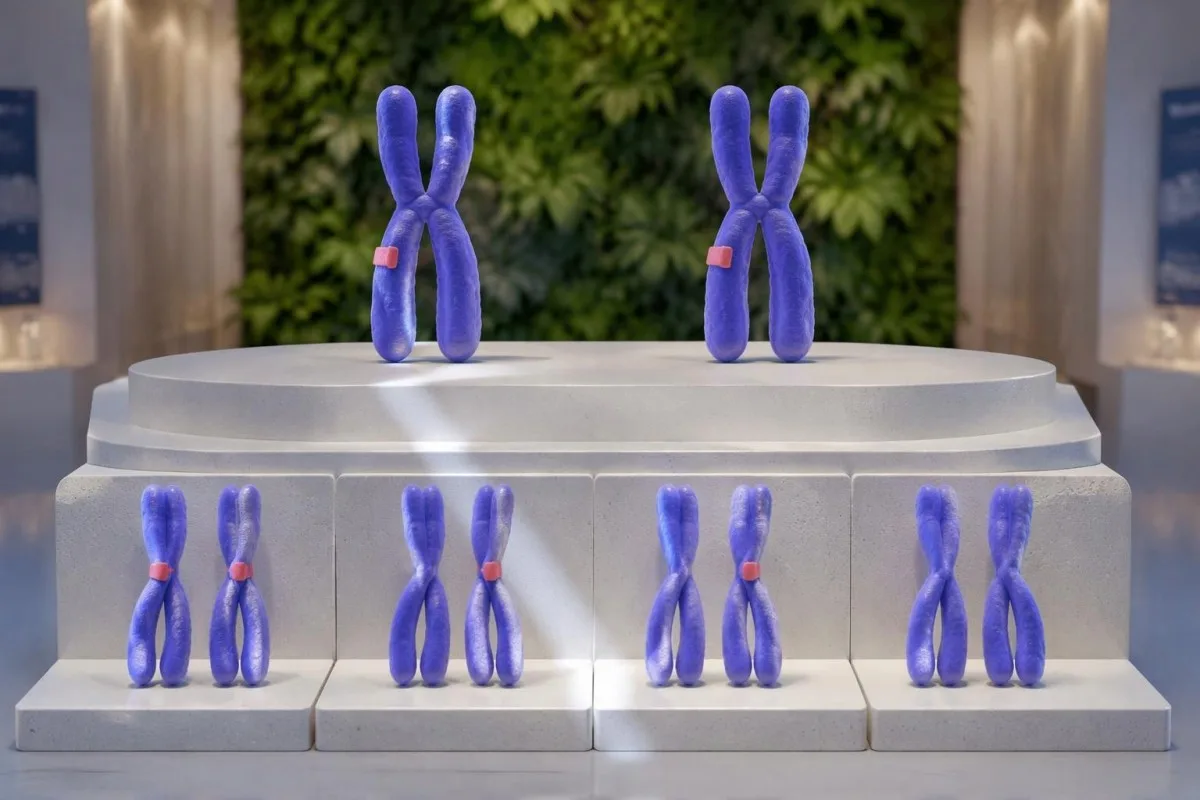
Un porteur confirmé et un partenaire présentant un risque résiduel d’être porteur de 1:814 auraient, dans un exemple hypothétique, un risque estimé de grossesse avec un enfant atteint de 1:3,256. Le calcul est 1 × 1/814 × 1/4, soit environ 0.031% ; cette estimation reprend les hypothèses et les limites du chiffre de risque résiduel du partenaire.
Un porteur confirmé et un partenaire ayant deux copies et un résultat positif pour le marqueur, dont le risque estimé d’être porteur est de 1:12, auraient, dans un exemple hypothétique, un risque estimé de grossesse avec un enfant atteint de 1:48. Cela correspond à environ 2.1%, et non à 25%, car le statut de porteur de la deuxième personne reste incertain ; un conseil génétique peut permettre de déterminer si des examens complémentaires pourraient lever cette incertitude.
Deux résultats incertains peuvent tout de même donner une estimation utile lorsque les probabilités sont appropriées et indépendantes. Des risques hypothétiques de 1:12 et de 1:39 donnent 1:1,872 après multiplication par 1/4, soit environ 0.053% ; la consanguinité, un variant familial partagé ou des catégories d’ascendance inadaptées peuvent rendre ce calcul simple peu fiable.
L’équipe médicale de Kantesti utilise ces calculs à titre d’exemples pédagogiques, et non comme prédictions reproductives individualisées. Les calculs de transmission génétique apparaissent également dans interprétation du dépistage de l’hémoglobine, mais les allèles concernés et les combinaisons de maladies diffèrent ; avoir eu précédemment un enfant en bonne santé ne modifie pas la probabilité de 25% lorsque les deux parents sont des porteurs confirmés de SMA.
Quelles options peuvent aider si une grossesse présente un risque accru ?
Le conseil génétique peut expliquer le diagnostic prénatal, la FIV avec test génétique préimplantatoire pour une maladie monogénique, le recours à des gamètes de donneur et la conception sans test génétique supplémentaire. Le prélèvement de villosités choriales ou l’amniocentèse peuvent fournir du matériel fœtal pour un diagnostic ciblé de l’AMS lorsque le laboratoire dispose d’une stratégie de test appropriée ; le dépistage des porteurs à lui seul ne permet pas de diagnostiquer le fœtus.
Le prélèvement de villosités choriales est généralement effectué vers 10–13 semaines, tandis que l’amniocentèse est généralement réalisée à partir de 15 semaines. Les protocoles locaux et les circonstances individuelles déterminent le calendrier, le conseil relatif à la procédure et l’analyse moléculaire appropriée ; organisez tôt une consultation en génétique plutôt que d’attendre le prochain rendez-vous de routine.
Le dépistage prénatal non invasif de routine n’exclut pas l’AMS. Le dépistage courant de l’ADN libre circulant cible certaines anomalies chromosomiques, et le dépistage commercial des maladies monogéniques n’équivaut pas à un test diagnostique ; un résultat à faible risque au dépistage prénatal standard ne permet pas de trancher une possibilité parentale de génotype 2+0.
Le test génétique préimplantatoire pour une maladie monogénique nécessite un plan de laboratoire spécifique à la maladie. Un couple hypothétique dont l’un des membres est porteur confirmé et dont l’autre a un résultat non résolu de deux copies peut avoir besoin d’informations supplémentaires sur la famille ou la phase avant qu’un laboratoire de FIV puisse concevoir un test fiable ; le PGT-M ne se résume pas à une case générique “ embryon négatif pour l’AMS ”.
Les résultats génétiques parentaux doivent rester distincts des autres résultats d’analyses de grossesse. A dépistage des anticorps pendant la grossesse positif concerne un mécanisme différent de l’hérédité récessive de SMN1 ; discuter des deux comptes rendus ensemble peut aider à coordonner les soins, mais l’un ne confirme ni n’annule l’autre.
Le nombre de copies de SMN2 ou un état de santé normal excluent-ils le statut de porteur de la SMA ?
Le nombre de copies de SMN2 n’exclut pas le statut de porteur de l’AMS, et le fait de se sentir bien ne permet pas d’exclure une configuration de porteur 2+0. SMN1 est le principal gène évalué pour déterminer le statut de porteur ; SMN2 est un gène modificateur apparenté dont le nombre de copies peut influencer la gravité de la maladie après le diagnostic d’AMS, sans permettre de déterminer précisément l’évolution d’une personne.
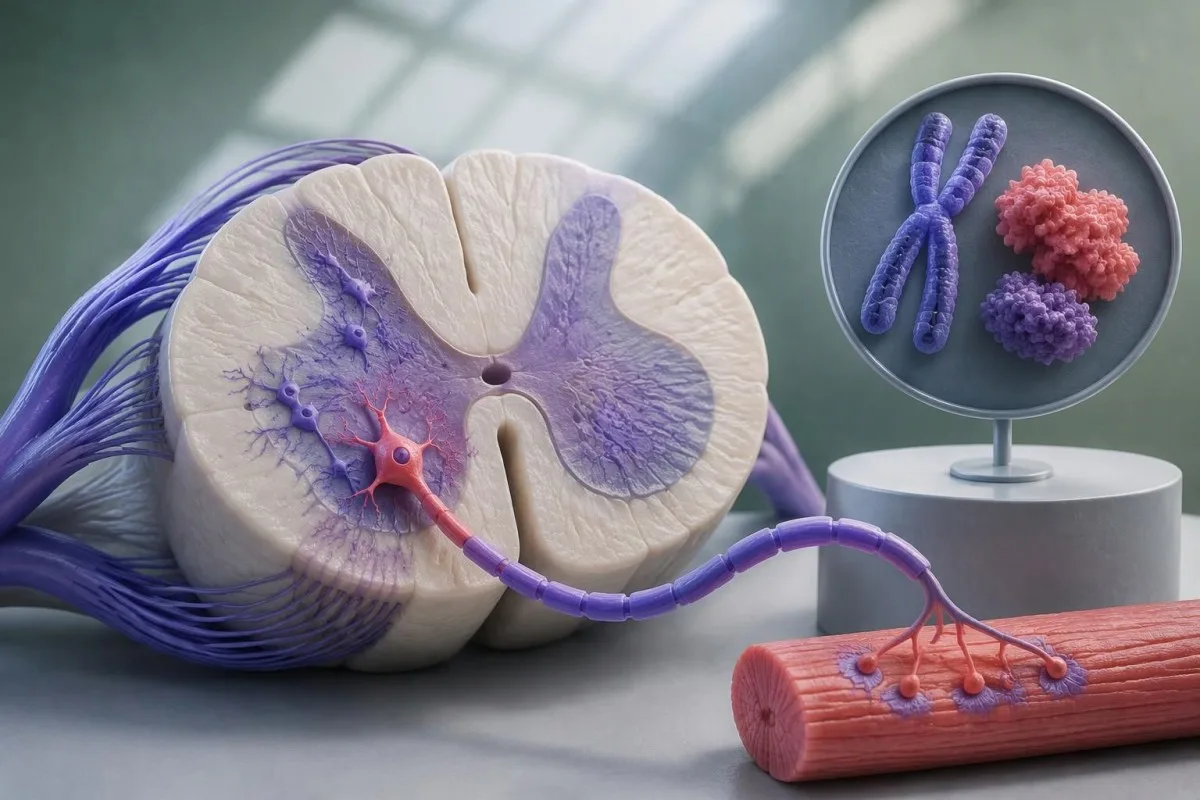
SMN2 produit généralement beaucoup moins de protéine SMN fonctionnelle pleine longueur que SMN1 en raison d’un épissage différent de l’ARN. Un nombre plus élevé de copies de SMN2 est souvent corrélé à un phénotype plus léger en l’absence de traitement, mais une personne ayant 3 ou 4 copies de SMN2 ne peut pas se fonder sur ce nombre pour exclure le statut de porteur de SMN1 ou prédire l’évolution future de la maladie chez un enfant.
Les symptômes de l’AMS nécessitent une démarche diagnostique plutôt qu’une simple réinterprétation du dépistage reproductif. Une faiblesse progressive, une diminution des mouvements, des difficultés d’alimentation ou des problèmes respiratoires chez un enfant justifient une évaluation rapide ; un résultat antérieur de deux copies chez un parent n’exclut pas la possibilité d’un enfant atteint, car le dépistage comporte des angles morts connus.
De nombreux dépistages néonataux de l’AMS détectent principalement la délétion homozygote de l’exon 7 de SMN1 et peuvent manquer certains génotypes moins fréquents. Un dépistage néonatal négatif n’exclut donc pas toutes les formes d’AMS lorsque des signes cliniques sont préoccupants ; de même, un résultat de dépistage des porteurs ne remplace pas l’évaluation des symptômes.
Les explications de l’IA ne peuvent remplacer sans risque un examen pédiatrique ou un test génétique diagnostique. Nos conseils sur Interprétation de l'IA pour les enfants distinguent l’information du diagnostic ; une difficulté respiratoire urgente nécessite des soins immédiats, que le compte rendu familial indique 1, 2 ou 3 copies de SMN1.
Quels détails devez-vous vérifier sur votre compte rendu SMN1 ?
Vérifiez le nombre de copies de SMN1, le résultat exact du variant associé, les marqueurs testés, les limites de l’analyse, la catégorie de risque résiduel et toute réserve liée aux antécédents familiaux. Ces six détails sont plus informatifs que la mention “ négatif ” ; distinguez “ non détecté ” de “ non testé ”, en particulier lorsque le compte rendu indique deux copies de SMN1.
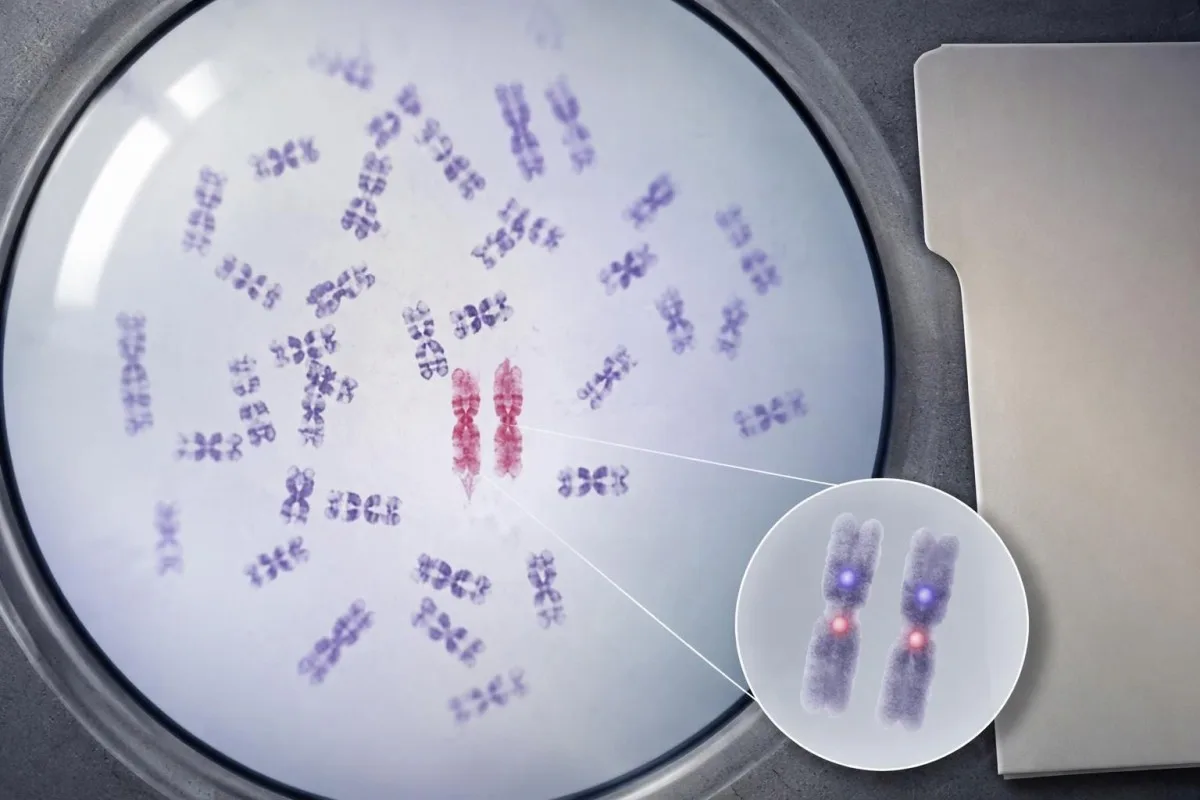
“ Variant lié non détecté ” et “ variant lié non évalué ” correspondent à des résultats différents. Avec deux copies, le premier résultat peut justifier une estimation plus faible, comme 1:814 dans la catégorie européenne publiée ; le second laisse l’estimation basée uniquement sur le nombre de copies, soit environ 1:604 dans cette catégorie, à moins que le laboratoire ne fournisse d’autres éléments.
Conservez le rapport complet, y compris la page d’interprétation et les notes de bas de page sur la méthode. Une capture d’écran recadrée montrant uniquement “ SMN1 : 2 ” omet des informations sur la couverture du séquençage, les marqueurs et les hypothèses relatives à l’ascendance ; un partage sécurisé par l’intermédiaire d’un processus de travail avec un médecin de famille peut aider à conserver le document original pour examen.
Les questions utiles à poser au laboratoire sont précises plutôt que générales. Demandez si c.*3+80T>G et c.*211_*212del ont tous deux été évalués, si les variants de séquence pathogènes ont été recherchés, et si un test familial ou une méthode de phasage validée pourrait distinguer 1+1 de 2+0 dans votre situation.
Kantesti ne détermine pas la phase chromosomique à partir d’un PDF et ne reconstitue pas les informations manquantes d’un rapport génétique. Notre Guide de technologie IA explique le processus général d’interprétation ; pour deux copies de SMN1, le résultat défendable est une explication des observations documentées et des incertitudes restantes, et non un génotype inventé.
Comment l’IA peut-elle aider sans exagérer le degré de certitude génétique ?
L’IA peut aider à expliquer le nombre de copies, la terminologie et les questions à poser lors d’un rendez-vous en génétique, mais elle ne peut pas confirmer la phase porteuse ni remplacer les analyses de laboratoire. Un résultat de deux copies de SMN1 doit rester associé à sa méthode et à ses limites d’origine ; toute interprétation à visée éducative doit préserver la distinction entre risque estimé et statut de porteur confirmé.
Kantesti est une plateforme d’interprétation prise de sang par IA dont le rôle éducatif diffère du rôle analytique d’un laboratoire de génétique. Pour un résultat SMN1 de 2 copies, notre explication ne doit pas laisser entendre que le téléversement d’un document établit un génotype 1+1 ; nos recommandations de sécurité des rapports d’IA soulignent qu’il faut vérifier les affirmations à l’aide du rapport source.
Les rapports génétiques peuvent contenir des informations concernant plusieurs membres d’une famille. Avant de partager un résultat indiquant deux copies, supprimez les identifiants inutiles des dossiers joints de vos proches et obtenez leur autorisation, le cas échéant ; nos précautions relatives au partage de rapports génétiques expliquent les mesures pratiques de traitement des documents sans laisser entendre que l’anonymisation élimine tous les risques pour la vie privée.
Un traitement axé sur la confidentialité ne rend pas toute forme de divulgation sans risque. Les informations génétiques peuvent concerner les proches et avoir des conséquences en matière d’assurance ou d’emploi qui varient selon la juridiction ; notre les informations sur la confidentialité et les données explique notre approche en matière de traitement des données, tandis qu’un professionnel de la génétique peut répondre aux questions propres à votre pays et à votre famille.
Une note de consultation utile peut ne faire que trois lignes. Notez “ copies de SMN1 : 2 ”, le résultat exact concernant le variant lié et si le partenaire reproductif a été testé ; ajoutez séparément la question sur les antécédents familiaux afin qu’un résumé automatisé rassurant n’occulte pas accidentellement le principal motif d’évaluation complémentaire.
Quelles sources étayent l’interprétation et les prochaines étapes ?
Les données spécifiques à l’AMS présentées ici proviennent d’une revue de 2022 sur les protocoles de dépistage, de l’avis de l’ACOG de 2017 sur le dépistage des porteurs et de la ressource de pratique de l’ACMG de 2021. Les deux publications supplémentaires répertoriées ci-dessous portent sur l’analyse d’urine et les analyses du fer ; ce sont des ressources éducatives distinctes, et non des données étayant les estimations du risque résiduel liées à SMN1.
Milligan et al. (2022) fournissent les estimations du risque résiduel dépendant des marqueurs utilisées dans cet article. Leur tableau distingue les résultats fondés uniquement sur le nombre de copies des résultats indiquant deux copies avec des variants associés à la duplication absents ou présents ; les catégories de population et les hypothèses doivent rester associées à tout chiffre cité, plutôt que d’être présentées comme des intervalles de référence universels.
L’ACOG (2017) et Gregg et al. pour l’ACMG (2021) recommandent de proposer le dépistage des porteurs et un suivi approprié du partenaire, mais la politique de dépistage ne permet pas de déterminer le génotype d’une personne. Lorsque votre rapport et une estimation publiée de 1:N divergent, demandez quel test, quelle définition de l’ascendance, quel ajustement des antécédents familiaux ou quelle couverture du test explique cet écart avant de choisir un dépistage génétique en vue d’une grossesse.
Les deux publications complémentaires ne peuvent pas répondre à une question de phase chromosomique. Notre ressource éducative sur l’analyse d’urine porte sur les résultats urinaires, tandis que notre ressource éducative sur les analyses du fer porte sur les mesures du fer ; aucune de ces publications ne valide le dépistage de l’AMS ni n’estime la probabilité d’une configuration 2+0.
L’étape pratique suivante consiste à conserver le rapport et à clarifier l’incertitude susceptible de modifier une décision. Pour deux copies de SMN1, cela signifie généralement vérifier la couverture des marqueurs, les antécédents familiaux et les résultats du partenaire ; notre normes relatives au contenu médical exige de distinguer les probabilités à visée éducative des diagnostics confirmés et d’éviter les assurances non étayées.
Foire aux questions
Le fait d’avoir deux copies de SMN1 signifie-t-il que je ne suis pas porteur de l’AMS ?
0 Risque de portage réduit de l’AMS en général avec deux copies de SMN1, mais cela n’exclut pas le statut de porteur. La plupart des personnes ont une configuration 1+1, tandis qu’un porteur silencieux peut avoir les deux copies sur un chromosome et aucune sur l’autre — une configuration 2+0. Certaines variantes de séquence pathogènes peuvent également ne pas être détectées par les tests portant uniquement sur le nombre de copies. Le risque résiduel dépend des résultats des marqueurs liés, de la couverture du test, de l’ascendance et des antécédents familiaux.
Que signifie la détection de deux copies de SMN1 avec un variant lié ?
La détection de deux copies de SMN1 avec un variant lié indique une probabilité accrue d’une configuration de porteur silencieux, et non un statut de porteur confirmé. Parmi les marqueurs courants figurent c.*3+80T>G et c.*211_*212del. Les estimations publiées résumées par Milligan et al. (2022) comprennent environ 1:12 pour la catégorie d’ascendance européenne et 1:39 pour la catégorie noire/afro-américaine, mais ces chiffres populationnels ne sont pas interchangeables. Le conseil génétique et le dépistage du partenaire reproductif peuvent aider à clarifier les implications pratiques.
Puis-je quand même être porteur sain si le variant lié à SMN1 est absent ?
Oui, une personne ayant deux copies de SMN1 peut tout de même être porteuse silencieuse lorsque le variant lié recherché est absent. Certains chromosomes 2+0 ne portent pas le marqueur, et les laboratoires peuvent différer quant aux marqueurs qu’ils analysent. Les risques résiduels publiés en l’absence de marqueur comprennent environ 1:814 dans la catégorie des personnes d’ascendance européenne et 1:375 dans la catégorie des personnes noires/américaines d’origine africaine. L’absence du marqueur réduit le risque estimé, mais ne permet pas d’établir une configuration 1+1.
Mon partenaire devrait-il se faire dépister si j’ai deux copies de SMN1 ?
Le dépistage du partenaire est particulièrement utile lorsque le résultat indique deux copies de SMN1 avec un variant lié, lorsque l’AMS est présente dans la famille ou lorsque l’autre partenaire est déjà un porteur confirmé. Un résultat indiquant deux copies sans marqueur, en l’absence d’antécédents familiaux pertinents, correspond généralement à un risque plus faible, mais le dépistage peut tout de même être abordé lors de la préparation à une grossesse. Si l’un des partenaires est un porteur confirmé, il convient d’examiner le test de l’autre partenaire pour vérifier le dosage de SMN1, la couverture des variants de séquence et l’évaluation du statut de porteur silencieux. Deux porteurs confirmés présentent un risque d’environ 25% d’avoir un enfant atteint à chaque grossesse.
Quel est le risque pour le bébé si l’un des parents est porteur de l’AMS et que l’autre a deux copies ?
Lorsqu’un parent est un porteur confirmé de l’AMS, le risque estimé d’une grossesse avec un enfant atteint correspond au risque résiduel de portage de l’autre parent multiplié par 1/4. Pour un risque résiduel hypothétique de 1:814, cela donne environ 1:3 256, soit 0,031%. Pour un risque résiduel hypothétique de 1:12, cela donne environ 1:48, soit 2,1%. Ces estimations nécessitent un chiffre de risque résiduel approprié et peuvent devoir être ajustées en fonction des antécédents familiaux ou d’un lien de parenté biologique.
Est-ce que le nombre de copies de SMN2 ou un dépistage prénatal normal exclut l’amyotrophie spinale (SMA) ?
Ni le nombre de copies de SMN2 ni un dépistage prénatal de routine indiquant un faible risque n’excluent le statut de porteuse de la SMA ni la possibilité d’un fœtus atteint. SMN2 est un gène modificateur de la maladie ; un résultat de 3 ou 4 copies ne permet donc pas d’établir si SMN1 présente une configuration 1+1 ou 2+0. Le dépistage prénatal standard de l’ADN libre circulant ne permet généralement pas de diagnostiquer la SMA. Lorsqu’une grossesse comporte un risque significatif de SMA, une équipe de génétique peut discuter d’un test diagnostique spécifique à cette maladie par prélèvement de villosités choriales ou amniocentèse.
Faites-vous expliquer vos résultats prise de sang
Téléversez votre compte rendu d’analyses et l’IA de Kantesti explique chaque biomarqueur en langage clair en quelques secondes. Déjà utilisé par plus de 2 millions de personnes dans le monde.
Références
- Klein, T., Mitchell, S., & Weber, H. (2026). Urobilinogène dans l'urine : Guide complet de l'analyse d'urine 2026. Recherche médicale par IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide des études du fer : capacité totale de fixation du fer, saturation en fer et capacité de fixation. Recherche médicale par IA de Kantesti. DOI
- Milligan JN et al. (2022). Recommandations pour l’interprétation et la communication des variants de porteur silencieux et des variants modificateurs de la maladie dans les protocoles de dépistage de l’AMS. Genes. DOI
- American College of Obstetricians and Gynecologists (2017). Avis du comité no 691 : Dépistage des porteurs de maladies génétiques. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Dépistage des maladies autosomiques récessives et liées à l’X pendant la grossesse et avant la conception : ressource de pratique de l’American College of Medical Genetics and Genomics (ACMG). Génétique en médecine. DOI
- 2 millions et plusTests analysés
- 127+Des pays
- 100+Langues
À propos de l’équipe médicale


Signaux de confiance E-E-A-T
Expérience
Revue clinique guidée par un médecin des flux d’interprétation des analyses.
Compétence
Orientation en médecine de laboratoire sur la façon dont les biomarqueurs se comportent dans un contexte clinique.
autorité
Révisé médicalement par le Dr Thomas Klein, avec la contribution de la Dre Sarah Mitchell et du Pr Dr Hans Weber.
Fiabilité
Interprétation fondée sur des preuves, avec des parcours de suivi clairs pour réduire l’alarme.





Avertissement médical
Cet article est fourni à des fins éducatives uniquement et ne constitue pas un avis médical. Consultez toujours un professionnel de santé qualifié pour les décisions de diagnostic et de traitement.
Publié · Contacter l’équipe éditoriale
Publié par Kantesti Ltd, immatriculée en Angleterre et au pays de Galles, sous le numéro d’entreprise. 17090423, Londres, Royaume-Uni.
