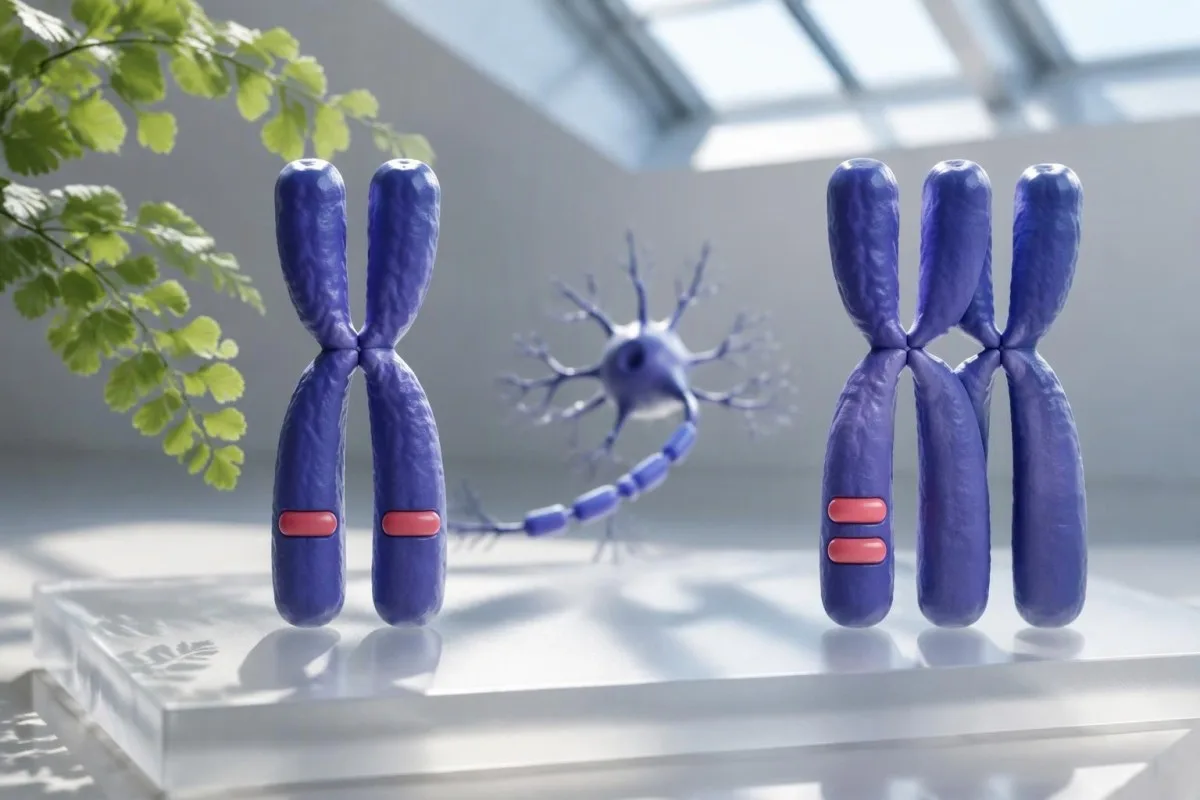
Dues còpies de SMN1 solen indicar una probabilitat menor de ser portador de l’atròfia muscular espinal, però no nul·la. La incertesa restant depèn de la disposició dels cromosomes, les variants associades, l’ascendència i de què ha analitzat realment el laboratori.

Conclusions principals
- Dues còpies de SMN1 solen indicar un risc menor de ser portador, però les proves del nombre de còpies no sempre poden distingir entre una disposició 1+1 i una disposició 2+0 de portador silenciós.
- Portador silenciós vol dir que les dues còpies de SMN1 són en un mateix cromosoma 5, mentre que l’altre cromosoma no en té cap; la persona pot transmetre el cromosoma sense SMN1.
- Variants associades com ara SMN1 c.*3+80T>G i c.*211_*212del poden augmentar la probabilitat estimada d’una disposició 2+0, però no la demostren.
- Risc residual varia segons l’ascendència i l’assaig: les estimacions publicades per a persones d’ascendència europea amb dues còpies van aproximadament d’1:814 quan no hi ha variants enllaçades a 1:12 quan hi ha una variant enllaçada.
- Les proves negatives de variants enllaçades redueixen el risc, però no poden excloure tots els portadors silenciosos ni totes les variants de seqüència causants de malaltia dins de SMN1.
- Test del company és especialment útil quan una de les parelles reproductives és portadora confirmada, té un risc augmentat de ser portadora silenciosa o té antecedents familiars rellevants.
- Risc de l'embaràs és aproximadament la probabilitat que la primera parella sigui portadora multiplicada per la probabilitat que la segona parella sigui portadora, multiplicada per 1/4, segons les hipòtesis estàndard de l’herència autosòmica recessiva.
- El consell genètic ajuda a distingir una estimació de cribratge d’un genotip confirmat i pot explicar les proves familiars, el diagnòstic prenatal i les opcions reproductives.
Què vol dir tenir dues còpies de SMN1 en el cribratge de portadors de l’AME?
Dues còpies de SMN1 solen indicar un risc reduït de ser portador de l’AME, no garanteixen que no siguis portador. La majoria de les persones amb aquest resultat tenen una còpia a cada cromosoma 5, però algunes tenen les dues còpies en un cromosoma i cap a l’altre: una configuració de portador silenciós 2+0.
El nombre de còpies de SMN1 és una mesura d’ADN, no una concentració de proteïnes ni un resultat d’un hemograma rutinari. Un informe que indiqui “2 còpies” sol descriure el nombre de seqüències diana de SMN1 detectades; no necessàriament determina que totes dues còpies siguin plenament funcionals o estiguin situades en cromosomes diferents.
Un resultat de risc reduït és diferent d’un resultat diagnòstic. El cribratge de portadors estima si una persona generalment asimptomàtica podria transmetre un al·lel causant de malaltia, mentre que el diagnòstic de l’AME requereix una avaluació clínica adequada i una investigació molecular; el número 2, per si sol, no respon completament a cap de les dues preguntes.
La paraula “negatiu” pot amagar diferents paquets de proves. Un laboratori pot informar de dues còpies sense comprovar els marcadors de portador silenciós, mentre que un altre pot afegir una anàlisi de variants enllaçades i un càlcul del risc residual; la nostra explicació de resultats qualitatius i quantitatius ajuda a distingir la formulació de la mesura subjacent.
Kantesti és un analitzador d’anàlisis de sang basat en IA que explica la terminologia de laboratori, però un resultat de SMN1 és una prova genètica especialitzada, no un panell de biomarcadors ordinari. El nostre historial de l’empresa explica el nostre paper més ampli; interpretar dues còpies per prendre decisions reproductives encara requereix l’informe original del laboratori i, quan estigui indicat, l’assessorament d’un especialista en genètica.
Com pot una persona amb dues còpies ser portadora silenciosa de l’AME?
Un portador silenciós d’AME té dues còpies de SMN1 en un cromosoma 5 i cap còpia a l’altre: 2+0. Les proves de dosificació estàndard poden comptar les dues còpies sense mostrar-ne l’assignació cromosòmica, cosa que fa que aquesta disposició sembli la configuració habitual de no portador 1+1.
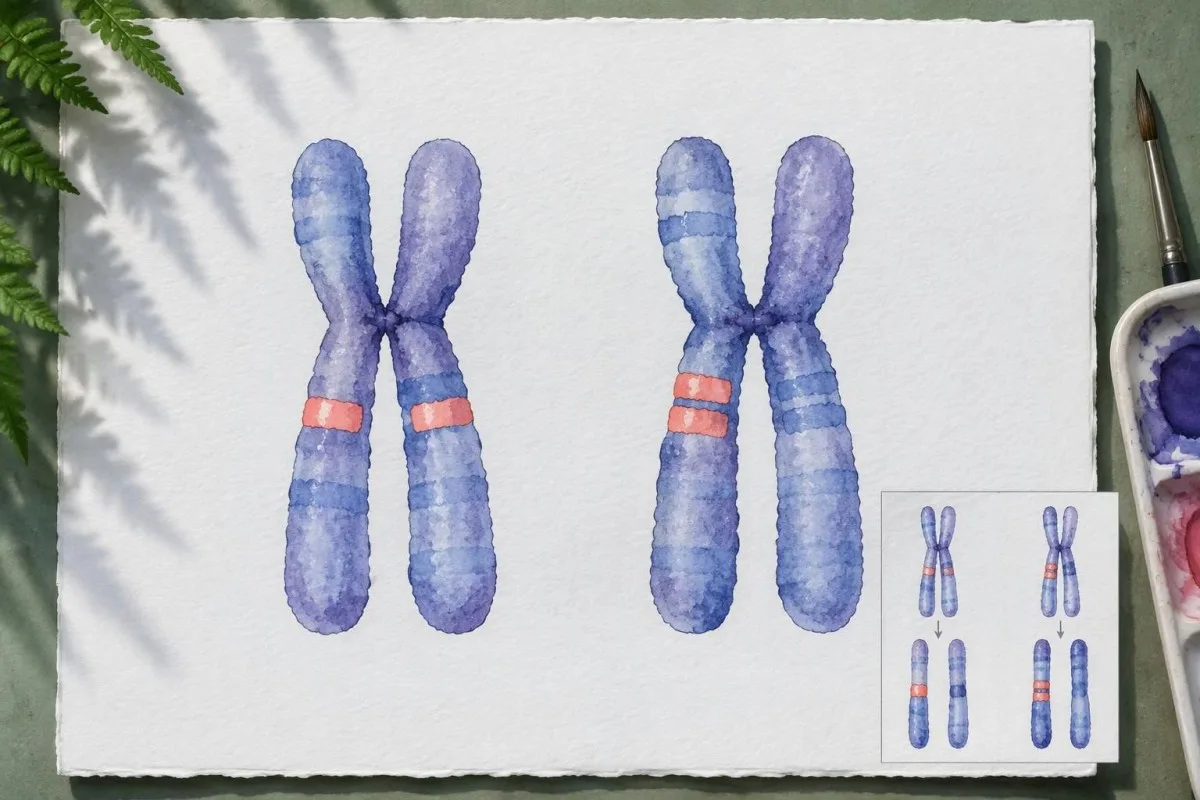
La disposició cromosòmica s’anomena fase. En una disposició 1+1, qualsevol dels cromosomes transmesos a un fill conté habitualment una còpia de SMN1; en una disposició 2+0, aproximadament la meitat dels òvuls o espermatozoides de la persona porten el cromosoma sense SMN1, suposant una segregació estàndard.
Silenciós no vol dir SMA d’inici precoç ni símptomes ocults. Un portador 2+0 generalment té prou funció de SMN1 per no veure’s afectat; la preocupació clínica és la transmissió reproductiva, no l’expectativa que el portador acabi desenvolupant la malaltia.
Un exemple clarament hipotètic il·lustra el problema del recompte. La persona A té una còpia de SMN1 a cada cromosoma, mentre que la persona B en té dues al mateix cromosoma; totes dues obtenen un resultat de nombre total de còpies de 2, però només la persona B pot transmetre habitualment un cromosoma sense SMN1.
Els informes de cribratge de portadors utilitzen mesures genètiques diferents per a afeccions diferents. Les proves de SMA se centren en el nombre de còpies i la fase, mentre que els resultats del cribratge de la síndrome de l’X fràgil se centren en la mida de les repeticions; un resultat tranquil·litzador per a una afecció no pot determinar la disposició cromosòmica d’una altra.
Què vol dir realment “s’ha detectat una variant associada a SMN1”?
“S’ha detectat una variant lligada a SMN1” vol dir que el laboratori ha trobat un marcador associat a una duplicació de SMN1 en un cromosoma. Amb dues còpies de SMN1, marcadors com ara c.*3+80T>G o c.*211_*212del poden augmentar la probabilitat de ser portador silenciós, però cap dels dos marcadors confirma per si sol un genotip 2+0.
El marcador c.*3+80T>G, que s’informa habitualment, també pot aparèixer amb el nom antic g.27134T>G. Aquests noms poden referir-se al mateix marcador lligat emprant convencions diferents de referència de seqüència; demaneu al laboratori que en confirmi l’equivalència en lloc de suposar que dues anotacions amb noms diferents representen dues troballes independents.
Un marcador lligat no és el mateix que una variant de seqüència de SMN1 causant de malaltia. L’asterisc de c.*3+80T>G situa el canvi després de la seqüència codificant; el seu valor en el cribratge deriva de la seva associació amb cromosomes que porten una duplicació, no pas d’establir per si sol la pèrdua de funció de SMN1.
El rendiment dels marcadors depèn de la població estudiada. Milligan et al. (2022), a Genes, recomanen interpretar aquestes variants juntament amb el nombre de còpies i l’ascendència, perquè un marcador positiu té un valor predictiu substancialment diferent entre grups; dos còpies més un marcador positiu s’haurien de descriure habitualment com un risc augmentat de ser portador, no com un estat de portador confirmat.
L’absència d’un marcador no demostra una disposició 1+1. Alguns cromosomes 2+0 no tenen el marcador analitzat, i alguns laboratoris només analitzen una de les dues variants de què se sol parlar; la distinció entre associació i causalitat també és important en llegir les troballes genètiques de MEFV.
Quins riscos residuals de ser portador s’han publicat per a les persones amb dues còpies de SMN1?
El risc residual de ser portador és la probabilitat estimada de ser portador de SMA després d’un resultat de cribratge. Milligan i col. (2022) resumeixen les estimacions dependents de l’ascendència per a dues còpies de SMN1, amb xifres separades per a les proves basades únicament en el nombre de còpies i per a les variants lligades notificades com a absents o presents; són estimacions poblacionals, no diagnòstics personals.
Per a la categoria d’ascendència europea de la revisió, el risc residual amb dues còpies és aproximadament d’1:604 sense informació sobre marcadors, d’1:814 si els marcadors són absents i d’1:12 si hi ha un marcador present. Això correspon aproximadament a 0.17%, 0.12% i 8.3%; el denominador disminueix quan augmenta el risc estimat.
Per a la categoria de persones negres/afroamericanes de la revisió, les estimacions corresponents són aproximadament d’1:132, d’1:375 i d’1:39. L’estimació d’aproximadament 2.6% associada a un marcador positiu no és intercanviable amb l’estimació de 8.3% de la categoria europea, encara que la redacció del laboratori pugui ser idèntica.
Per a la categoria asiàtica, agrupada àmpliament, de la revisió, les estimacions són aproximadament d’1:719, d’1:779 i d’1:57; per a la categoria hispànica, són aproximadament d’1:641, d’1:906 i d’1:99. Les categories agrupen poblacions heterogènies, i les xifres no haurien de prevaldre sobre l’avaluació específica de la prova del laboratori ni sobre els antecedents familiars pertinents.
A Kantesti, expliquem que 1:12 és una probabilitat estimada, no una prova que una persona concreta tingui una configuració 2+0. Aquestes xifres de l’SMA tampoc no s’han de traslladar a els resultats de risc genètic d’APOL1, on la relació entre el genotip, l’ascendència i el resultat clínic és fonamentalment diferent.
Per què l’ascendència modifica l’estimació del risc residual?
L’ascendència modifica les estimacions del risc residual perquè les configuracions de duplicació de SMN1 i els seus marcadors lligats es presenten amb freqüències diferents en les poblacions estudiades. Les etiquetes àmplies d’ascendència són categories estadístiques imperfectes; una persona amb ascendència mixta, desconeguda o poc representada pot no tenir un únic denominador de risc residual defensable per a un resultat de dues còpies.
Un clínic no pot inferir de manera fiable l’ascendència a partir de l’aparença. Aplicar l’estimació d’1:39 o d’1:12 per a un marcador positiu basant-se simplement en el to de la pell seria fer un ús inadequat de les proves; l’ascendència autodeclarada, la informació familiar i les definicions poblacionals del laboratori són punts de partida més adequats.
Una persona hipotètica amb ascendència mixta pot rebre un interval en lloc d’una sola xifra. Si dues categories publicades pertinents indiquen riscos de marcador positiu d’1:12 i d’1:99, fer la mitjana dels denominadors no produeix una estimació personal validada, perquè les freqüències d’haplotips subjacents no s’obtenen fent-ne la mitjana d’aquesta manera.
Cal tenir més precaució amb les parelles reproductives emparentades. El càlcul estàndard que multiplica dues probabilitats independents de ser portador pot infraestimar el risc familiar compartit quan els membres de la parella són parents biològics; fins i tot dos resultats aparentment tranquil·litzadors del nombre de còpies mereixen una revisió individualitzada si hi ha un diagnòstic confirmat d’SMA a la família.
La genètica associada a la població s’ha de distingir de les etiquetes socials. La nostra explicació sobre Recompte de neutròfils Duffy-null és un altre exemple en què una característica hereditària específica explica més que una categoria racial àmplia; en el cas de l’SMA, identificar la configuració real 1+1 o 2+0 és més informatiu que fer suposicions a partir de la identitat.
Què pot passar per alt el mètode del laboratori?
El cribratge de l’SMA pot no detectar portadors silenciosos, algunes variants de seqüència de SMN1 causants de malaltia i configuracions estructurals inusuals, segons la prova. Dues còpies mesurades mitjançant una prova de dosificació no volen dir automàticament que s’hagi fet seqüenciació, anàlisi de marcadors lligats o determinació de la fase cromosòmica; cada capacitat s’ha de confirmar per separat.
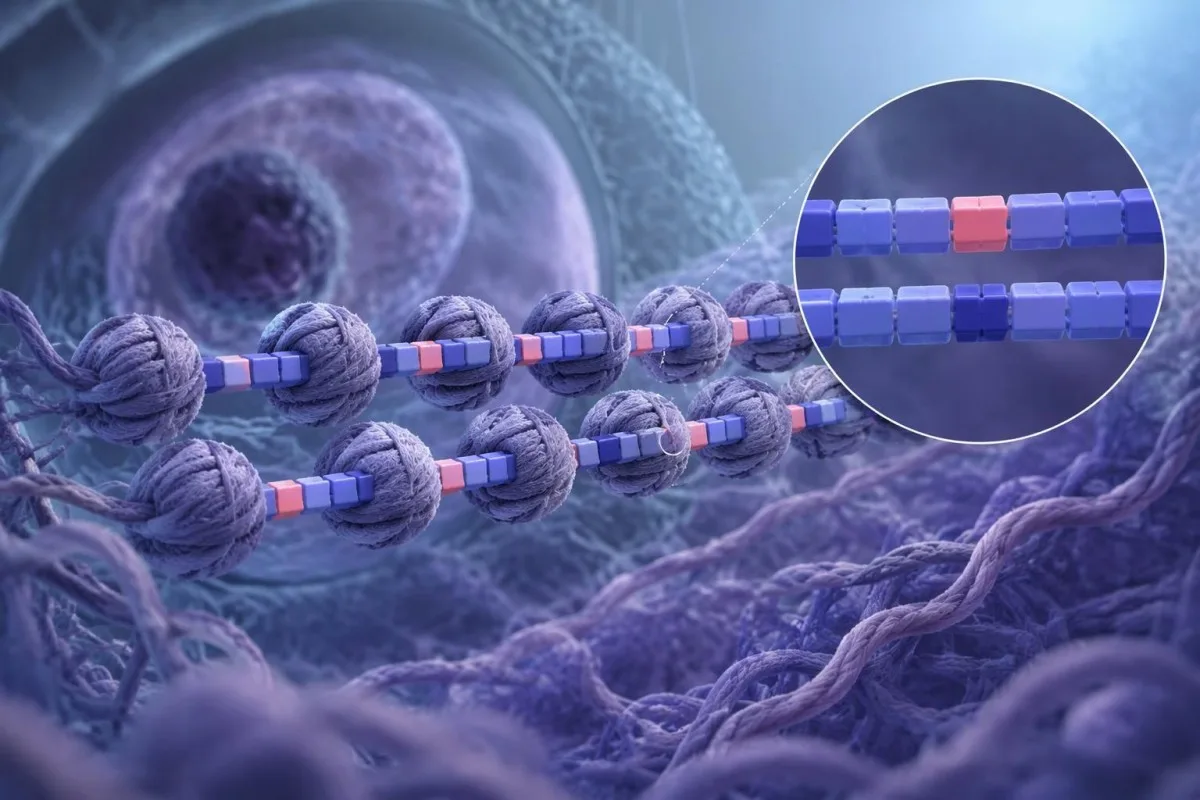
Moltes proves s’adrecen a l’exó 7 de SMN1 perquè la seva deleció representa la gran majoria dels genotips associats a l’AME. Altres exons, reordenaments complexos o variants de seqüència poden requerir mètodes addicionals; el fet que una prova detecti dues còpies de l’exó 7 no demostra que hi hagi una cobertura completa dels dos gens.
SMN1 i SMN2 són molt similars, cosa que fa necessari un disseny especialitzat de les proves. Els laboratoris poden utilitzar PCR quantitativa, PCR digital, MLPA o mètodes basats en la seqüenciació validats, però el nom del mètode per si sol no garanteix la detecció d’una disposició 2+0 ni de tots els canvis de seqüència clínicament rellevants.
Repetir una prova idèntica del nombre de còpies pot reproduir la mateixa incertesa. Si el primer resultat indica 2 còpies sense informació sobre la fase, un segon resultat de dosificació de 2 no demostra de manera independent una disposició 1+1; la pregunta següent útil és si una anàlisi diferent pot resoldre el punt cec específic.
Les proves genètiques s’han de valorar en funció de què pretenen mesurar, no pas de si produeixen un nombre d’aparença precisa. Una repetició del recompte en les proves genètiques de la malaltia de Huntington respon a una pregunta diferent de la dosificació de SMN1, i fins i tot un recompte de còpies molt precís pot deixar sense resoldre la disposició cromosòmica.
Quan són importants els antecedents familiars i la seqüenciació de SMN1?
Un diagnòstic confirmat d’AME en la família pot justificar una revisió genètica encara que els informes de cribratge indiquin dues còpies de SMN1 i cap variant lligada. El punt de partida més útil és l’informe molecular del familiar afectat, perquè una deleció o variant de seqüència específica de la família pot requerir proves que vagin més enllà de la dosificació rutinària de portadors.
Aproximadament el 2–5% de les persones amb AME tenen una deleció de SMN1 en un cromosoma i una variant patogènica intragènica en l’altre, en lloc del patró habitual de deleció bial·lèlica de l’exó 7. Aquesta estadística sobre les persones afectades explica una limitació del cribratge; no és la probabilitat que una persona amb dues còpies sigui portadora.
Una variant de seqüència causant de la malaltia pot coexistir amb un recompte total de 2 còpies de SMN1. Si una còpia és funcional i l’altra conté un canvi patogènic, una persona pot ser portadora en una disposició 1+1 en lloc de ser portadora silenciosa 2+0; el nombre de còpies per si sol no permet distingir aquests mecanismes.
Fer primer les proves a un familiar afectat pot evitar un seguiment poc enfocat. Per exemple, si l’informe d’AME d’un germà hipotètic identifica una variant de seqüència específica de SMN1, fer una prova dirigida a aquesta variant pot ser més informatiu que limitar-se a repetir un cribratge de portadors que indiqui dues còpies.
Kantesti és un servei d’interpretació d’anàlisis de laboratori amb IA que ajuda a explicar el llenguatge dels informes, però no pot seqüenciar SMN1 ni establir un genotip 2+0 a partir d’un document. El nostre informació de validació clínica de Kantesti no s’hauria d’interpretar com una validació de la determinació de la fase genètica; de manera semblant, la interpretació genètica de la malaltia de Fabry depèn de la variant hereditària exacta i de les proves específiques de la malaltia.
Quan s’hauria de fer la prova a la parella reproductiva?
Les proves a la parella són especialment útils quan una persona és portadora confirmada d’AME, té un risc augmentat de ser portadora silenciosa o té antecedents familiars rellevants. L’opinió del Comitè núm. 691 de l’ACOG (2017) recomana oferir el cribratge de l’SMA a les persones que es plantegen un embaràs o que ja estan embarassades, i oferir proves a la parella quan s’identifica un estat de portador.
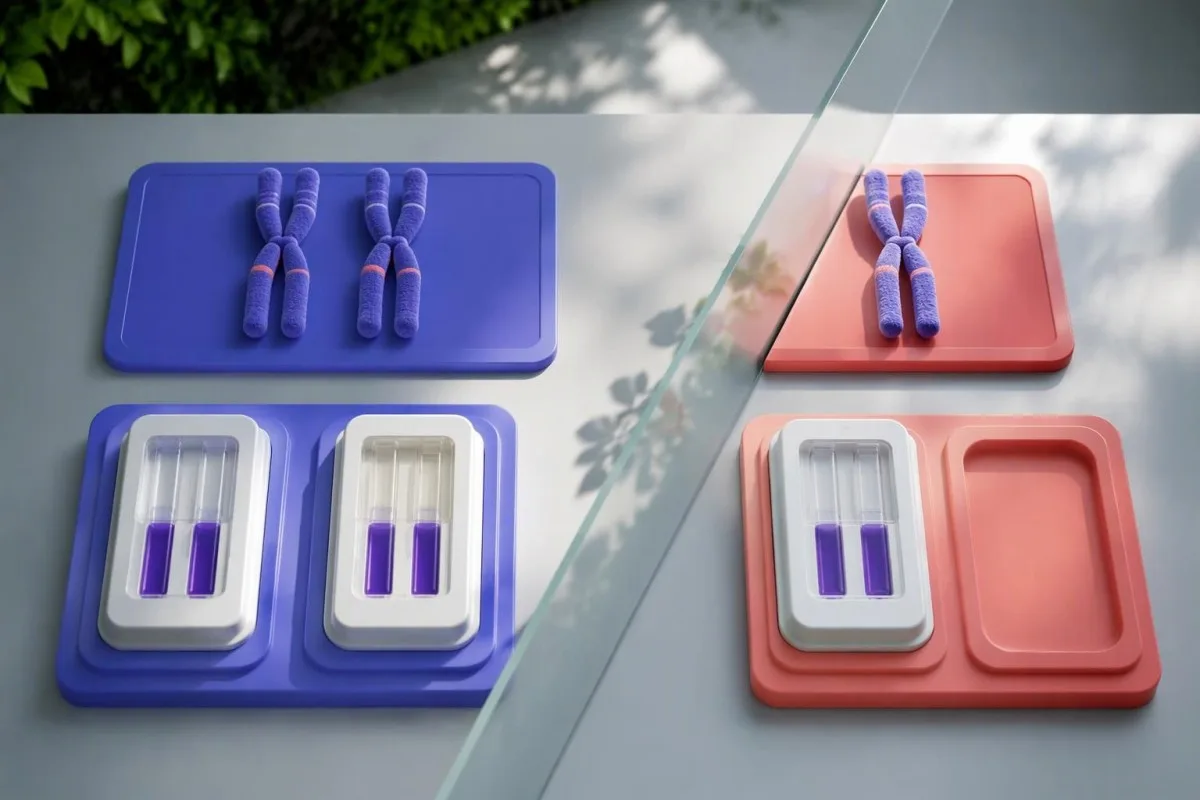
Un resultat de dues còpies amb marcador positiu justifica parlar-ne, no pas assumir automàticament que tots dos membres de la parella són portadors. Fer proves a la parella reproductiva pot aclarir substancialment el risc per a la parella, especialment si aquesta persona té una còpia d’SMN1 o una variant patogènica coneguda; es pot iniciar l’assessorament mentre s’organitzen les proves.
El cribratge simultani pot reduir els retards durant l’embaràs. Gregg et al. (2021), en el recurs de pràctica de l’ACMG, donen suport a oferir el cribratge de portadors de manera equitativa i descriuen l’avaluació de la parella després d’una troballa que requereix actuar; la prova adequada ha de correspondre a la malaltia implicada, en lloc de basar-se en l’etiqueta “negatiu” d’un panell no relacionat.
Pot ser que calgui fer a la parella d’un portador confirmat més que un simple recompte de còpies. El recurs de pràctica de l’ACMG recomana l’anàlisi completa del gen implicat per al seguiment de la parella, en lloc d’un panell limitat de variants, mentre que la complexitat tècnica d’SMN1 fa necessari parlar amb el laboratori de la seqüenciació, la dosificació i l’anàlisi de portadors silenciosos.
Les proves abans de la concepció ofereixen més temps per prendre decisions que les proves fetes al final de l’embaràs. Una parella que planifica concebre d’aquí a 3 mesos pot preguntar pels terminis dels resultats i l’accés a l’assessorament, juntament amb altres preparatius, com ara guia sobre la immunitat contra la rubèola abans de la concepció; les proves d’immunitat i el cribratge de portadors de l’SMA responen a preguntes diferents.
Com es calcula la probabilitat que l’embaràs es vegi afectat?
Per al risc estàndard d’SMA autosòmica recessiva, multipliqueu la probabilitat de ser portador de cada membre de la parella reproductiva per 1/4. Dues persones amb estat de portador confirmat tenen una probabilitat aproximada de 25% de tenir un fill afectat en cada embaràs; quan l’estat de portador és incert, les estimacions del risc residual substitueixen la probabilitat d’1 corresponent al fet de ser portador confirmat.
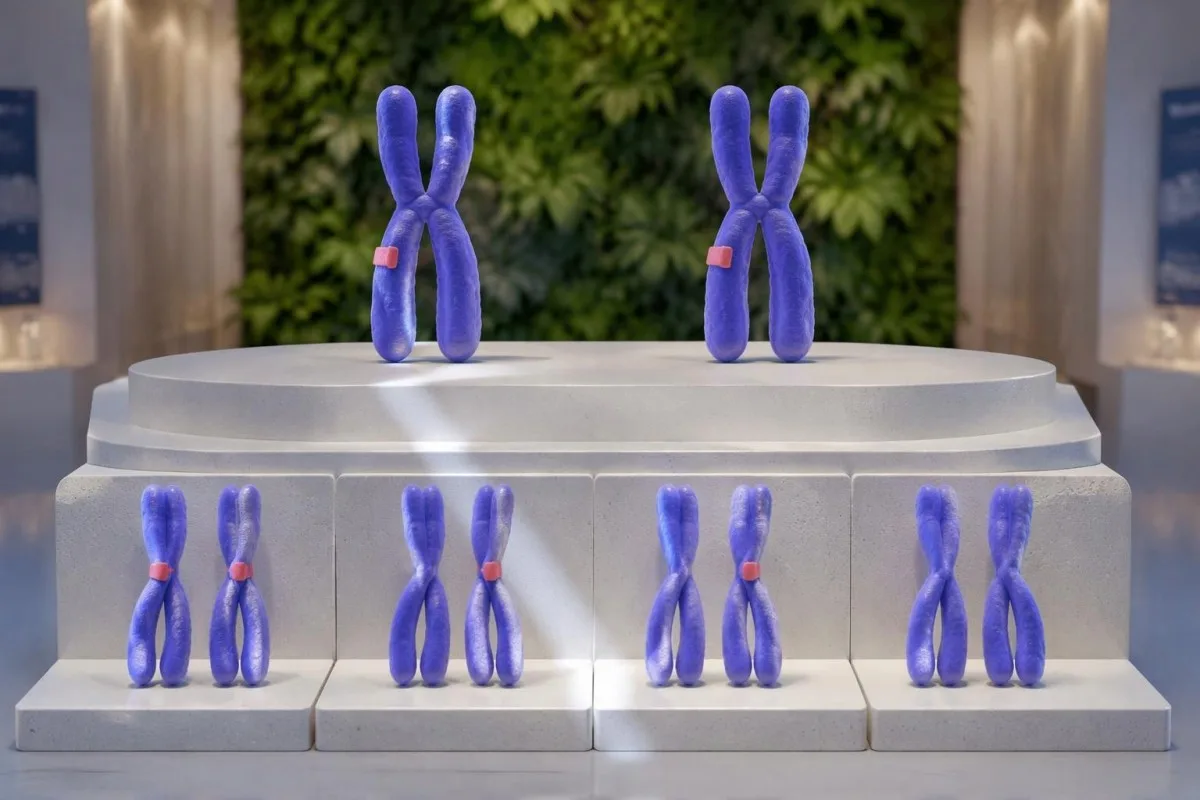
Una persona hipotètica amb estat de portador confirmat i una parella amb un risc residual de ser portadora d’1:814 tenen un risc estimat d’embaràs afectat d’1:3,256. El càlcul és 1 × 1/814 × 1/4, aproximadament 0.031%; aquesta estimació hereta els supòsits i les limitacions de la xifra de risc residual de la parella.
Una persona hipotètica amb estat de portador confirmat i una parella amb dues còpies i marcador positiu, amb un risc estimat de ser portadora d’1:12, tenen una estimació de risc d’embaràs afectat d’1:48. Això és aproximadament 2.1%, no 25%, perquè l’estat de portador de la segona persona continua sent incert; l’assessorament genètic pot tractar si proves addicionals podrien resoldre aquesta incertesa.
Dos resultats incerts encara poden produir una estimació útil quan les probabilitats són adequades i independents. Riscos hipotètics d’1:12 i d’1:39 donen 1:1,872 després de multiplicar per 1/4, aproximadament 0.053%; el parentiu, una variant familiar compartida o categories d’ascendència inadequades poden fer que aquest càlcul senzill no sigui fiable.
L’equip de contingut mèdic de Kantesti utilitza aquests càlculs com a exemples educatius, no com a prediccions reproductives individualitzades. L’aritmètica de l’herència també apareix a interpretació del cribratge de l’hemoglobina, però els al·lels i les combinacions de malalties pertinents són diferents; haver tingut un fill sa anteriorment no modifica la probabilitat de 25% quan tots dos progenitors són portadors confirmats de l’SMA.
Quines opcions poden ajudar si l’embaràs pot tenir un risc més elevat?
L’assessorament genètic pot explicar el diagnòstic prenatal, la FIV amb proves genètiques preimplantacionals per a malalties monogèniques, els gàmetes de donant i la concepció sense proves genètiques addicionals. La biòpsia de vellositats coriòniques o l’amniocentesi poden proporcionar material fetal per al diagnòstic dirigit de l’AME quan el laboratori disposa d’una estratègia de proves adequada; el cribratge de portadors per si sol no diagnostica el fetus.
La biòpsia de vellositats coriòniques se sol fer cap a les 10–13 setmanes, mentre que l’amniocentesi se sol fer a partir de les 15 setmanes. Els protocols locals i les circumstàncies individuals determinen el moment, l’assessorament sobre el procediment i quina anàlisi molecular és adequada; demaneu l’avaluació d’un especialista en genètica al més aviat possible, en lloc d’esperar a la pròxima visita rutinària.
El cribratge prenatal no invasiu rutinari no descarta l’AME. El cribratge habitual d’ADN lliure de cèl·lules detecta determinades anomalies cromosòmiques, i el cribratge comercial de gens individuals no equival a les proves diagnòstiques; un resultat de baix risc en un cribratge prenatal estàndard no pot resoldre la possibilitat parental 2+0.
Les proves genètiques preimplantacionals per a malalties monogèniques requereixen un pla de laboratori específic per a la malaltia. Una parella hipotètica amb un portador confirmat i un resultat de dues còpies encara no resolt pot necessitar més informació familiar o sobre la fase abans que un laboratori de FIV pugui dissenyar proves fiables; el PGT-M no és simplement una casella genèrica per a “embrió negatiu per a l’AME”.
Els resultats genètics parentals s’han de mantenir diferenciats d’altres resultats analítics de l’embaràs. A cribratge d’anticossos positiu durant l’embaràs fa referència a un mecanisme diferent de l’herència recessiva de SMN1; parlar dels dos informes alhora pot ajudar a coordinar l’atenció, però un no confirma ni anul·la l’altre.
Tenir còpies de SMN2 o gaudir de bona salut descarta ser portador de l’AME?
El nombre de còpies de SMN2 no descarta l’estat de portador de l’AME, i trobar-se bé no exclou una configuració de portador 2+0. SMN1 és el gen principal que s’avalua per determinar l’estat de portador; SMN2 és un gen modificador relacionat, el nombre de còpies del qual pot influir en la gravetat de la malaltia un cop diagnosticada l’AME, però no permet determinar amb precisió l’evolució d’una persona.
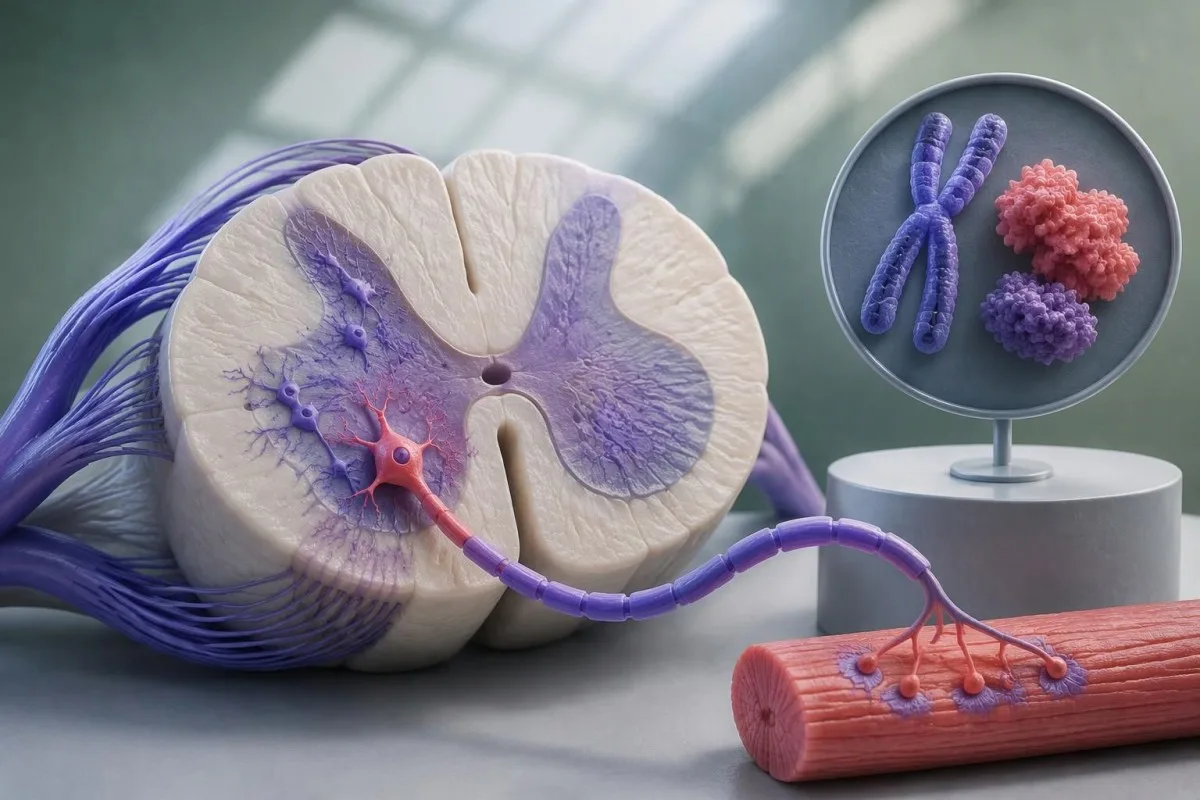
SMN2 sol produir molta menys proteïna SMN funcional de longitud completa que SMN1 a causa d’alteracions en l’empalmament de l’ARN. Un nombre més alt de còpies de SMN2 sovint s’associa amb un fenotip més lleu sense tractament, però una persona amb 3 o 4 còpies de SMN2 no pot fer servir aquest nombre per descartar l’estat de portador de SMN1 ni per predir l’evolució futura d’un fill.
Els símptomes de l’AME requereixen una via diagnòstica, no pas una reinterpretació del cribratge reproductiu per si sol. La debilitat progressiva, la disminució del moviment, les dificultats per alimentar-se o els problemes respiratoris en un infant requereixen una avaluació ràpida; un resultat parental previ de dues còpies no exclou que un fill estigui afectat, perquè el cribratge té punts cecs reconeguts.
Molts cribratges neonatals de l’AME detecten principalment la deleció homozigota de l’exó 7 de SMN1 i poden passar per alt alguns genotips menys freqüents. Per tant, un resultat negatiu del cribratge neonatal no exclou totes les formes d’AME quan hi ha signes clínics preocupants; de la mateixa manera, el resultat d’un cribratge de portadors no substitueix l’avaluació dels símptomes.
Les explicacions de la IA no poden substituir de manera segura l’exploració pediàtrica ni les proves genètiques diagnòstiques. Les nostres orientacions sobre Interpretació de la IA per a nens distingeixen l’educació del diagnòstic; les dificultats respiratòries urgents requereixen atenció immediata, independentment de si l’informe familiar indica 1, 2 o 3 còpies de SMN1.
Quins detalls hauries de comprovar a l’informe de SMN1?
Comproveu el nombre de còpies de SMN1, el resultat exacte de la variant vinculada, els marcadors analitzats, les limitacions de l’assaig, la categoria de risc residual i qualsevol advertiment relatiu als antecedents familiars. Aquests sis detalls expliquen més que el titular “negatiu”; distingiu “no detectat” de “no analitzat”, sobretot quan l’informe indica dues còpies de SMN1.
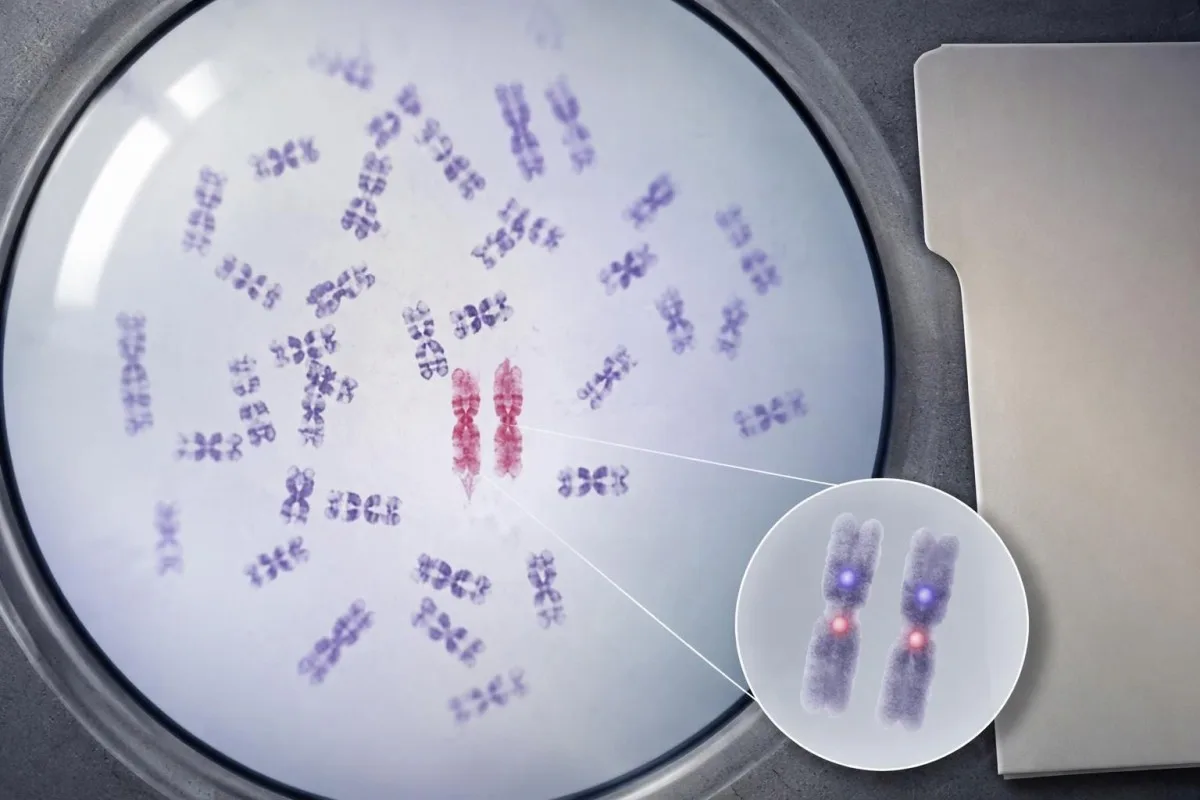
“Variant vinculada no detectada” i “variant vinculada no avaluada” són resultats diferents. Amb dues còpies, el primer cas pot avalar una estimació més baixa, com ara 1:814 en la categoria europea publicada; el segon deixa l’estimació basada només en el nombre de còpies, aproximadament 1:604 en aquesta categoria, llevat que el laboratori aporti altres proves.
Conserveu l’informe complet, inclosa la pàgina d’interpretació i les notes a peu de pàgina sobre el mètode. Una captura de pantalla retallada que només mostri “SMN1: 2” elimina informació sobre la cobertura de seqüenciació, els marcadors i les hipòtesis sobre l’ascendència; compartir el document de manera segura mitjançant un flux de treball del professional sanitari de la família pot ajudar a conservar el document original perquè es revisi.
Les preguntes útils per al laboratori són específiques, no pas generals. Pregunteu si es van avaluar tant c.*3+80T>G com c.*211_*212del, si es van analitzar variants de seqüència patogèniques i si les proves familiars o un mètode de fase validat podrien distingir 1+1 de 2+0 en les vostres circumstàncies.
Kantesti no determina la fase cromosòmica a partir d’un PDF ni reconstrueix informació que falti en un informe genètic. El nostre guia de tecnologia d’IA explica el flux de treball d’interpretació més ampli; per a dues còpies de SMN1, el resultat justificable és una explicació de les troballes documentades i de la incertesa restant, no un genotip inventat.
Com pot ajudar la IA sense exagerar la certesa genètica?
La IA pot ajudar a explicar el nombre de còpies, la terminologia i les preguntes per a una visita de genètica, però no pot confirmar la fase de portador ni substituir les proves de laboratori. Un resultat de dues còpies de SMN1 ha de continuar vinculat al mètode original i a les seves limitacions; qualsevol interpretació educativa ha de preservar la diferència entre el risc estimat i l’estat de portador demostrat.
Kantesti és una plataforma d’interpretació d’anàlisis de sang amb IA, el paper educatiu de la qual difereix del paper analític d’un laboratori de genètica. Per a un resultat de SMN1 de 2 còpies, la nostra explicació no hauria d’implicar que pujar un document demostra un genotip 1+1; el nostre guia de seguretat dels informes d’IA posa l’accent en comprovar les afirmacions amb l’informe original.
Els informes genètics poden contenir informació rellevant per a més d’un membre de la família. Abans de compartir un resultat de dues còpies, elimineu dels registres adjunts dels familiars els identificadors que no siguin necessaris i demaneu permís quan correspongui; les nostres precaucions per compartir informes genètics expliquen passos pràctics per gestionar documents sense donar a entendre que l’anonimització elimina tots els riscos per a la privacitat.
Una gestió centrada en la privacitat no fa que qualsevol forma de divulgació estigui exempta de riscos. La informació genètica pot afectar els familiars i tenir implicacions en matèria d’assegurances o d’ocupació que depenen de la jurisdicció; el nostre la informació sobre privacitat i dades explica el nostre enfocament de gestió, mentre que un professional de la genètica pot respondre preguntes específiques sobre el vostre país i la vostra família.
Una nota útil per a la consulta pot tenir només tres línies. Anoteu “còpies de SMN1: 2”, el resultat exacte de la variant associada i si s’ha fet la prova a la parella reproductiva; afegiu la pregunta sobre antecedents familiars per separat, de manera que un resum automatitzat tranquil·litzador no oculti accidentalment el motiu més important per a una avaluació addicional.
Quines fonts avalen la interpretació i els passos següents?
Les proves específiques de l’AME que es presenten aquí provenen d’una revisió dels fluxos de treball de proves del 2022, de l’opinió de l’ACOG del 2017 sobre el cribratge de portadors i del recurs de pràctica de l’ACMG del 2021. Les dues publicacions addicionals que s’enumeren a continuació tracten de l’anàlisi d’orina i dels estudis del ferro; són recursos educatius independents, no pas proves que avalin les estimacions del risc residual de SMN1.
Milligan et al. (2022) aporten les estimacions del risc residual en funció dels marcadors que s’utilitzen en aquest article. La seva taula diferencia els resultats basats únicament en el nombre de còpies dels resultats de dues còpies amb variants associades a la duplicació absents o presents; les categories poblacionals i els supòsits s’han de mantenir vinculats a qualsevol xifra citada, en lloc de presentar-la com un interval de referència universal.
L’ACOG (2017) i Gregg et al., per a l’ACMG (2021), avalen oferir el cribratge de portadors i el seguiment adequat de la parella, però la política de cribratge no determina el genotip d’una persona. Si el vostre informe i una estimació publicada d’1:N no coincideixen, pregunteu quin assaig, definició d’ascendència, ajust per antecedents familiars o cobertura de les proves explica la diferència abans de triar les proves reproductives.
Les dues publicacions complementàries no poden respondre una pregunta sobre la fase cromosòmica. El nostre recurs educatiu sobre l’anàlisi d’orina tracta les troballes urinàries, mentre que el nostre recurs educatiu sobre els estudis del ferro tracta les mesures del ferro; cap de les dues publicacions valida el cribratge de l’AME ni estima la probabilitat d’una disposició 2+0.
El pas pràctic següent és conservar l’informe i aclarir la incertesa que podria fer canviar una decisió. En el cas de dues còpies de SMN1, això sol implicar comprovar la cobertura dels marcadors, els antecedents familiars i els resultats de la parella; el nostre estàndards de contingut mèdic requereixen separar les probabilitats educatives dels diagnòstics confirmats i evitar donar tranquil·litat sense fonament.
Preguntes freqüents
El fet de tenir dues còpies de SMN1 vol dir que no soc portador de l’AME?
Dues còpies de SMN1 solen indicar un risc reduït de ser portador d’AME, però no descarten aquesta possibilitat. La majoria de les persones tenen una disposició 1+1, mentre que un portador silenciós pot tenir les dues còpies en un cromosoma i cap a l’altre: una disposició 2+0. Les proves que només analitzen el nombre de còpies també poden no detectar algunes variants de seqüència causants de la malaltia. El risc residual depèn dels resultats dels marcadors lligats, de la cobertura de l’assaig, de l’ascendència i dels antecedents familiars.
Què vol dir que s’hagin detectat dues còpies de SMN1 amb una variant vinculada?
La detecció d’una variant associada en presència de dues còpies de SMN1 indica una probabilitat més alta d’una disposició de portador silenciós, no pas que se n’hagi confirmat la condició de portador. Entre els marcadors habituals hi ha c.*3+80T>G i c.*211_*212del. Les estimacions publicades que resumeixen Milligan et al. (2022) inclouen aproximadament 1:12 per a la categoria d’ascendència europea i 1:39 per a la categoria afroamericana, però aquestes xifres poblacionals no són intercanviables. L’assessorament genètic i les proves a la parella reproductiva poden ajudar a aclarir-ne les implicacions pràctiques.
Encara puc ser portador silenciós si no hi ha la variant vinculada a SMN1?
Sí, una persona amb dues còpies de SMN1 encara pot ser portadora silenciosa quan no es detecta la variant associada analitzada. Alguns cromosomes 2+0 no porten el marcador, i els laboratoris poden diferir quant als marcadors que analitzen. Els riscos residuals publicats quan el marcador és absent inclouen aproximadament 1:814 en la categoria d’ascendència europea i 1:375 en la categoria de persones negres/afroamericanes. L’absència del marcador redueix el risc estimat, però no estableix una disposició 1+1.
La meva parella s’hauria de fer les proves si jo tinc dues còpies de SMN1?
Les proves a la parella són especialment útils quan el resultat de SMN1 indica dues còpies i inclou una variant associada, quan hi ha casos d’AME a la família o quan ja s’ha confirmat que l’altra persona de la parella és portadora. Un resultat de dues còpies, sense marcadors i sense antecedents familiars rellevants, sol indicar un risc més baix, però es pot parlar del cribratge durant la planificació de l’embaràs. Si s’ha confirmat que una persona de la parella és portadora, cal revisar l’assaig de l’altra per comprovar la dosi de SMN1, la cobertura de les variants de seqüència i l’avaluació de portadors silenciosos. Si s’ha confirmat que totes dues persones són portadores, el risc de tenir un fill afectat és d’aproximadament 25% en cada embaràs.
Quin és el risc per al nadó si un progenitor és portador d’AME i l’altre té dues còpies?
Quan s’ha confirmat que un progenitor és portador d’AME, el risc estimat d’un embaràs afectat és el risc residual de ser portador de l’altre progenitor multiplicat per 1/4. Per a un risc residual hipotètic d’1:814, això dona aproximadament 1:3.256, o 0,031%. Per a un risc residual hipotètic d’1:12, dona aproximadament 1:48, o 2,1%. Aquestes estimacions requereixen una xifra de risc residual adequada i potser caldrà ajustar-les en funció dels antecedents familiars o del parentiu biològic.
Les còpies de SMN2 o un cribratge prenatal normal descarten l’AME?
Ni el nombre de còpies de SMN2 ni un cribratge prenatal rutinari de baix risc descarten la condició de portador d’SMA o un fetus afectat. SMN2 és un gen modificador de la malaltia, de manera que un resultat de 3 o 4 còpies no determina si SMN1 té una configuració 1+1 o 2+0. El cribratge prenatal estàndard d’ADN fetal lliure generalment no diagnostica l’SMA. Quan un embaràs presenta un risc significatiu d’SMA, un equip de genètica pot parlar de proves diagnòstiques específiques de la malaltia mitjançant mostreig de vellositats coriòniques o amniocentesi.
Fes que t’expliquin els resultats anàlisi de sang
Puja l’informe del laboratori i la IA de Kantesti t’explicarà cada biomarcador en llenguatge planer en qüestió de segons. Més de 2 milions de persones d’arreu del món ja l’han utilitzat.
Referències
- Klein, T., Mitchell, S., & Weber, H. (2026). Urobilinogen en Orina: Guia Completa d'Anàlisi d'Orina 2026. Recerca mèdica amb IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guia dels estudis del ferro: TIBC, saturació del ferro i capacitat d’unió. Recerca mèdica amb IA de Kantesti. DOI
- Milligan JN et al. (2022). Recomanacions per interpretar i informar les variants de portador silenciós i les variants modificadores de la malaltia en els fluxos de treball de les proves d’AME. Genes. DOI
- American College of Obstetricians and Gynecologists (2017). Dictamen del Comitè núm. 691: cribratge de portadors de malalties genètiques. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Cribratge de les malalties autosòmiques recessives i lligades al cromosoma X durant l’embaràs i abans de la concepció: recurs de pràctica de l’American College of Medical Genetics and Genomics (ACMG). Genètica en Medicina. DOI
- Més de 2 milionsProves analitzades
- 127+Països
- 100+Idiomes
Sobre l’equip mèdic


Senyals de confiança E-E-A-T
Experiència
Revisió clínica liderada per metges dels fluxos de treball d’interpretació de laboratori.
Experiència
Enfocament en medicina de laboratori sobre com es comporten els biomarcadors en context clínic.
Autoritat
Revisat mèdicament pel Dr. Thomas Klein, amb aportacions de la Dra. Sarah Mitchell i el Prof. Dr. Hans Weber.
Fiabilitat
Interpretació basada en l’evidència amb vies de seguiment clares per reduir l’alarma.





Exempció de responsabilitat mèdica
Aquest article és només per a finalitats educatives i no constitueix assessorament mèdic. Consulteu sempre un professional sanitari qualificat per a decisions de diagnòstic i tractament.
Publicat · Contacteu amb l’equip editorial
Publicat per Kantesti Ltd, registrat a Anglaterra i Gal·les, número de societat. 17090423, Londres, Regne Unit.
