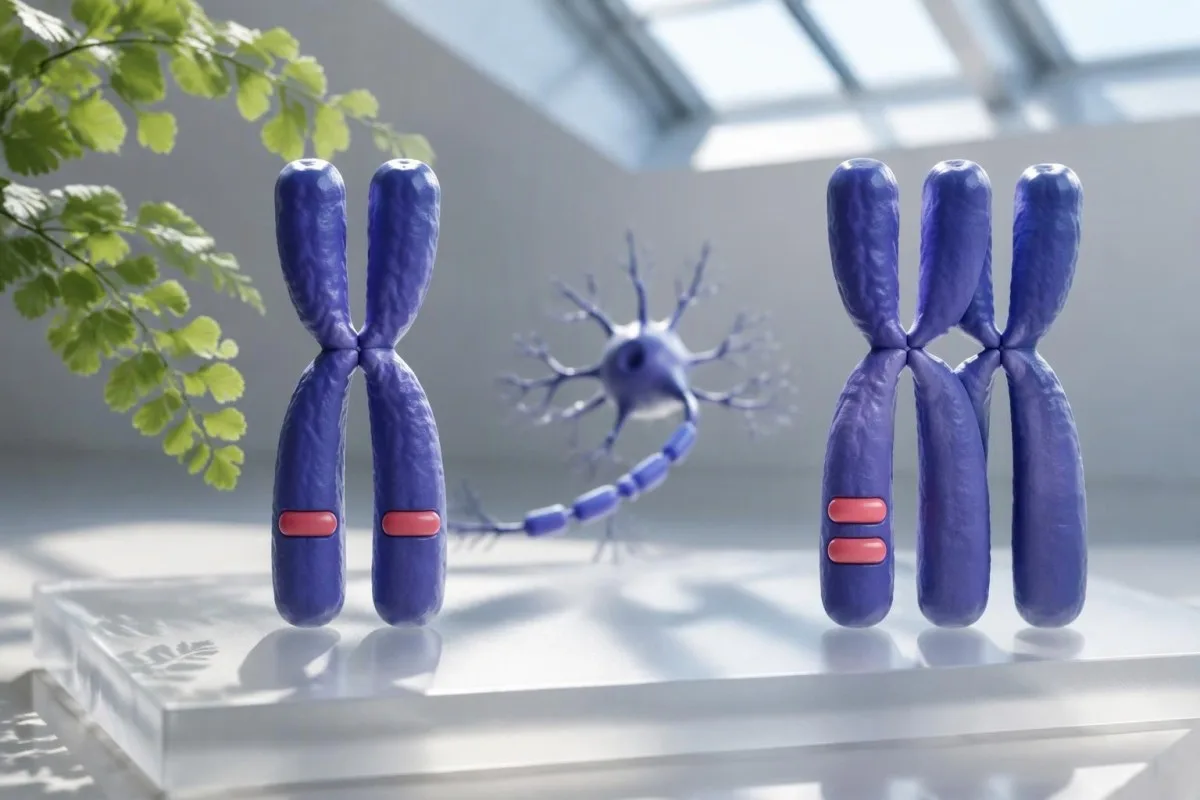
Två SMN1-kopior innebär vanligtvis en lägre sannolikhet att vara bärare av spinal muskelatrofi – men risken är inte noll. Den kvarstående osäkerheten beror på kromosomernas arrangemang, kopplade varianter, härkomst och vad laboratoriet faktiskt har testat.

Viktiga slutsatser
- Två SMN1-kopior tyder vanligtvis på en lägre bärarrisk, men kopietalsanalys kan inte alltid skilja mellan arrangemanget 1+1 och det tysta bärararrangemanget 2+0.
- Tyst bärare innebär att båda SMN1-kopiorna finns på en kromosom 5, medan den andra kromosomen saknar SMN1; personen kan föra vidare kromosomen utan SMN1.
- Kopplade varianter såsom SMN1 c.*3+80T>G och c.*211_*212del kan öka den uppskattade sannolikheten för ett 2+0-arrangemang, men de bevisar inte att så är fallet.
- Kvarvarande risk varierar beroende på härkomst och analysmetod: publicerade uppskattningar för personer med europeisk härkomst och två kopior sträcker sig från cirka 1:814 när länkade varianter saknas till 1:12 när en länkad variant finns.
- Negativ testning av länkade varianter minskar risken men kan inte utesluta alla tysta bärare eller alla sjukdomsorsakande sekvensvarianter i SMN1.
- Partnerns testning är särskilt användbart när en reproduktionspartner är en bekräftad bärare, har ökad risk att vara tyst bärare eller har relevant familjehistoria.
- Graviditetsrisk är ungefär den första partnerns bärarsannolikhet multiplicerad med den andra partnerns bärarsannolikhet multiplicerad med 1/4, enligt standardantaganden för autosomalt recessiv nedärvning.
- Genetisk rådgivning hjälper till att skilja en screeninguppskattning från en bekräftad genotyp och kan förklara familjetestning, prenatal diagnostik och reproduktiva alternativ.
Vad innebär två SMN1-kopior vid bärarscreening för SMA?
Två SMN1-kopior innebär vanligtvis minskad risk att vara SMA-bärare, inte en garanti för att du inte är bärare. De flesta med detta resultat har en kopia på vardera kromosom 5, men vissa har båda kopiorna på en kromosom och ingen på den andra – en 2+0-konfiguration med tyst bärarskap.
SMN1-kopietal är en DNA-mätning, inte en proteinkoncentration eller ett rutinmässigt blodvärde. En rapport med uppgiften “2 kopior” beskriver vanligtvis antalet detekterade målstyrda SMN1-sekvenser; den fastställer inte nödvändigtvis att båda kopiorna är fullt funktionella eller sitter på separata kromosomer.
Ett resultat med minskad risk skiljer sig från ett diagnostiskt resultat. Bärarscreening uppskattar om en person som i allmänhet inte har symtom kan föra vidare en sjukdomsorsakande allel, medan diagnostisering av SMA kräver en lämplig klinisk bedömning och molekylär utredning; siffran 2 besvarar inte ensam någondera frågan fullständigt.
Ordet “negativ” kan dölja olika testpaket. Ett laboratorium kan rapportera två kopior utan att kontrollera markörer för tyst bärarskap, medan ett annat lägger till analys av länkade varianter och en beräkning av kvarvarande risk; vår förklaring av kvalitativa och kvantitativa resultat hjälper till att skilja formuleringen från den underliggande mätningen.
Kantesti är en AI-blodprovsanalysator som förklarar laboratorieterminologi, men ett SMN1-resultat är ett specialiserat genetiskt test snarare än en vanlig biomarkörpanel. Vår företagsbakgrund förklarar vår bredare roll; tolkning av två kopior inför reproduktiva beslut kräver fortfarande den ursprungliga laboratorierapporten och, när så är indicerat, genetisk expertis.
Hur kan en person med två kopior vara en tyst bärare av SMA?
En tyst SMA-bärare har två SMN1-kopior på en kromosom 5 och noll kopior på den andra: 2+0. Standardmässig doseringstestning kan räkna de två kopiorna utan att visa hur de är fördelade mellan kromosomerna, vilket gör att denna konfiguration kan se ut som den vanliga konfigurationen för en icke-bärare 1+1-konfiguration.
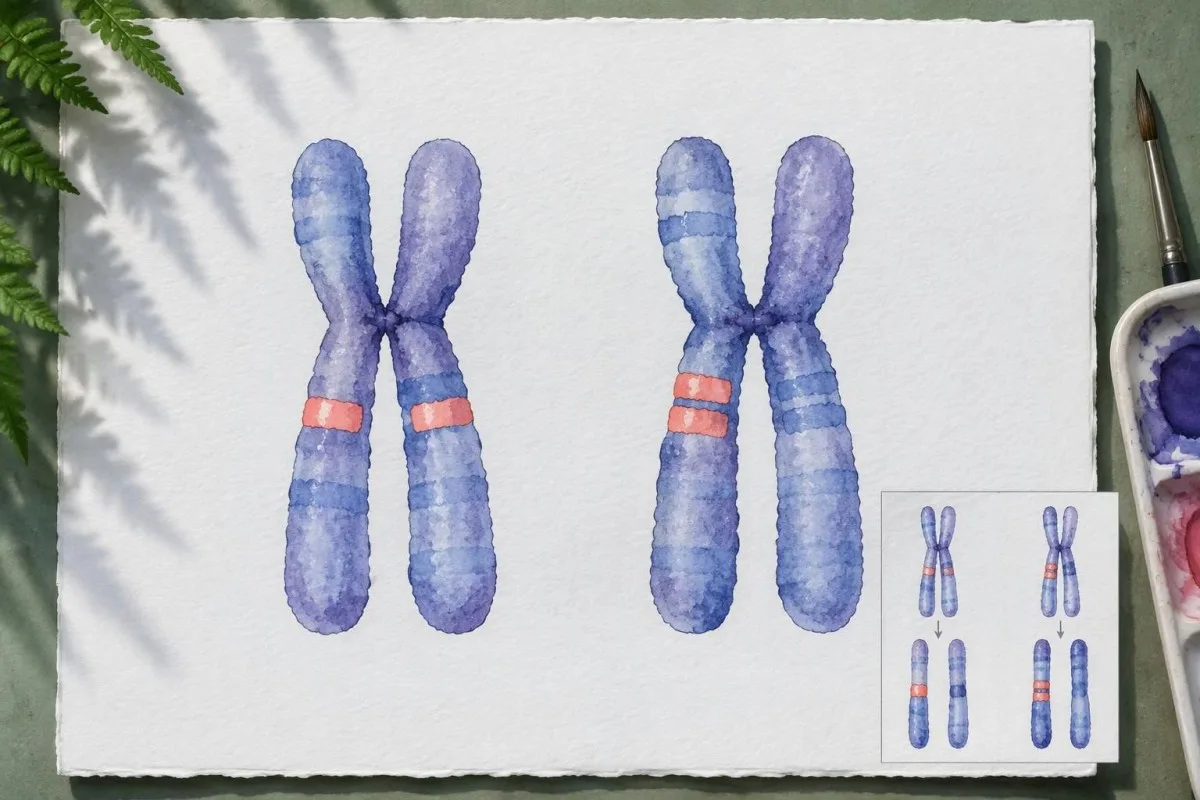
Kromosomernas inbördes arrangemang kallas fas. I en 1+1-konfiguration innehåller vardera kromosomen som förs vidare till ett barn vanligtvis en SMN1-kopia; i en 2+0-konfiguration bär ungefär hälften av personens ägg eller spermier kromosomen utan SMN1, förutsatt normal segregation.
Tyst innebär inte tidig SMA eller dolda symtom. En 2+0-bärare har i allmänhet tillräcklig SMN1-funktion för att förbli opåverkad; den kliniska frågan gäller nedärvning till avkomman, inte en förväntan om att bäraren så småningom kommer att utveckla sjukdomen.
Ett tydligt hypotetiskt exempel illustrerar räkneproblemet. Person A har en SMN1-kopia på varje kromosom, medan person B har två på samma kromosom; båda får ett resultat på totalt 2 kopior, men vanligtvis kan bara person B föra vidare en kromosom som saknar SMN1.
Rapporter från bärarscreening använder olika genetiska mätvärden för olika tillstånd. SMA-testning fokuserar på kopietal och fas, medan resultat från screening för Fragilt X fokuserar på repetitionsstorlek; ett betryggande resultat för ett tillstånd kan inte fastställa kromosomkonfigurationen för ett annat.
Vad innebär “kopplad SMN1-variant påvisad” egentligen?
“SMN1 linked variant detected” betyder att laboratoriet har hittat en markör som är associerad med SMN1-duplikation på en kromosom. Med två SMN1-kopior kan markörer som c.*3+80T>G eller c.*211_*212del öka sannolikheten för tyst bärarskap, men ingen av markörerna bekräftar på egen hand en 2+0-genotyp.
Den vanligen rapporterade markören c.*3+80T>G kan också förekomma under det äldre namnet g.27134T>G. Dessa namn kan avse samma länkade markör enligt olika konventioner för sekvensreferenser; be laboratoriet bekräfta att de motsvarar varandra i stället för att anta att två poster med olika namn representerar två separata fynd.
En länkad markör är inte samma sak som en sjukdomsorsakande SMN1-sekvensvariant. Asterisken i c.*3+80T>G placerar förändringen efter den kodande sekvensen; dess värde vid screening beror på associationen med kromosomer som bär en duplikation, inte på att den på egen hand fastställer förlust av SMN1-funktion.
Markörernas prestanda beror på den studerade populationen. Milligan et al. (2022) rekommenderar i Genes att dessa varianter tolkas tillsammans med kopietal och härkomst eftersom en positiv markör har avsevärt olika prediktivt värde mellan grupper; två kopior plus en positiv markör bör vanligtvis beskrivas som ökad bärarrisk, inte bekräftat bärarskap.
Avsaknad av en markör bevisar inte en 1+1-konfiguration. Vissa 2+0-kromosomer saknar den testade markören, och vissa laboratorier testar endast en av de två varianter som diskuteras oftast; skillnaden mellan association och orsakssamband spelar också roll när man läser genetiska fynd avseende MEFV.
Vilka kvarstående bärarrisker har publicerats för två SMN1-kopior?
Kvarvarande bärarrisk är den uppskattade sannolikheten för att vara bärare av SMA efter ett screeningresultat. Milligan et al. (2022) sammanfattar härkomstberoende uppskattningar för två SMN1-kopior, med separata siffror för testning enbart av kopietal och för kopplade varianter som rapporterats saknas eller finnas; detta är befolkningsuppskattningar, inte personliga diagnoser.
För översiktens kategori med europeisk härkomst är den kvarvarande risken vid två kopior ungefär 1:604 utan information om markörer, 1:814 när markörer saknas och 1:12 när en markör finns. Dessa motsvarar cirka 0.17%, 0.12% och 8.3%; nämnaren blir mindre när den uppskattade risken ökar.
För översiktens kategori svarta/afroamerikaner är motsvarande uppskattningar ungefär 1:132, 1:375 och 1:39. Uppskattningen på cirka 2.6% som hör samman med en positiv markör är inte utbytbar mot uppskattningen på 8.3% för den europeiska kategorin, även om laboratoriets formulering kan vara identisk.
För översiktens brett definierade asiatiska kategori är uppskattningarna ungefär 1:719, 1:779 och 1:57; för dess latinamerikanska kategori är de ungefär 1:641, 1:906 och 1:99. Kategorierna omfattar heterogena populationer, och siffrorna bör inte åsidosätta laboratoriets assayspecifika bedömning eller relevant familjehistoria.
Vid Kantesti förklarar vi 1:12 som en uppskattad sannolikhet, inte som bevis för att en viss person har en 2+0-uppsättning. Dessa SMA-siffror bör inte heller överföras till genetiska riskresultat för APOL1, där sambandet mellan genotyp, härkomst och kliniskt utfall är fundamentalt annorlunda.
Varför påverkar härkomst uppskattningen av den kvarstående risken?
Härkomst påverkar uppskattningar av kvarvarande risk eftersom SMN1-duplikationsuppsättningar och deras kopplade markörer förekommer med olika frekvenser i de studerade populationerna. Breda härkomstetiketter är ofullkomliga statistiska kategorier; någon med blandad, okänd eller dåligt representerad härkomst kanske inte har en försvarbar nämnare för kvarvarande risk vid ett resultat med två kopior.
En kliniker kan inte på ett tillförlitligt sätt dra slutsatser om härkomst utifrån utseende. Att tillämpa uppskattningen 1:39 eller 1:12 för positiv markör enbart utifrån hudton vore ett missbruk av evidensen; självrapporterad härkomst, familjeinformation och laboratoriets befolkningsdefinitioner är mer lämpliga utgångspunkter.
En hypotetisk person med blandad härkomst kan få ett intervall snarare än ett enda tal. Om två relevanta publicerade kategorier anger risker vid positiv markör på 1:12 och 1:99, ger det inte en validerad personlig uppskattning att beräkna medelvärdet av nämnarna, eftersom de underliggande haplotypfrekvenserna inte beräknas som medelvärden på det sättet.
Ytterligare försiktighet behövs för besläktade reproduktionspartner. Standardberäkningen där två oberoende bärarsannolikheter multipliceras kan underskatta den gemensamma familjerisken när partnerna är biologiskt besläktade; även två till synes betryggande resultat för kopietal bör bedömas individuellt om familjen har en bekräftad SMA-diagnos.
Befolkningsassocierad genetik bör hållas åtskild från sociala etiketter. Vår diskussion om neutrofilantal vid Duffy-null illustrerar en annan situation där en specifik ärftlig egenskap förklarar mer än en bred raskategori; vid SMA är det mer informativt att identifiera den faktiska 1+1- eller 2+0-uppsättningen än att göra antaganden utifrån identitet.
Vad kan laboratoriemetoden missa?
SMA-screening kan missa tysta bärare, vissa sjukdomsorsakande SMN1-sekvensvarianter och ovanliga strukturella uppsättningar, beroende på analysen. Två kopior uppmätta med doseringstest innebär inte automatiskt att sekvensering, analys av länkade markörer eller kromosomfasning har utförts; varje sådan kapacitet måste bekräftas separat.
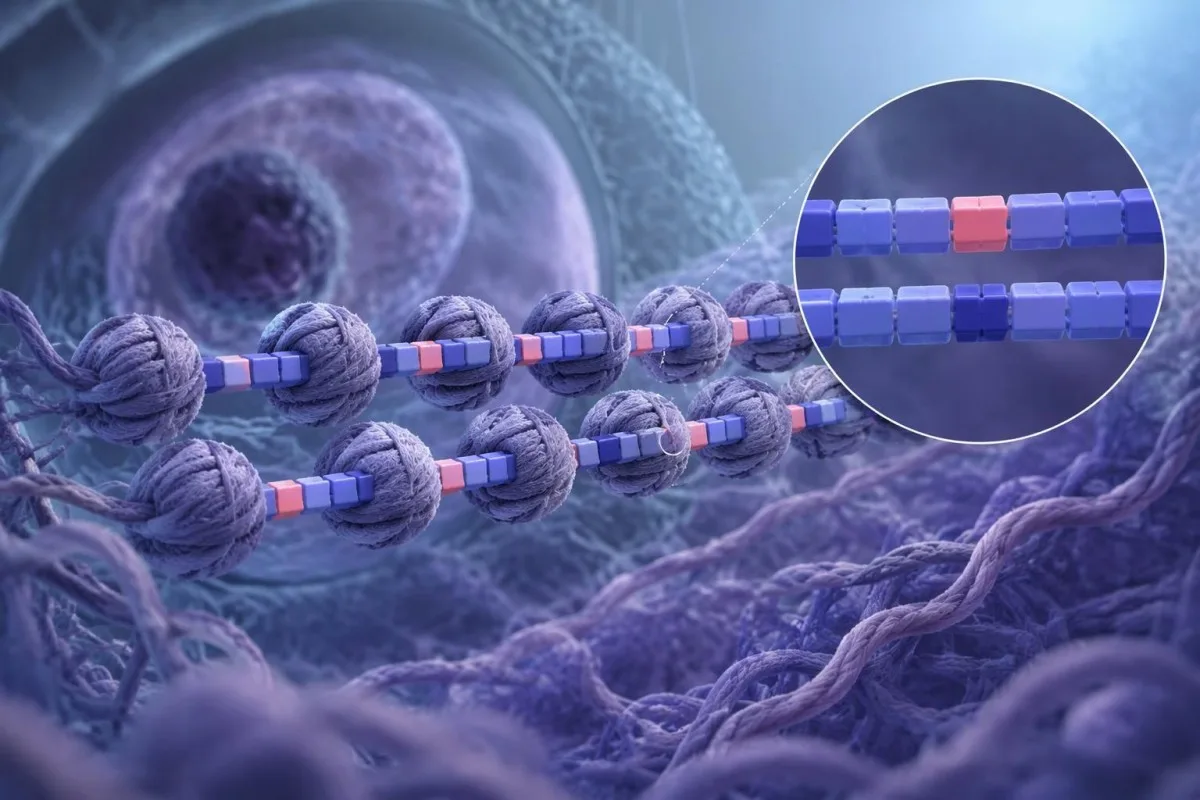
Många analyser riktas mot exon 7 i SMN1 eftersom deletioner där står för den stora majoriteten av SMA-associerade genotyper. Andra exoner, komplexa rearrangemang eller sekvensvarianter kan kräva ytterligare metoder; att en analys detekterar två kopior av exon 7 visar inte att båda generna täcks fullständigt.
SMN1 och SMN2 är mycket lika, vilket gör specialiserad analysdesign nödvändig. Laboratorier kan använda kvantitativ PCR, digital PCR, MLPA eller validerade sekvenseringsbaserade metoder, men metodnamnen i sig garanterar inte detektion av en 2+0-konstellation eller varje kliniskt relevant sekvensförändring.
Att upprepa en identisk kopietalsanalys kan ge upphov till samma osäkerhet igen. Om det första resultatet är 2 kopior utan fasinformation, bevisar ett andra doseringsresultat på 2 inte oberoende att det rör sig om 1+1; den användbara följdfrågan är om en annan analys kan reda ut den specifika begränsningen.
Genetiska tester bör bedömas utifrån vad de är avsedda att mäta, inte utifrån om de ger ett exakt utseende tal. En upprepad räkning av genetisk testning för Huntingtons sjukdom besvarar en annan fråga än SMN1-dosering, och även ett mycket exakt kopietal kan lämna kromosomernas konstellation oklar.
När spelar familjehistoria och sekvensering av SMN1 roll?
En bekräftad SMA-diagnos i familjen kan motivera en genetisk bedömning även när screeningrapporten visar två SMN1-kopior och ingen länkad variant. Den bästa utgångspunkten är den drabbade släktingens molekylärgenetiska rapport, eftersom en familjespecifik deletion eller sekvensvariant kan kräva tester utöver rutinmässig bärardosering.
Cirka 2–5% av personer med SMA har en SMN1-deletion på den ena kromosomen och en patogen intragen variant på den andra, i stället för det vanliga mönstret med biallelisk exon 7-deletion. Denna statistik för drabbade personer förklarar en begränsning hos screeningen; den anger inte sannolikheten för att någon med två kopior är bärare.
En sjukdomsorsakande sekvensvariant kan förekomma samtidigt som det totala antalet SMN1-kopior är 2. Om den ena kopian fungerar och den andra innehåller en patogen förändring kan en person vara bärare i en 1+1-konstellation snarare än en tyst 2+0-bärare; kopietalet ensamt kan inte skilja mellan dessa mekanismer.
Att testa en drabbad släkting först kan förhindra ospecifik uppföljning. Om till exempel en hypotetisk syskons SMA-rapport identifierar en specifik sekvensvariant i SMN1 kan riktad testning för den varianten ge mer information än att bara upprepa en bärarscreening som visar två kopior.
Kantesti är en AI-tjänst för tolkning av laboratorietester som hjälper till att förklara formuleringar i rapporter, men den kan inte sekvensera SMN1 eller fastställa en 2+0-genotyp utifrån ett dokument. Vår information om klinisk validering bör inte tolkas som en validering av genetisk fasning; på samma sätt, genetisk tolkning av Fabrys sjukdom beror på den exakta nedärvda varianten och tillståndsspecifik evidens.
När bör en reproduktiv partner testas?
Partnerprovtagning är särskilt användbar när den ena personen är en bekräftad SMA-bärare, har ökad risk att vara tyst bärare eller har relevant familjehistoria. ACOG Committee Opinion nr 691 (2017) rekommenderar att SMA-screening erbjuds personer som överväger graviditet eller redan är gravida och att partnerprov erbjuds när bärarstatus har identifierats.
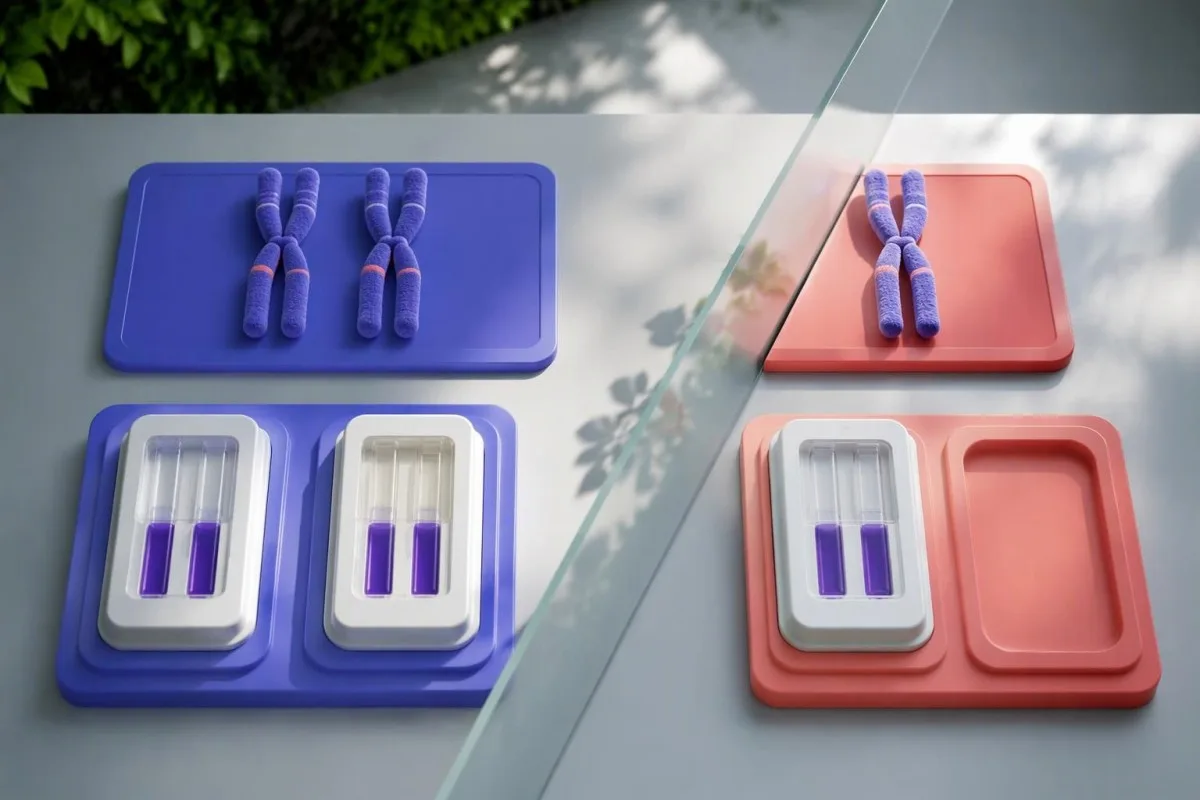
Ett resultat med två kopior och positiv markör motiverar en diskussion, inte ett automatiskt antagande om att båda partnerna är bärare. Testning av den reproduktiva partnern kan ge betydligt större klarhet om risken på parnivå, särskilt om partnern har en SMN1-kopia eller en känd patogen variant; rådgivning kan påbörjas medan testningen ordnas.
Samtidig screening kan minska förseningar under graviditeten. Gregg et al. (2021) stöder i ACMG:s praktiska resurs ett jämlikt erbjudande om bärarscreening och beskriver utvärdering av partnern efter ett handlingsutlösande fynd; testet bör vara anpassat till det aktuella tillståndet i stället för att förlita sig på en orelaterad panels beteckning “negativ”.
Partnern till en bekräftad bärare kan behöva mer än en grundläggande kopieräkning. ACMG:s praktiska resurs rekommenderar fullständig genanalys av den aktuella genen vid uppföljning av partnern i stället för en begränsad variantpanel, medan SMN1:s tekniska komplexitet innebär att sekvensering, dosering och analys av tysta bärare måste diskuteras med laboratoriet.
Testning före befruktning ger mer tid att fatta beslut än testning sent i graviditeten. Ett par som planerar att försöka bli gravida om 3 månader kan fråga om svarstider och tillgång till rådgivning tillsammans med andra förberedelser, såsom guide om immunitet mot röda hund före befruktning; immunitetstestning och SMA-bärarscreening besvarar olika frågor.
Hur beräknas sannolikheten för en graviditet med ett påverkat foster?
För standardrisk för autosomalt recessiv SMA multiplicerar man sannolikheten att vardera reproduktiva partnern är bärare med 1/4. Två bekräftade bärare har ungefär 25% sannolikhet för ett barn med sjukdomen i varje graviditet; när bärarstatus är osäker ersätter uppskattningar av kvarvarande risk sannolikheten 1 för en bekräftad bärare.
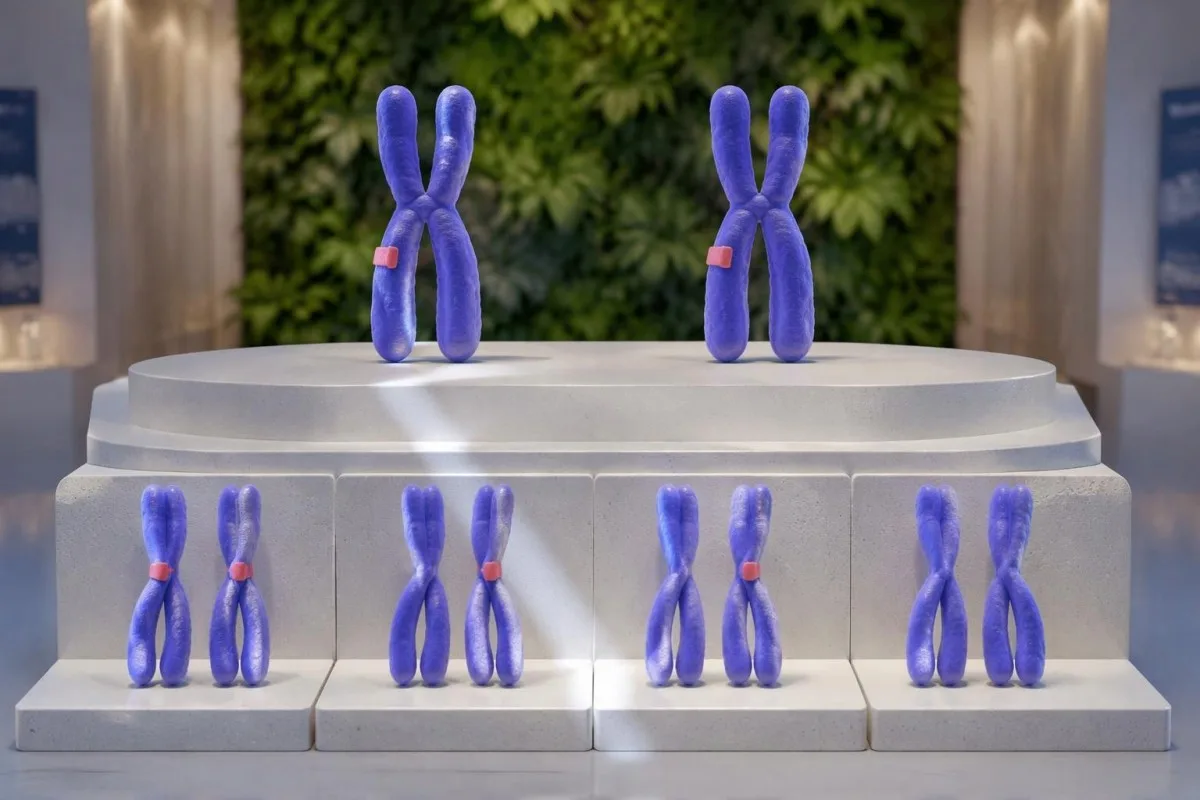
En hypotetisk bekräftad bärare och en partner med kvarvarande bärarrisk på 1:814 har en uppskattad risk för en graviditet med ett påverkat barn på 1:3,256. Beräkningen är 1 × 1/814 × 1/4, ungefär 0.031%; uppskattningen bygger på samma antaganden och begränsningar som partnerns siffra för kvarvarande risk.
En hypotetisk bekräftad bärare och en partner med två kopior och positiv markör, vars uppskattade bärarrisk är 1:12, har en uppskattad risk för en graviditet med ett påverkat barn på 1:48. Det är ungefär 2.1%, inte 25%, eftersom den andra personens bärarstatus fortfarande är osäker; genetisk rådgivning kan diskutera om ytterligare testning kan undanröja osäkerheten.
Två osäkra resultat kan ändå ge en användbar uppskattning när sannolikheterna är lämpliga och oberoende. Hypotetiska risker på 1:12 och 1:39 ger 1:1,872 efter multiplikation med 1/4, ungefär 0.053%; släktskap, en gemensam familjevariant eller olämpliga kategorier för härkomst kan göra den här enkla beräkningen otillförlitlig.
Kantesti:s medicinska innehållsteam använder dessa beräkningar som pedagogiska exempel, inte som individuella reproduktiva förutsägelser. Arvsberäkningar förekommer också vid tolkning av hemoglobinscreening, men de relevanta allelerna och sjukdomskombinationerna skiljer sig åt; ett tidigare friskt barn förändrar inte sannolikheten på 25% när båda föräldrarna är bekräftade SMA-bärare.
Vilka alternativ finns om en graviditet kan innebära en förhöjd risk?
Genetisk vägledning kan förklara prenatal diagnostik, IVF med preimplantatorisk genetisk testning för monogen sjukdom, donerade könsceller och konception utan ytterligare genetisk testning. Korionvillibiopsi eller fostervattenprov kan ge fostermaterial för riktad SMA-diagnostik när laboratoriet har en lämplig teststrategi; bärarscreening i sig diagnostiserar inte fostret.
Korionvillibiopsi utförs vanligtvis omkring vecka 10–13, medan fostervattenprov vanligtvis utförs från vecka 15 och framåt. Lokala protokoll och individuella omständigheter avgör tidpunkt, rådgivning inför ingreppet och vilken molekylär analys som är lämplig; ordna genetisk rådgivning tidigt i stället för att vänta till nästa rutinbesök.
Rutinmässig icke-invasiv prenatal screening utesluter inte SMA. Vanlig cellfritt DNA-screening är inriktad på utvalda kromosomavvikelser, och kommersiell screening för enstaka gener är inte likvärdig med diagnostisk testning; ett lågriskresultat på en standardmässig prenatal screening kan inte reda ut möjligheten att en förälder har 2+0.
Preimplantatorisk genetisk testning för monogen sjukdom kräver en tillståndsspecifik laboratorieplan. Ett hypotetiskt par där den ena har bekräftad bärarstatus och den andra ett oklart resultat med två genkopior kan behöva ytterligare familje- eller fasinformation innan ett IVF-laboratorium kan utforma tillförlitlig testning; PGT-M är inte bara en generisk kryssruta för “SMA-negativt embryo”.
Föräldrarnas genetiska resultat bör hållas åtskilda från andra laboratorieresultat under graviditeten. A positivt antikroppsscreeningtest under graviditeten gäller en annan mekanism än recessivt SMN1-arv; genom att diskutera båda rapporterna tillsammans kan vården samordnas, men den ena bekräftar eller upphäver inte den andra.
Utesluter SMN2-kopior eller normal hälsa bärarskap av SMA?
Antalet SMN2-kopior utesluter inte bärarstatus för SMA, och att må bra kan inte utesluta en bärarkonstellation på 2+0. SMN1 är den huvudsakliga genen som bedöms vid utredning av bärarstatus; SMN2 är en besläktad modifierande gen vars kopieantal kan påverka sjukdomens svårighetsgrad efter att SMA har diagnostiserats, utan att exakt avgöra en individs utfall.
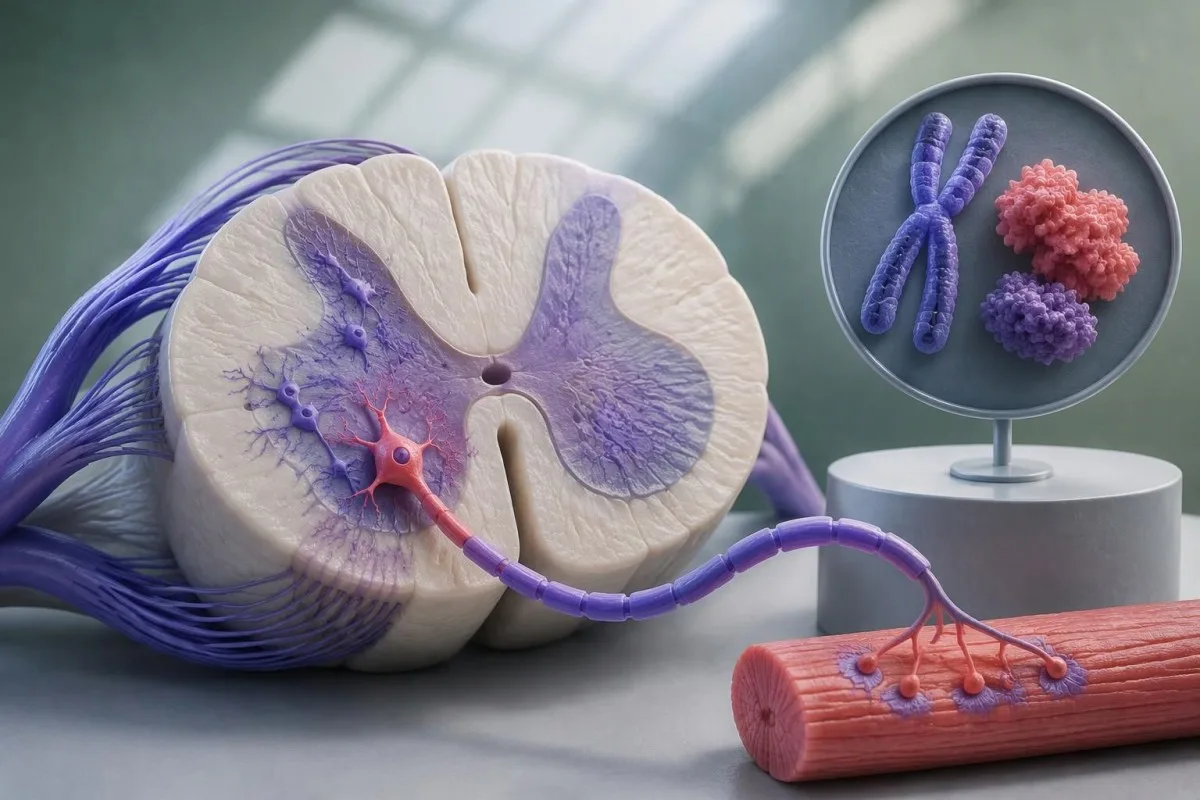
SMN2 producerar vanligtvis mycket mindre fullängds funktionellt SMN-protein än SMN1 på grund av förändrad RNA-splitsning. Fler SMN2-kopior korrelerar ofta med en lindrigare obehandlad fenotyp, men någon med 3 eller 4 SMN2-kopior kan inte använda det antalet för att utesluta bärarstatus för SMN1 eller förutsäga sjukdomsförloppet hos ett framtida barn.
SMA-symtom kräver ett diagnostiskt utredningsförlopp, inte enbart en omtolkning av reproduktiv screening. Tilltagande svaghet, minskade rörelser, matningssvårigheter eller andningsproblem hos ett barn bör bedömas skyndsamt; ett tidigare resultat med två genkopior hos en förälder utesluter inte att barnet är drabbat eftersom screeningen har kända blinda fläckar.
Många nyföddhetsscreeningar för SMA identifierar främst homozygot deletion av exon 7 i SMN1 och kan missa vissa mindre vanliga genotyper. Ett negativt resultat från nyföddhetsscreeningen utesluter därför inte alla former av SMA när kliniska tecken inger oro; på samma sätt ersätter ett resultat från bärarscreening inte utredning av symtom.
Förklaringar från AI kan inte säkert ersätta en pediatrisk undersökning eller diagnostisk genetisk testning. Vår vägledning om AI-tolkning för barn skiljer utbildning från diagnostik; akuta andningssvårigheter kräver omedelbar vård oavsett om en familjerapport anger 1, 2 eller 3 SMN1-kopior.
Vilka uppgifter bör du kontrollera i din SMN1-rapport?
Kontrollera antalet SMN1-kopior, det exakta resultatet för den länkade varianten, testade markörer, analysens begränsningar, kategorin för kvarstående risk och eventuella förbehåll kopplade till familjehistoriken. Dessa sex uppgifter förklarar mer än rubriken “negativ”; skilj mellan “inte påvisat” och “inte testat”, särskilt när rapporten anger två SMN1-kopior.
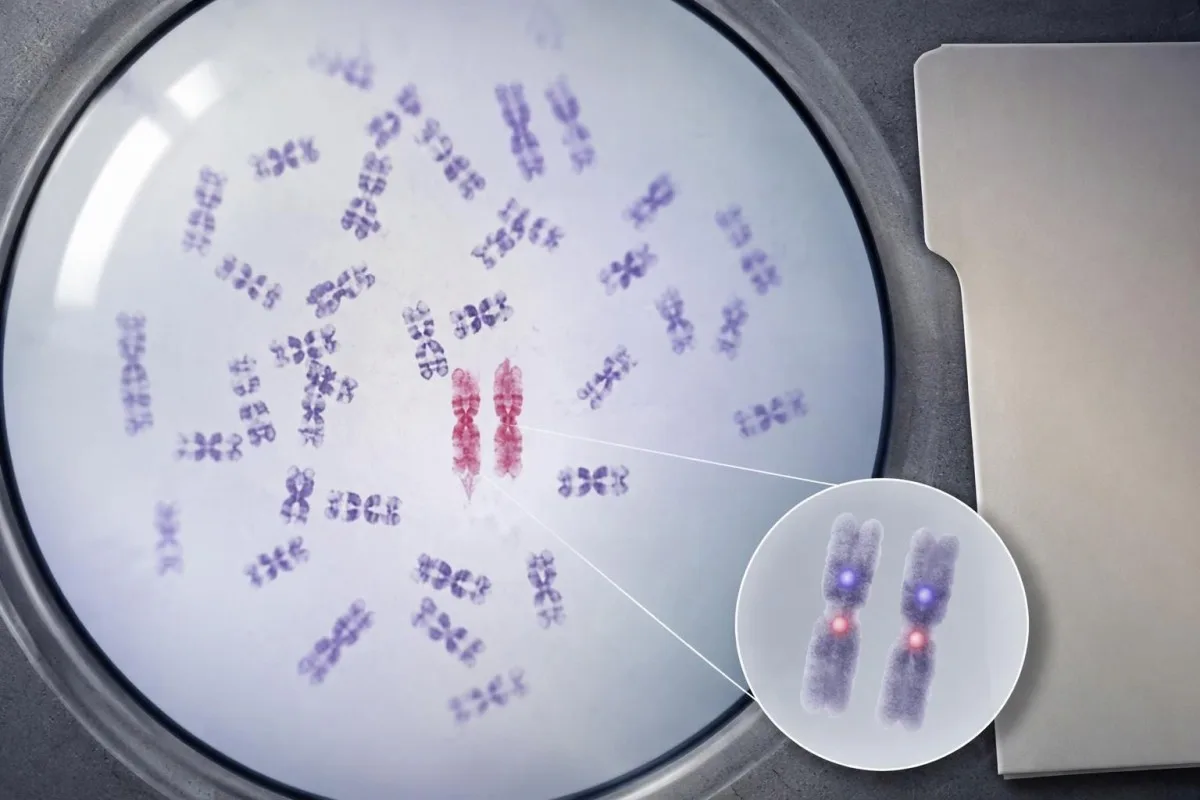
“Kopplad variant inte påvisad” och “kopplad variant inte analyserad” är olika resultat. Vid två kopior kan det första resultatet stödja en lägre uppskattning, såsom 1:814 i den publicerade europeiska kategorin; det andra ger endast en uppskattning baserad på kopietalet, cirka 1:604 i den kategorin, såvida laboratoriet inte tillhandahåller andra belägg.
Spara hela rapporten, inklusive tolkningssidan och fotnoterna om metoden. En beskuren skärmbild som endast visar “SMN1: 2” utelämnar information om sekvenseringstäckning, markörer och antaganden om härkomst; säker delning via ett arbetsflöde för familjens behandlare kan bidra till att bevara originaldokumentet för granskning.
Det är bättre att ställa specifika frågor till laboratoriet än allmänna frågor. Fråga om både c.*3+80T>G och c.*211_*212del analyserades, om patogena sekvensvarianter utvärderades och om familjetestning eller en validerad fasningsmetod skulle kunna skilja 1+1 från 2+0 i din situation.
Kantesti fastställer inte kromosomfas utifrån en PDF och återskapar inte information som saknas i en genetisk rapport. Vår guide för AI-teknik förklarar det bredare tolkningsarbetsflödet; vid två SMN1-kopior är det försvarbara resultatet en förklaring av dokumenterade fynd och kvarstående osäkerhet, inte en påhittad genotyp.
Hur kan AI hjälpa till utan att överdriva den genetiska säkerheten?
AI kan hjälpa till att förklara kopietal, terminologi och frågor inför ett besök hos en genetisk vägledare, men kan inte bekräfta bärarfas eller ersätta laboratorieanalyser. Ett SMN1-resultat på två kopior bör fortsatt kopplas till den ursprungliga metoden och dess begränsningar; varje pedagogisk tolkning måste bevara skillnaden mellan uppskattad risk och bekräftad bärarstatus.
Kantesti är en AI-plattform för tolkning av blodprov vars pedagogiska roll skiljer sig från ett genetiskt laboratoriums analytiska roll. För ett SMN1-resultat på 2 kopior bör vår förklaring inte antyda att uppladdning av ett dokument fastställer 1+1; vår vägledning om AI-rapportsäkerhet betonar att påståenden ska kontrolleras mot källrapporten.
Genetiska rapporter kan innehålla information som berör mer än en familjemedlem. Innan du delar ett resultat på två kopior bör du ta bort onödiga identifierande uppgifter från bifogade journaler som rör släktingar och inhämta tillstånd där det är lämpligt; våra försiktighetsåtgärder vid delning av genetiska rapporter beskriver praktiska steg för dokumenthantering utan att antyda att anonymisering undanröjer alla integritetsrisker.
Integritetsinriktad hantering gör inte alla former av utlämnande riskfria. Genetisk information kan påverka släktingar och få försäkrings- eller anställningskonsekvenser som varierar mellan jurisdiktioner; vår information om integritet och data förklarar vårt tillvägagångssätt för hantering, medan en genetisk professionell kan diskutera frågor som är specifika för ditt land och din familj.
En användbar anteckning från ett besök kan vara endast tre rader lång. Anteckna “SMN1-kopior: 2”, det exakta fyndet av en kopplad variant och om den reproduktiva partnern har testats; lägg till frågan om familjehistoria separat så att en lugnande automatiserad sammanfattning inte av misstag döljer det starkaste skälet till vidare bedömning.
Vilka källor stöder tolkningen och nästa steg?
Den SMA-specifika evidensen här kommer från en översikt över testningsflöden från 2022, ACOG:s yttrande om bärarscreening från 2017 och ACMG:s vägledande resurs från 2021. De två ytterligare publikationerna nedan handlar om urinanalys och järnstatus; de är separata utbildningsresurser, inte evidens som stöder uppskattningar av kvarvarande risk för SMN1.
Milligan et al. (2022) tillhandahåller de markörberoende uppskattningarna av kvarvarande risk som används i den här artikeln. Deras tabell skiljer mellan resultat som enbart gäller kopietal och resultat med två kopior där dupliceringsassocierade varianter saknas eller förekommer; dess populationskategorier och antaganden bör anges tillsammans med varje citerad siffra i stället för att presenteras som universella referensintervall.
ACOG (2017) och Gregg et al. för ACMG (2021) stöder erbjudande om bärarscreening och lämplig uppföljning av partnern, men screeningpolicy är inte en personlig genotypbestämning. När din rapport och en publicerad uppskattning på 1:N inte stämmer överens bör du fråga vilket test, vilken definition av härkomst, vilken justering för familjehistoria eller vilken testtäckning som förklarar skillnaden innan du väljer reproduktiv testning.
De två kompletterande publikationerna kan inte besvara en fråga om kromosomfas. Vår utbildningsresurs om urinanalys behandlar urinprovsfynd, medan vår utbildningsresurs om järnstatus behandlar järnmätningar; ingen av publikationerna validerar SMA-screening eller uppskattar sannolikheten för en 2+0-konfiguration.
Det praktiska nästa steget är att spara rapporten och klargöra den osäkerhet som skulle kunna påverka ett beslut. Vid två SMN1-kopior innebär det vanligtvis att kontrollera markörtäckning, familjehistoria och partnerns testresultat; våra standarder för medicinskt innehåll kräver att utbildningsmässiga sannolikheter skiljs från bekräftade diagnoser och att man undviker obefogad försäkran.
Vanliga frågor
Betyder två kopior av SMN1 att jag inte är bärare av SMA?
Två kopior av SMN1 innebär vanligtvis minskad risk för att vara bärare av SMA, men utesluter inte bärarstatus. De flesta har en 1+1-konfiguration, medan en tyst bärare kan ha båda kopiorna på den ena kromosomen och ingen på den andra – en 2+0-konfiguration. Vissa sjukdomsframkallande sekvensvarianter kan också missas vid testning som endast analyserar kopietal. Din återstående risk beror på resultat från kopplade markörer, analysens täckning, härkomst och familjehistoria.
Vad innebär det att två SMN1-kopior med en kopplad variant har påvisats?
Två SMN1-kopior med en detekterad kopplad variant innebär ökad sannolikhet för en tyst bärarkonfiguration, inte bekräftad bärarstatus. Vanliga markörer omfattar c.*3+80T>G och c.*211_*212del. Publicerade uppskattningar som sammanfattas av Milligan et al. (2022) inkluderar cirka 1:12 för kategorin med europeisk härkomst och 1:39 för kategorin med svart/afroamerikansk härkomst, men dessa populationssiffror är inte utbytbara. Genetisk vägledning och testning av den reproduktiva partnern kan bidra till att klargöra de praktiska konsekvenserna.
Kan jag fortfarande vara en tyst bärare om den SMN1-kopplade varianten saknas?
Ja, en person med två SMN1-kopior kan fortfarande vara en tyst bärare även när den testade kopplade varianten saknas. Vissa 2+0-kromosomer bär inte markören, och laboratorier kan skilja sig åt vad gäller vilka markörer de analyserar. Publicerade kvarvarande risker när markören saknas omfattar cirka 1:814 i kategorin med europeiskt ursprung och 1:375 i kategorin svarta/afroamerikaner. En markör som saknas minskar den uppskattade risken men fastställer inte en 1+1-konfiguration.
Bör min partner testas om jag har två SMN1-kopior?
Partnertestning är särskilt användbar när ett SMN1-resultat med två kopior omfattar en kopplad variant, när SMA förekommer i familjen eller när den andra partnern redan är en bekräftad bärare. Ett resultat med två kopior och negativ markörstatus, utan relevant familjehistoria, tyder vanligtvis på lägre risk, men screening kan ändå diskuteras vid graviditetsplanering. Om den ena partnern är en bekräftad bärare bör den andra partnerns test granskas avseende SMN1-dosering, täckning av sekvensvarianter och bedömning av tyst bärarskap. Två bekräftade bärare har en risk på cirka 25% att få ett barn som är drabbat i varje graviditet.
Vilken är risken för barnet om den ena föräldern är SMA-bärare och den andra har två kopior?
När den ena föräldern är en bekräftad SMA-bärare är den uppskattade risken för en drabbad graviditet den andra förälderns kvarvarande bärarrisk multiplicerad med 1/4. Vid en hypotetisk kvarvarande risk på 1:814 blir resultatet cirka 1:3 256, eller 0,031%. Vid en hypotetisk kvarvarande risk på 1:12 blir resultatet cirka 1:48, eller 2.1%. Dessa uppskattningar kräver en lämplig siffra för kvarvarande risk och kan behöva justeras med hänsyn till familjehistoria eller biologiskt släktskap.
Utesluter antalet SMN2-kopior eller en normal prenatal screening SMA?
Varken antalet SMN2-kopior eller ett rutinmässigt låg-risk-resultat från prenatal screening utesluter bärarskap för SMA eller ett foster med SMA. SMN2 är en sjukdomsmodifierande gen, så ett resultat på 3 eller 4 kopior fastställer inte om SMN1 har arrangemanget 1+1 eller 2+0. Standardmässig prenatal screening med cellfritt DNA diagnostiserar i allmänhet inte SMA. Om det finns en påtaglig risk för SMA under en graviditet kan ett genetiskt team diskutera tillståndsspecifik diagnostisk testning med hjälp av provtagning från chorionvilli eller fostervattenprov.
Få dina blodprovsresultat förklarade
Ladda upp din laboratorierapport så förklarar Kantesti:s AI varje biomarkör på ett lättbegripligt språk inom några sekunder. Används av mer än 2 miljoner människor världen över.
Referenser
- Klein, T., Mitchell, S., & Weber, H. (2026). Urobilinogen i urintest: Komplett urinalysguide 2026. Kantesti AI Medicinsk forskning. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide till järnstatus: TIBC, järnmättnad och bindningskapacitet. Kantesti AI Medicinsk forskning. DOI
- Milligan JN et al. (2022). Rekommendationer för tolkning och rapportering av tysta bärare och sjukdomsmodifierande varianter i testningsflöden för SMA. Gener. DOI
- American College of Obstetricians and Gynecologists (2017). Kommittéutlåtande nr 691: Bärarscreening för genetiska tillstånd. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Screening för autosomalt recessiva och X-bundna tillstånd under graviditet och före befruktning: en praktisk vägledning från American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine. DOI
- 2 miljoner+Analyserade tester
- 127+Länder
- 100+Språk
Om det medicinska teamet


E-E-A-T förtroendesignaler
Uppleva
Läkarledd klinisk granskning av arbetsflöden för laboratorietolkning.
Expertis
Laboratoriemedicinskt fokus på hur biomarkörer beter sig i kliniskt sammanhang.
Auktoritet
Medicinskt granskad av Dr. Thomas Klein, med bidrag från Dr. Sarah Mitchell och Prof. Dr. Hans Weber.
Trovärdighet
Evidensbaserad tolkning med tydliga uppföljningsspår för att minska larm.





Medicinsk friskrivning
Den här artikeln är endast avsedd för utbildningsändamål och utgör inte medicinsk rådgivning. Rådgör alltid med en behörig vårdgivare för beslut om diagnos och behandling.
Publicerad · Kontakta redaktionen
Publicerad av Kantesti Ltd, registrerat i England och Wales, företagsnr. 17090423, London, Storbritannien.
