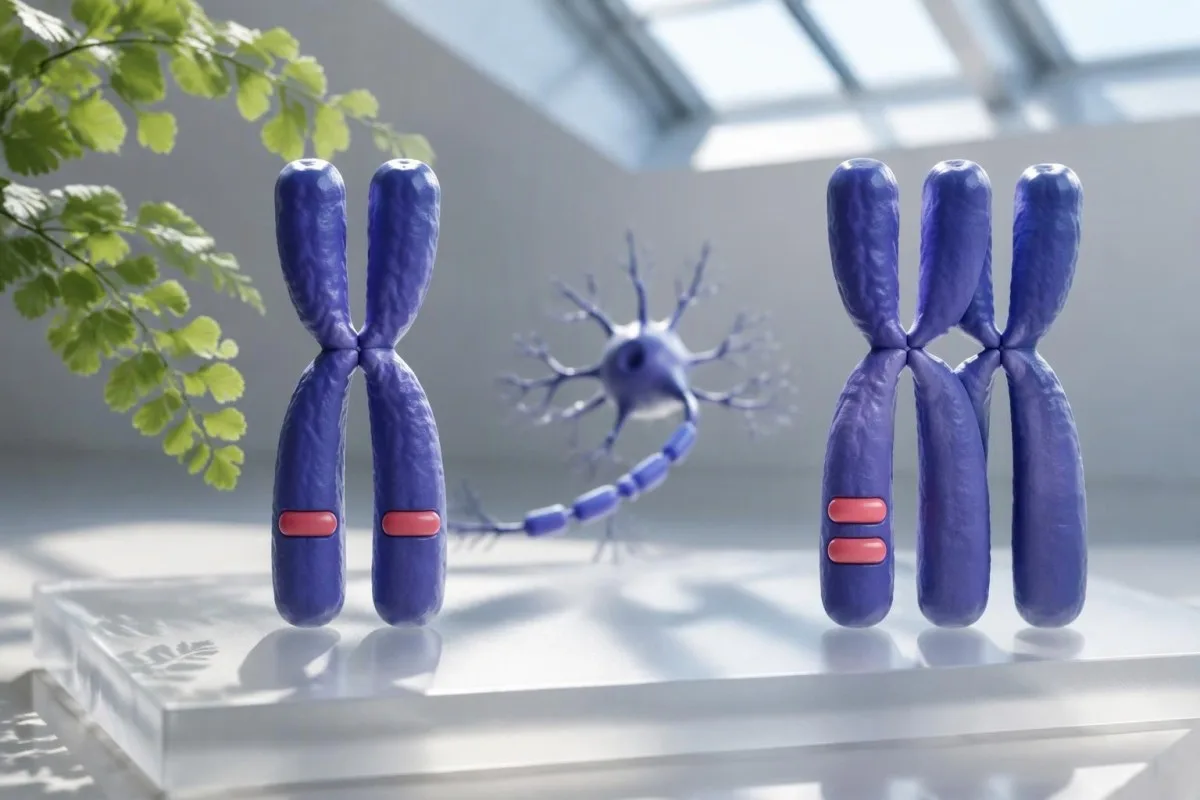
Duas cópias de SMN1 geralmente indicam uma probabilidade menor de ser portador de atrofia muscular espinhal — não risco zero. A incerteza restante depende da disposição dos cromossomos, das variantes ligadas, da ancestralidade e do que o laboratório realmente testou.

Principais conclusões
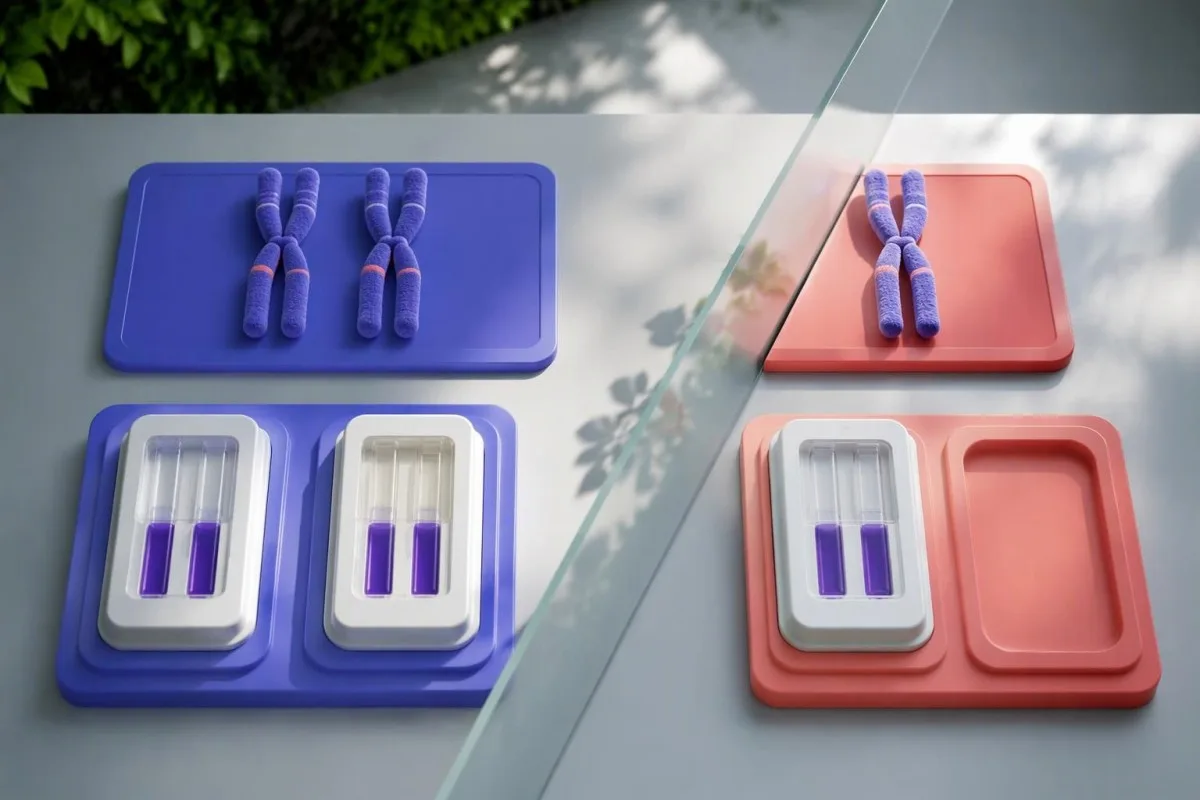
- Duas cópias de SMN1 geralmente indicam menor risco de ser portador, mas o teste do número de cópias nem sempre consegue distinguir uma disposição 1+1 de uma disposição 2+0 de portador silencioso.
- Portador silencioso significa que ambas as cópias de SMN1 estão em um cromossomo 5, enquanto o outro cromossomo não tem nenhuma; a pessoa pode transmitir o cromossomo sem SMN1.
- Variantes ligadas como SMN1 c.*3+80T>G e c.*211_*212del podem aumentar a probabilidade estimada de uma disposição 2+0, mas não a comprovam.
- Risco residual varia conforme a ancestralidade e o ensaio: as estimativas publicadas para pessoas de ancestralidade europeia com duas cópias variam de aproximadamente 1:814 quando as variantes ligadas estão ausentes a 1:12 quando uma variante ligada está presente.
- O teste negativo para variantes ligadas reduz o risco, mas não consegue excluir todos os portadores silenciosos nem todas as variantes de sequência causadoras de doença no SMN1.
- Testagem do parceiro é especialmente útil quando um dos parceiros reprodutivos é um portador confirmado, apresenta risco aumentado de ser portador silencioso ou tem histórico familiar relevante.
- Risco de gravidez é aproximadamente a probabilidade de o primeiro parceiro ser portador multiplicada pela probabilidade de o segundo parceiro ser portador e multiplicada por 1/4, sob as premissas padrão de herança autossômica recessiva.
- aconselhamento genético ajuda a distinguir uma estimativa de triagem de um genótipo confirmado e pode esclarecer os testes familiares, o diagnóstico pré-natal e as opções reprodutivas.
O que significam duas cópias de SMN1 na triagem de portadores de AME?
Duas cópias de SMN1 geralmente significam risco reduzido de ser portador de AME, não uma garantia de que você não seja portador. A maioria das pessoas com esse resultado tem uma cópia em cada cromossomo 5, mas algumas têm ambas as cópias em um cromossomo e nenhuma no outro — uma configuração de portador silencioso 2+0.
O número de cópias de SMN1 é uma medição de DNA, não uma concentração de proteína nem um resultado de hemograma de rotina. Um laudo que informa “2 cópias” geralmente descreve o número de sequências-alvo de SMN1 detectadas; não necessariamente determina que ambas as cópias sejam plenamente funcionais ou estejam localizadas em cromossomos separados.
Um resultado de risco reduzido é diferente de um resultado diagnóstico. A triagem de portadores estima se uma pessoa geralmente assintomática poderia transmitir um alelo causador de doença, enquanto o diagnóstico de AME exige avaliação clínica apropriada e investigação molecular; o número 2, por si só, não responde completamente a nenhuma dessas perguntas.
A palavra “negativo” pode ocultar diferentes pacotes de testes. Um laboratório pode informar duas cópias sem verificar marcadores de portador silencioso, enquanto outro acrescenta a análise de variantes ligadas e um cálculo de risco residual; nossa explicação de resultados qualitativos e quantitativos ajuda a distinguir a redação da medição subjacente.
Kantesti é um analisador de exames de sangue com IA que explica a terminologia laboratorial, mas um resultado de SMN1 é um teste genético especializado, e não um painel comum de biomarcadores. Nosso histórico da empresa explica nossa função mais ampla; interpretar duas cópias para tomar decisões reprodutivas ainda requer o laudo laboratorial original e, quando indicado, conhecimento especializado em genética.
Como uma pessoa com duas cópias pode ser portadora silenciosa de AME?
Um portador silencioso de AME tem duas cópias de SMN1 em um cromossomo 5 e nenhuma cópia no outro: 2+0. O teste padrão de dosagem pode contar as duas cópias sem mostrar sua distribuição nos cromossomos, fazendo com que essa configuração pareça a configuração usual de não portador configuração 1+1.
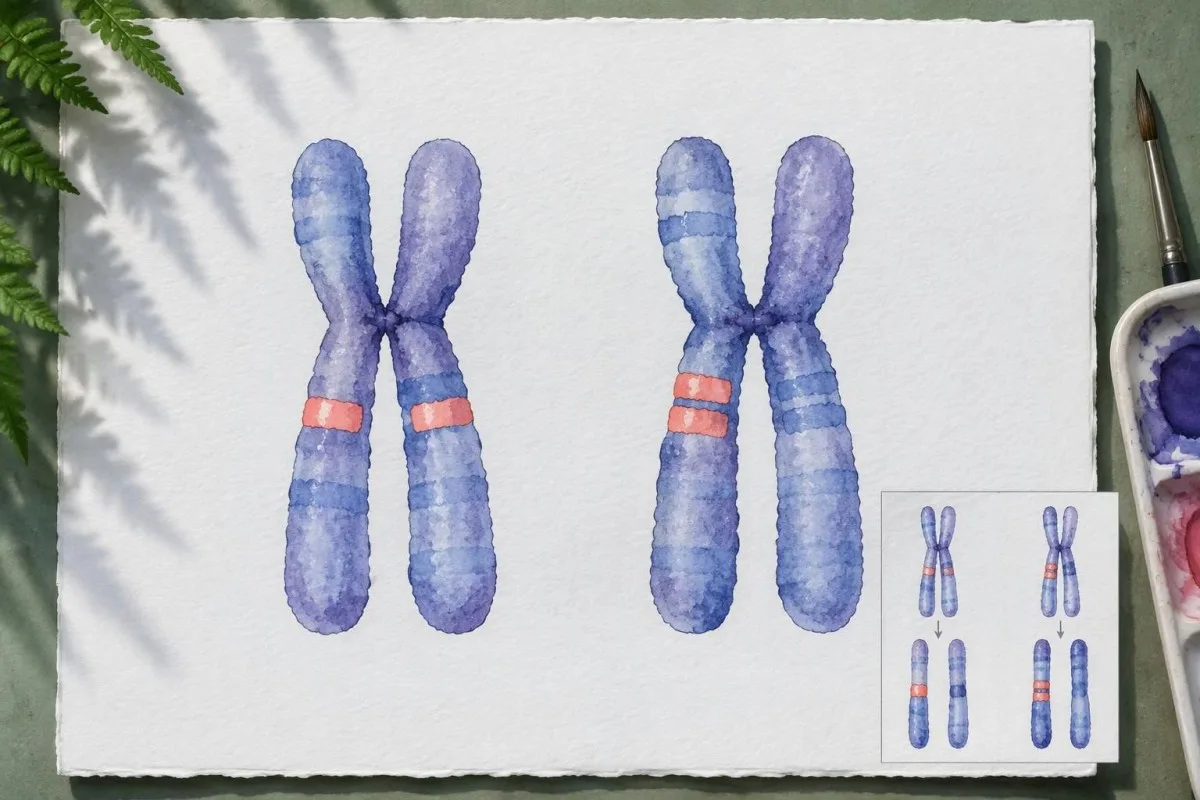
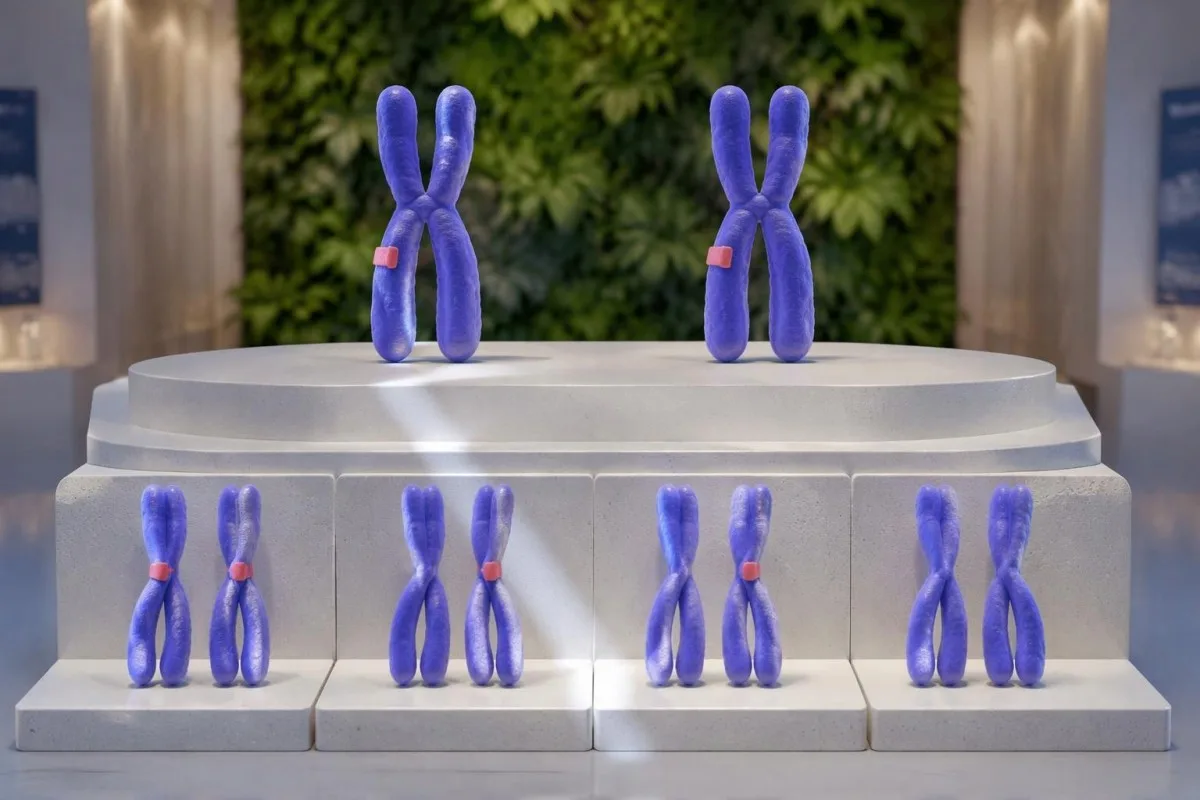
O arranjo cromossômico é chamado de fase. Em uma configuração 1+1, qualquer cromossomo transmitido a uma criança geralmente contém uma cópia de SMN1; em uma configuração 2+0, aproximadamente metade dos óvulos ou espermatozoides da pessoa carrega o cromossomo sem SMN1, supondo segregação padrão.
Silencioso não significa AME precoce nem sintomas ocultos. Em geral, um portador 2+0 tem função suficiente de SMN1 para não ser afetado; a preocupação clínica é a transmissão reprodutiva, não a expectativa de que o portador venha a desenvolver a doença.
Um exemplo claramente hipotético ilustra o problema da contagem. A pessoa A tem uma cópia de SMN1 em cada cromossomo, enquanto a pessoa B tem duas no mesmo cromossomo; ambas recebem um resultado de número total de cópias igual a 2, mas, em geral, somente a pessoa B pode transmitir um cromossomo sem SMN1.
Os laudos de triagem de portadores usam diferentes medidas genéticas para diferentes condições. O teste para AME enfatiza o número de cópias e a fase, enquanto os resultados da triagem para X frágil enfatizam o tamanho da repetição; um resultado tranquilizador para uma condição não pode determinar a configuração cromossômica de outra.
O que significa, de fato, “variante ligada ao SMN1 detectada”?
“Variante ligada a SMN1 detectada” significa que o laboratório encontrou um marcador associado à duplicação de SMN1 em um cromossomo. Com duas cópias de SMN1, marcadores como c.*3+80T>G ou c.*211_*212del podem aumentar a probabilidade de ser portador silencioso, mas nenhum dos marcadores confirma, por si só, um genótipo 2+0.
O marcador c.*3+80T>G, comumente relatado, também pode aparecer sob o nome antigo g.27134T>G. Esses nomes podem se referir ao mesmo marcador ligado, usando diferentes convenções de referência de sequência; peça ao laboratório que confirme a equivalência, em vez de presumir que duas entradas com nomes diferentes representem duas descobertas distintas.
Um marcador ligado não é o mesmo que uma variante de sequência de SMN1 causadora da doença. O asterisco em c.*3+80T>G situa a alteração após a sequência codificante; seu valor na triagem decorre da associação com cromossomos portadores de duplicação, e não da comprovação independente da perda da função de SMN1.
O desempenho dos marcadores depende da população estudada. Milligan et al. (2022), na Genes, recomendam interpretar essas variantes em conjunto com o número de cópias e a ancestralidade, pois um marcador positivo tem valor preditivo substancialmente diferente entre grupos; duas cópias mais um marcador positivo geralmente devem ser descritas como risco aumentado de ser portador, e não como estado de portador confirmado.
A ausência de um marcador não comprova uma configuração 1+1. Alguns cromossomos 2+0 não têm o marcador testado, e alguns laboratórios testam apenas uma das duas variantes comumente discutidas; a distinção entre associação e causalidade também é importante ao interpretar achados genéticos de MEFV.
Quais riscos residuais de ser portador são publicados para duas cópias de SMN1?
O risco residual de ser portador é a probabilidade estimada de ser portador de AME após um resultado de triagem. Milligan et al. (2022) resumem estimativas dependentes da ancestralidade para duas cópias de SMN1, com valores separados para testes apenas de número de cópias e para variantes ligadas relatadas como ausentes ou presentes; são estimativas populacionais, não diagnósticos pessoais.
Para a categoria de ancestralidade europeia da revisão, o risco residual com duas cópias é de aproximadamente 1:604 sem informações sobre marcadores, 1:814 com marcadores ausentes e 1:12 com um marcador presente. Isso corresponde a cerca de 0,17%, 0,12% e 8,3%; o denominador diminui quando o risco estimado aumenta.
Para a categoria negra/afro-americana da revisão, as estimativas correspondentes são de aproximadamente 1:132, 1:375 e 1:39. A estimativa de aproximadamente 2,6% associada a um marcador positivo não é intercambiável com a estimativa de 8,3% da categoria europeia, ainda que a redação do laboratório possa ser idêntica.
Para a categoria asiática agrupada de forma ampla da revisão, as estimativas são de aproximadamente 1:719, 1:779 e 1:57; para a categoria hispânica, são de aproximadamente 1:641, 1:906 e 1:99. As categorias reúnem populações heterogêneas, e os valores não devem se sobrepor à avaliação específica do ensaio do laboratório nem a um histórico familiar relevante.
Em Kantesti, explicamos 1:12 como uma probabilidade estimada, não como prova de que uma pessoa específica tenha uma configuração 2+0. Esses valores de SMA também não devem ser aplicados a resultados de risco genético de APOL1, em que a relação entre genótipo, ancestralidade e desfecho clínico é fundamentalmente diferente.
Por que a ancestralidade altera a estimativa de risco residual?
A ancestralidade altera as estimativas de risco residual porque as configurações de duplicação de SMN1 e seus marcadores ligados ocorrem em frequências diferentes nas populações estudadas. Rótulos amplos de ancestralidade são categorias estatísticas imperfeitas; alguém com ancestralidade mista, desconhecida ou pouco representada pode não ter um denominador de risco residual defensável para um resultado de duas cópias.
Um médico não consegue inferir a ancestralidade de forma confiável com base na aparência. Aplicar a estimativa de 1:39 ou 1:12 para marcador positivo apenas com base no tom de pele seria fazer uso indevido das evidências; a ancestralidade autodeclarada, as informações familiares e as definições populacionais do laboratório são pontos de partida mais adequados.
Uma pessoa hipotética com ancestralidade mista pode receber um intervalo, em vez de um único número. Se duas categorias publicadas aplicáveis indicarem riscos de 1:12 e 1:99 para marcador positivo, calcular a média dos denominadores não produz uma estimativa pessoal validada, pois as frequências de haplótipos subjacentes não são calculadas dessa forma.
Parceiros reprodutivos aparentados exigem cautela adicional. O cálculo padrão que multiplica duas probabilidades independentes de ser portador pode subestimar o risco familiar compartilhado quando os parceiros são biologicamente aparentados; mesmo dois resultados de contagem de cópias aparentemente tranquilizadores merecem uma avaliação individualizada se houver um diagnóstico confirmado de SMA na família.
A genética associada à população deve ser separada dos rótulos sociais. Nossa discussão sobre contagens de neutrófilos Duffy-null ilustram outra situação em que uma característica hereditária específica explica mais do que uma categoria racial ampla; no caso da SMA, identificar a configuração efetiva 1+1 ou 2+0 é mais informativo do que presumir com base na identidade.
O que o método laboratorial pode não detectar?
A triagem para SMA pode não detectar portadores silenciosos, algumas variantes de sequência de SMN1 causadoras da doença e configurações estruturais incomuns, dependendo do ensaio. Duas cópias medidas por teste de dosagem não significam automaticamente que foi realizado sequenciamento, análise de marcadores ligados ou faseamento cromossômico; cada capacidade deve ser confirmada separadamente.
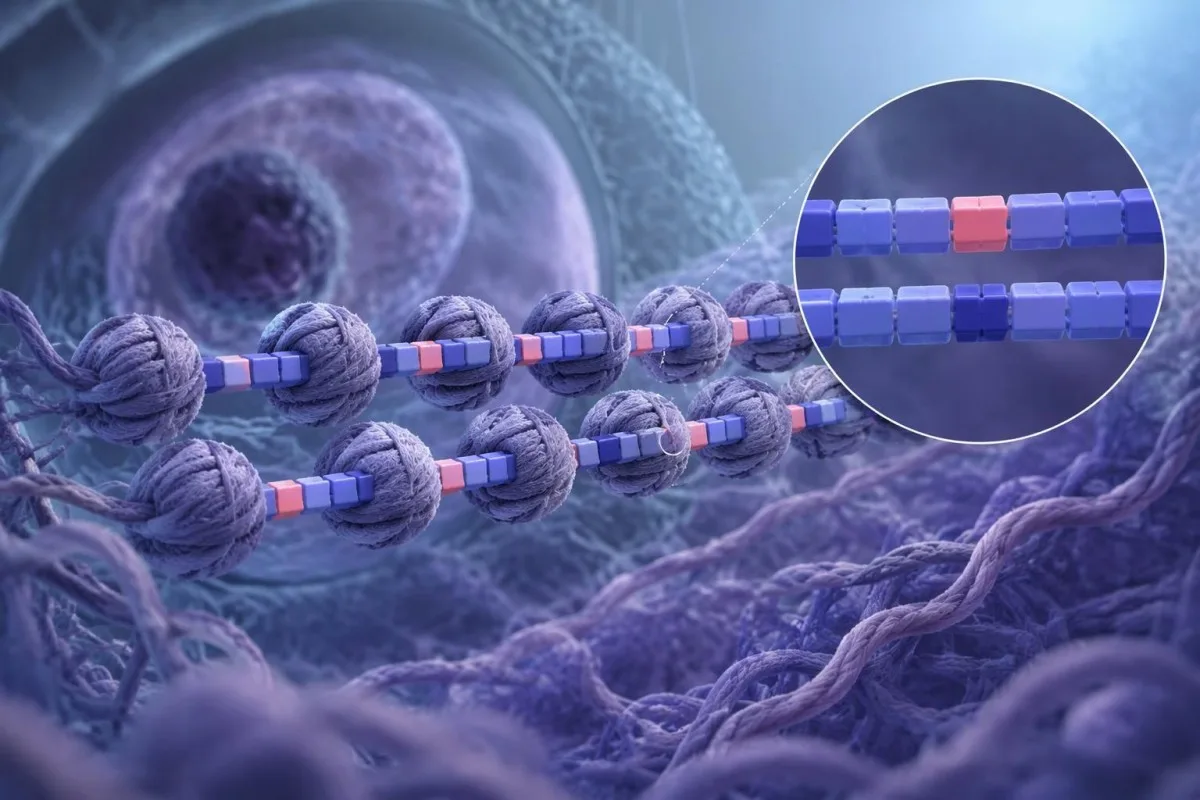
Muitos ensaios têm como alvo o éxon 7 do SMN1 porque sua deleção é responsável pela grande maioria dos genótipos associados à AME. Outros éxons, rearranjos complexos ou variantes de sequência podem exigir métodos adicionais; o fato de um ensaio detectar duas cópias do éxon 7 não comprova a cobertura completa de ambos os genes.
SMN1 e SMN2 são muito semelhantes, o que torna necessário um desenho especializado do ensaio. Os laboratórios podem usar PCR quantitativa, PCR digital, MLPA ou abordagens validadas baseadas em sequenciamento, mas os nomes dos métodos, por si só, não garantem a detecção de um arranjo 2+0 ou de todas as alterações de sequência clinicamente relevantes.
Repetir um ensaio idêntico de número de cópias pode reproduzir a mesma incerteza. Se o primeiro resultado for de 2 cópias sem informações de fase, um segundo resultado de dosagem igual a 2 não comprova, de forma independente, um arranjo 1+1; a pergunta útil seguinte é se uma análise diferente pode esclarecer o ponto cego específico.
Os testes genéticos devem ser avaliados pelo que se destinam a medir, não por produzirem um número com aparência precisa. Uma contagem repetida em teste genético para Huntington responde a uma pergunta diferente da dosagem de SMN1, e mesmo uma contagem de cópias altamente precisa pode deixar indefinido o arranjo cromossômico.
Quando o histórico familiar e o sequenciamento de SMN1 são relevantes?
Um diagnóstico confirmado de AME na família pode justificar uma avaliação genética mesmo quando os resultados da triagem indicam duas cópias de SMN1 e nenhuma variante ligada. O ponto de partida mais útil é o laudo molecular do familiar afetado, pois uma deleção ou variante de sequência específica da família pode exigir testes além da dosagem de rotina para portadores.
Aproximadamente 2–5% das pessoas com AME têm uma deleção de SMN1 em um cromossomo e uma variante patogênica intragênica no outro, em vez do padrão comum de deleção bialélica do éxon 7. Esta estatística sobre pessoas afetadas explica uma limitação da triagem; não é a probabilidade de alguém com duas cópias ser portador.
Uma variante de sequência causadora de doença pode coexistir com uma contagem total de 2 cópias de SMN1. Se uma cópia for funcional e a outra contiver uma alteração patogênica, a pessoa pode ser portadora em um arranjo 1+1, e não uma portadora silenciosa 2+0; apenas o número de cópias não permite distinguir esses mecanismos.
Testar primeiro um familiar afetado pode evitar um acompanhamento sem foco. Por exemplo, se o laudo de AME de um irmão hipotético identificar uma variante de sequência específica de SMN1, o teste direcionado para essa variante pode ser mais informativo do que simplesmente repetir uma triagem de portador que detecta duas cópias.
Kantesti é um serviço de interpretação de exames laboratoriais com IA que ajuda a explicar a linguagem dos laudos, mas não pode sequenciar SMN1 nem determinar um genótipo 2+0 a partir de um documento. Nosso informações de validação clínica da Kantesti não deve ser interpretado como validação do faseamento genético; da mesma forma, a interpretação genética da doença de Fabry depende da variante herdada exata e das evidências específicas da condição.
Quando o parceiro reprodutivo deve fazer o teste?
O teste do parceiro é particularmente útil quando uma pessoa é portadora confirmada de AME, tem risco aumentado de ser portadora silenciosa ou tem histórico familiar relevante. A Opinião nº 691 do Comitê do ACOG (2017) recomenda oferecer o rastreamento da AME a pessoas que estejam pensando em engravidar ou já estejam grávidas e oferecer o teste do parceiro quando o estado de portador for identificado.
Um resultado de duas cópias, positivo para o marcador, justifica uma discussão, não a suposição automática de que ambos os parceiros são portadores. Testar o parceiro reprodutivo pode esclarecer substancialmente o risco do casal, especialmente se esse parceiro tiver uma cópia de SMN1 ou uma variante patogênica conhecida; o aconselhamento pode prosseguir enquanto o teste é providenciado.
O rastreamento simultâneo pode reduzir atrasos durante a gravidez. Gregg et al. (2021), no recurso prático do ACMG, apoiam a oferta equitativa de rastreamento de portadores e descrevem a avaliação do parceiro após um achado acionável; o teste apropriado deve corresponder à condição implicada, em vez de se basear na indicação “negativo” de um painel não relacionado.
O parceiro de um portador confirmado pode precisar de mais do que uma contagem básica de cópias. O recurso prático do ACMG recomenda a análise completa do gene implicado no acompanhamento do parceiro, em vez de um painel limitado de variantes, enquanto a complexidade técnica de SMN1 significa que o sequenciamento, a dosagem e a análise de portadores silenciosos devem ser discutidos com o laboratório.
O teste pré-concepcional oferece mais tempo para tomar decisões do que o teste no final da gravidez. Um casal que planeja conceber em 3 meses pode perguntar sobre os prazos dos resultados e o acesso ao aconselhamento, juntamente com outros preparativos, como guia sobre imunidade contra rubéola antes da concepção; os testes de imunidade e o rastreamento de portadores da AME respondem a perguntas distintas.
Como é calculada a probabilidade de uma gestação afetada?
Para o risco padrão de AME autossômica recessiva, multiplique a probabilidade de cada parceiro reprodutivo ser portador por 1/4. Dois portadores confirmados têm aproximadamente 25% de chance de ter um filho afetado em cada gravidez; quando o estado de portador é incerto, as estimativas de risco residual substituem a probabilidade de 1 para portador confirmado.
Um portador confirmado hipotético e um parceiro com risco residual de ser portador de 1:814 têm um risco estimado de gravidez afetada de 1:3,256. O cálculo é 1 × 1/814 × 1/4, aproximadamente 0.031%; essa estimativa incorpora as suposições e limitações do valor de risco residual do parceiro.
Um portador confirmado hipotético e um parceiro com duas cópias, positivo para o marcador, com risco estimado de ser portador de 1:12 têm uma estimativa de gravidez afetada de 1:48. Isso corresponde a aproximadamente 2.1%, não a 25%, porque o estado de portador da segunda pessoa permanece incerto; o aconselhamento genético pode discutir se testes adicionais poderiam esclarecer essa incerteza.
Dois resultados incertos ainda podem produzir uma estimativa útil quando as probabilidades são apropriadas e independentes. Riscos hipotéticos de 1:12 e 1:39 resultam em 1:1,872 após a multiplicação por 1/4, aproximadamente 0.053%; parentesco, uma variante familiar compartilhada ou categorias de ancestralidade inadequadas podem tornar esse cálculo simples pouco confiável.
A equipe de conteúdo médico da Kantesti usa esses cálculos como exemplos educativos, não como previsões reprodutivas individualizadas. A aritmética da herança também aparece em interpretação do rastreamento de hemoglobina, mas os alelos relevantes e as combinações de doenças são diferentes; um filho anterior saudável não altera a probabilidade de 25% quando ambos os pais são portadores confirmados de AME.
Quais opções ajudam se uma gestação puder apresentar risco aumentado?
O aconselhamento genético pode explicar o diagnóstico pré-natal, a fertilização in vitro com teste genético pré-implantacional para doença monogênica, o uso de gametas de doadores e a concepção sem testes genéticos adicionais. A biópsia de vilo corial ou a amniocentese podem fornecer material fetal para o diagnóstico direcionado de AME quando o laboratório dispõe de uma estratégia de testagem apropriada; a triagem de portadores, por si só, não diagnostica o feto.
A biópsia de vilo corial é geralmente realizada por volta de 10–13 semanas, enquanto a amniocentese é geralmente realizada a partir de 15 semanas. Os protocolos locais e as circunstâncias individuais determinam o momento, o aconselhamento sobre o procedimento e qual análise molecular é adequada; solicite a avaliação da genética com antecedência, em vez de esperar pela próxima consulta de rotina.
A triagem pré-natal não invasiva de rotina não descarta a AME. A triagem comum de DNA livre de células visa condições cromossômicas selecionadas, e a triagem comercial de genes únicos não equivale a um teste diagnóstico; um resultado de baixo risco em uma triagem pré-natal padrão não resolve a possibilidade de 2+0 em um dos pais.
O teste genético pré-implantacional para doença monogênica requer um plano laboratorial específico para a condição. Um casal hipotético em que uma pessoa é portadora confirmada e a outra tem um resultado não esclarecido de duas cópias pode precisar de informações adicionais sobre a família ou a fase genética antes que um laboratório de fertilização in vitro possa elaborar um teste confiável; o PGT-M não é simplesmente uma caixa genérica para marcar “embrião sem AME”.
Os resultados genéticos dos pais devem ser mantidos distintos de outros achados laboratoriais da gravidez. A rastreio positivo de anticorpos na gravidez diz respeito a um mecanismo diferente da herança recessiva do SMN1; discutir ambos os laudos em conjunto pode coordenar os cuidados, mas um não confirma nem anula o outro.
As cópias de SMN2 ou a saúde normal descartam o estado de portador de AME?
O número de cópias de SMN2 não descarta o estado de portador de AME, e sentir-se bem não exclui uma configuração de portador 2+0. SMN1 é o principal gene avaliado para determinar o estado de portador; SMN2 é um gene modificador relacionado cujo número de cópias pode influenciar a gravidade da doença após o diagnóstico de AME, sem determinar com precisão o desfecho de uma pessoa.
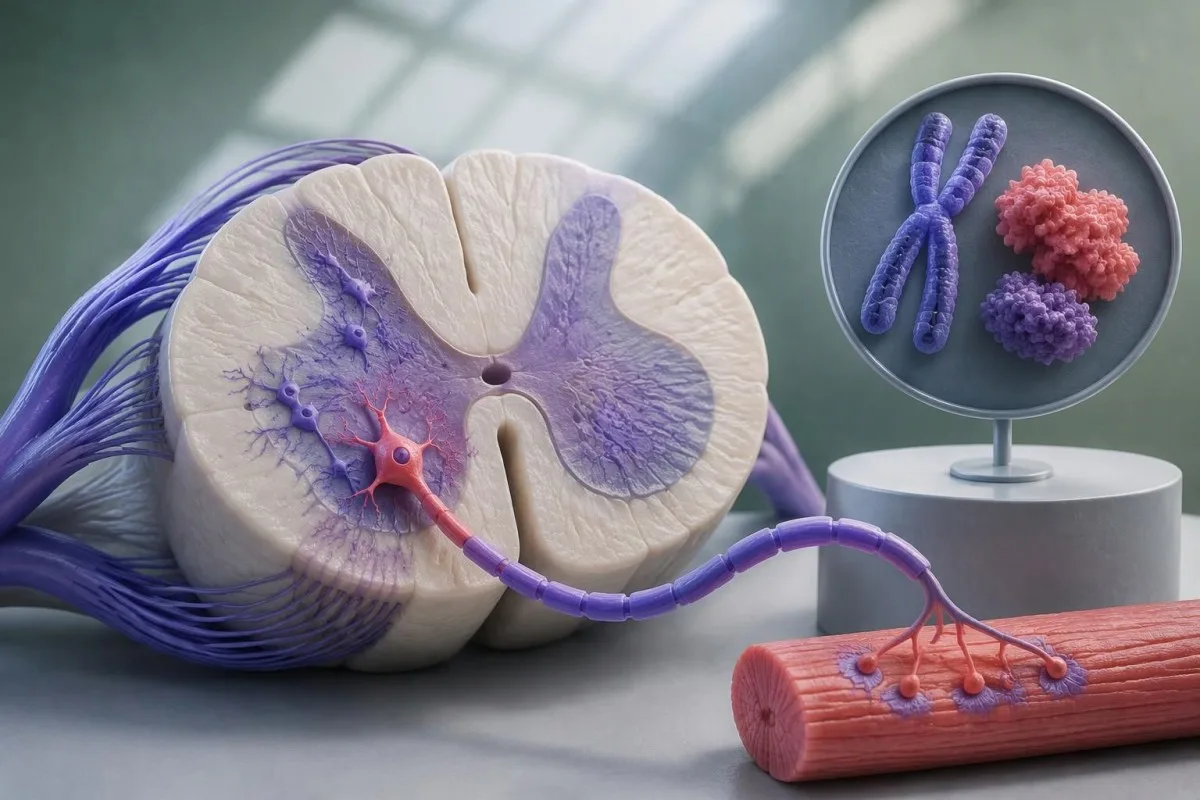
SMN2 geralmente produz muito menos proteína SMN funcional de comprimento completo do que SMN1 devido a diferenças no splicing do RNA. Um número maior de cópias de SMN2 costuma estar associado a um fenótipo mais brando sem tratamento, mas alguém com 3 ou 4 cópias de SMN2 não pode usar esse número para descartar o estado de portador de SMN1 ou prever a evolução futura de uma criança.
Os sintomas de AME exigem uma investigação diagnóstica, e não apenas uma reinterpretação da triagem reprodutiva. Fraqueza progressiva, redução dos movimentos, dificuldade para se alimentar ou problemas respiratórios em uma criança justificam avaliação imediata; um resultado anterior de duas cópias em um dos pais não exclui uma criança afetada, pois a triagem tem limitações conhecidas.
Muitas triagens neonatais para AME identificam principalmente a deleção homozigótica do éxon 7 de SMN1 e podem não detectar alguns genótipos menos comuns. Portanto, um resultado negativo na triagem neonatal não exclui todas as formas de AME quando há sinais clínicos preocupantes; da mesma forma, o resultado da triagem de portadores não substitui a avaliação dos sintomas.
Explicações de IA não podem substituir com segurança o exame pediátrico ou os testes genéticos diagnósticos. Nossa orientação sobre Interpretação de IA para crianças distingue a informação educativa do diagnóstico; a dificuldade respiratória urgente requer atendimento imediato, independentemente de o laudo familiar indicar 1, 2 ou 3 cópias de SMN1.
Quais detalhes você deve verificar no seu laudo de SMN1?
Verifique o número de cópias de SMN1, o resultado exato da variante ligada, os marcadores testados, as limitações do ensaio, a categoria de risco residual e quaisquer ressalvas relacionadas ao histórico familiar. Esses seis detalhes explicam mais do que o título “negativo”; diferencie “não detectado” de “não testado”, especialmente quando o laudo indica duas cópias de SMN1.
“Variante associada não detectada” e “variante associada não avaliada” são resultados diferentes. Com duas cópias, a primeira pode sustentar uma estimativa mais baixa, como 1:814 na categoria europeia publicada; a segunda mantém a estimativa baseada apenas no número de cópias, aproximadamente 1:604 nessa categoria, a menos que o laboratório forneça outras evidências.
Guarde o relatório completo, incluindo a página de interpretação e as notas de rodapé sobre o método. Uma captura de tela cortada que mostre apenas “SMN1: 2” omite informações sobre a cobertura do sequenciamento, os marcadores e as suposições sobre ancestralidade; o compartilhamento seguro por meio de um fluxo de trabalho do profissional de saúde da família pode ajudar a preservar o documento original para análise.
As perguntas úteis ao laboratório são específicas, não genéricas. Pergunte se c.*3+80T>G e c.*211_*212del foram avaliadas, se foram investigadas variantes patogênicas de sequência e se o teste familiar ou um método de faseamento validado poderia distinguir 1+1 de 2+0 no seu caso.
Kantesti não determina a fase cromossômica a partir de um PDF nem reconstrói informações ausentes de um relatório genético. Nosso guia de tecnologia de IA explica o fluxo de trabalho mais amplo de interpretação; para duas cópias de SMN1, o resultado defensável é uma explicação dos achados documentados e da incerteza restante, não um genótipo inventado.
Como a IA pode ajudar sem exagerar a certeza genética?
A IA pode ajudar a explicar a contagem de cópias, a terminologia e as perguntas para uma consulta de genética, mas não pode confirmar a fase de portador nem substituir os exames laboratoriais. Um resultado de duas cópias de SMN1 deve permanecer vinculado ao método original e às suas limitações; qualquer interpretação educativa deve preservar a diferença entre risco estimado e condição de portador comprovada.
Kantesti é uma plataforma de interpretação exame de sangue com IA, cujo papel educativo difere do papel analítico de um laboratório de genética. Para um resultado de SMN1 de 2 cópias, nossa explicação não deve sugerir que o envio de um documento comprova 1+1; nosso guia de segurança dos relatórios de IA enfatiza a verificação das afirmações com base no relatório de origem.
Os relatórios genéticos podem conter informações relevantes para mais de um familiar. Antes de compartilhar um resultado de duas cópias, remova identificadores desnecessários dos registros anexados de familiares e obtenha autorização quando apropriado; nossas precauções para compartilhamento de relatórios genéticos explicam etapas práticas para o manuseio de documentos sem sugerir que a anonimização elimina todos os riscos à privacidade.
O manuseio com foco na privacidade não torna toda forma de divulgação isenta de riscos. As informações genéticas podem afetar familiares e ter implicações para seguros ou emprego que dependem da jurisdição; nosso informações sobre privacidade e dados explica nossa abordagem de tratamento, enquanto um profissional de genética pode discutir questões específicas do seu país e da sua família.
Uma nota útil para a consulta pode ter apenas três linhas. Registre “cópias de SMN1: 2”, o achado exato da variante ligada e se o parceiro reprodutivo foi testado; acrescente separadamente a pergunta sobre histórico familiar, para que um resumo automatizado tranquilizador não oculte acidentalmente o motivo mais importante para avaliação adicional.
Quais fontes embasam a interpretação e as próximas etapas?
As evidências específicas sobre AME aqui vêm de uma revisão de fluxos de trabalho de testagem de 2022, do parecer da ACOG sobre triagem de portadores de 2017 e do recurso de prática da ACMG de 2021. As duas publicações adicionais listadas abaixo tratam de urinálise e estudos do ferro; são recursos educacionais separados, não evidências que fundamentem as estimativas de risco residual de SMN1.
Milligan et al. (2022) fornecem as estimativas de risco residual dependentes do marcador usadas neste artigo. A tabela distingue resultados baseados apenas no número de cópias de resultados com duas cópias, com variantes associadas à duplicação ausentes ou presentes; as categorias populacionais e as premissas devem permanecer vinculadas a qualquer número citado, em vez de serem apresentadas como intervalos de referência universais.
A ACOG (2017) e Gregg et al., em nome da ACMG (2021), apoiam a oferta de triagem de portadores e o acompanhamento adequado do parceiro, mas a política de triagem não determina o genótipo de uma pessoa. Quando seu laudo divergir de uma estimativa publicada de 1:N, pergunte qual ensaio, definição de ancestralidade, ajuste pelo histórico familiar ou abrangência da testagem explica a diferença antes de escolher a testagem reprodutiva.
As duas publicações complementares não podem responder a uma questão sobre a fase cromossômica. Nosso recurso educacional sobre urinálise aborda achados urinários, enquanto nosso recurso educacional sobre estudos do ferro aborda as medições de ferro; nenhuma das publicações valida a triagem de AME ou estima a probabilidade de um arranjo 2+0.
O próximo passo prático é preservar o laudo e esclarecer a incerteza que poderia mudar uma decisão. No caso de duas cópias de SMN1, isso geralmente significa verificar a abrangência dos marcadores, o histórico familiar e os resultados do parceiro; nosso padrões de conteúdo médico exige separar probabilidades educacionais de diagnósticos confirmados e evitar garantias tranquilizadoras sem fundamento.
Perguntas frequentes
Ter duas cópias de SMN1 significa que não sou portador de AME?
Duas cópias de SMN1 geralmente significam menor risco de ser portador de AME, mas não excluem essa condição. A maioria das pessoas tem uma configuração 1+1, enquanto um portador silencioso pode ter ambas as cópias em um cromossomo e nenhuma no outro — uma configuração 2+0. Algumas variantes de sequência causadoras da doença também podem não ser detectadas por testes que avaliam apenas o número de cópias. Seu risco residual depende dos resultados dos marcadores ligados, da cobertura do ensaio, da ancestralidade e do histórico familiar.
O que significa a detecção de duas cópias de SMN1 com uma variante associada?
Duas cópias de SMN1 com uma variante ligada detectada indicam maior probabilidade de um arranjo de portador silencioso, não um estado de portador confirmado. Os marcadores comuns incluem c.*3+80T>G e c.*211_*212del. As estimativas publicadas e resumidas por Milligan et al. (2022) incluem aproximadamente 1:12 para a categoria de ancestralidade europeia e 1:39 para a categoria negra/afro-americana, mas esses valores populacionais não são intercambiáveis. O aconselhamento genético e a testagem do parceiro reprodutivo podem ajudar a esclarecer as implicações práticas.
Ainda posso ser um portador silencioso se a variante ligada ao SMN1 estiver ausente?
Sim, uma pessoa com duas cópias de SMN1 ainda pode ser portadora silenciosa quando a variante ligada testada está ausente. Alguns cromossomos 2+0 não carregam o marcador, e os laboratórios podem diferir quanto aos marcadores que avaliam. Os riscos residuais publicados na ausência do marcador incluem aproximadamente 1:814 na categoria de ancestralidade europeia e 1:375 na categoria negra/afro-americana. A ausência do marcador reduz o risco estimado, mas não confirma uma configuração 1+1.
0 Devo fazer o teste no meu parceiro se tenho duas cópias de SMN1?
A testagem do parceiro é especialmente útil quando um resultado de SMN1 com duas cópias inclui uma variante ligada, quando há AME na família ou quando o outro parceiro já é um portador confirmado. Um resultado com duas cópias e sem marcador, na ausência de histórico familiar relevante, geralmente indica menor risco, mas a triagem ainda pode ser discutida durante o planejamento da gravidez. Se um parceiro for um portador confirmado, deve-se revisar o ensaio do outro parceiro quanto à dosagem de SMN1, à abrangência das variantes de sequência e à avaliação de portador silencioso. Dois portadores confirmados têm um risco de aproximadamente 25% de ter um filho afetado em cada gravidez.
Qual é o risco para o bebê se um dos pais for portador de AME e o outro tiver duas cópias?
Quando um dos pais é um portador confirmado de AME, o risco estimado de uma gravidez afetada corresponde ao risco residual de o outro genitor ser portador multiplicado por 1/4. Para um risco residual hipotético de 1:814, isso resulta em aproximadamente 1:3.256, ou 0,031%. Para um risco residual hipotético de 1:12, resulta em aproximadamente 1:48, ou 2,1%. Essas estimativas exigem um valor apropriado de risco residual e podem precisar de ajustes pelo histórico familiar ou por parentesco biológico.
O número de cópias do SMN2 ou um exame pré-natal de rotina descartam a AME?
Nem o número de cópias de SMN2 nem um rastreamento pré-natal de rotina de baixo risco excluem o estado de portador de AME ou a possibilidade de um feto afetado. SMN2 é um gene modificador da doença, portanto, um resultado de 3 ou 4 cópias não determina se SMN1 apresenta uma configuração 1+1 ou 2+0. O rastreamento pré-natal padrão de DNA livre de células geralmente não diagnostica AME. Quando uma gestação apresenta risco significativo de AME, uma equipe de genética pode discutir exames diagnósticos específicos para a condição, por meio de biópsia de vilo corial ou amniocentese.
Entenda os resultados do seu exame de sangue
Envie o laudo do seu exame, e a IA da Kantesti explica cada biomarcador em linguagem simples em segundos. Usada por mais de 2 milhões de pessoas em todo o mundo.
Referências
- Klein, T., Mitchell, S., & Weber, H. (2026). Urobilinogênio na Urina: Guia Completo de Análise Urinária 2026. Pesquisa médica com IA da Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guia de estudos do ferro: TIBC, saturação do ferro e capacidade de ligação. Pesquisa médica com IA da Kantesti. DOI
- Milligan JN et al. (2022). Recomendações para interpretar e relatar variantes de portador silencioso e modificadoras da doença nos fluxos de trabalho de testagem de AME. Genes. DOI
- Colégio Americano de Obstetras e Ginecologistas (2017). Parecer do Comitê nº 691: Rastreamento de portadores de doenças genéticas. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Rastreamento de doenças autossômicas recessivas e ligadas ao X durante a gravidez e antes da concepção: recurso prático do American College of Medical Genetics and Genomics (ACMG). Genética na Medicina. DOI
- 2 milhões+Exames analisados
- 127+Países
- 100+Idiomas
Sobre a equipe médica


Sinais de confiança E-E-A-T
Experiência
Revisão clínica orientada por médicos dos fluxos de interpretação de exames laboratoriais.
Especialização
Foco em medicina laboratorial sobre como os biomarcadores se comportam no contexto clínico.
Autoridade
Revisado clinicamente pelo Dr. Thomas Klein, com contribuições da Dra. Sarah Mitchell e do Prof. Dr. Hans Weber.
Confiabilidade
Interpretação baseada em evidências, com caminhos de acompanhamento claros para reduzir alarmes.





Aviso médico
Este artigo é apenas para fins educacionais e não constitui aconselhamento médico. Consulte sempre um profissional de saúde qualificado para decisões de diagnóstico e tratamento.
Publicado · Entre em contato com a equipe editorial
Publicado por Kantesti Ltd, registrado na Inglaterra e no País de Gales, número da empresa. 17090423, Londres, Reino Unido.
