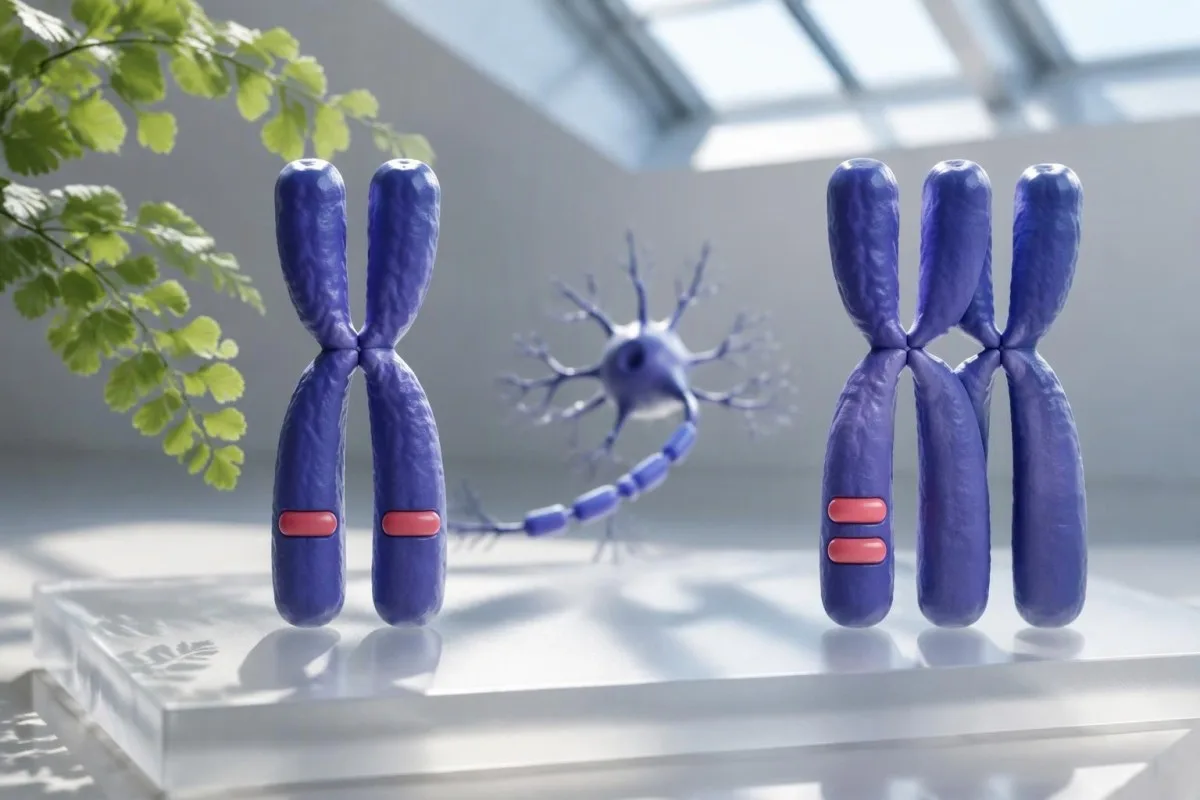
Dúas copias de SMN1 adoitan indicar unha menor probabilidade de ser portador de atrofia muscular espinal, pero o risco non é nulo. A incerteza restante depende da disposición cromosómica, das variantes ligadas, da ascendencia e do que analizou realmente o laboratorio.

Conclusións principais
- Dúas copias de SMN1 adoitan indicar un risco menor de ser portador, pero as probas do número de copias non sempre permiten distinguir entre unha disposición 1+1 e unha disposición 2+0 de portador silencioso.
- Portador silencioso significa que as dúas copias de SMN1 están nun mesmo cromosoma 5 e que o outro cromosoma non ten ningunha; a persoa pode transmitir o cromosoma sen SMN1.
- Variantes ligadas como SMN1 c.*3+80T>G e c.*211_*212del poden aumentar a probabilidade estimada dunha disposición 2+0, pero non a demostran.
- Risco residual varía segundo a ascendencia e o ensaio: as estimacións publicadas para persoas de ascendencia europea con dúas copias oscilan aproximadamente entre 1:814 cando non hai variantes ligadas e 1:12 cando hai unha variante ligada.
- As probas negativas de variantes ligadas reducen o risco, pero non poden descartar todos os portadores silenciosos nin todas as variantes de secuencia causantes de enfermidade dentro de SMN1.
- Testeo do parceiro é especialmente útil cando unha parella reprodutiva é portadora confirmada, ten un risco elevado de ser portadora silenciosa ou conta con antecedentes familiares pertinentes.
- Risco de embarazo é aproximadamente a probabilidade de que a primeira parella sexa portadora multiplicada pola probabilidade de que a segunda parella sexa portadora e multiplicada por 1/4, segundo os supostos estándar da herdanza autosómica recesiva.
- A asesoría xenética axuda a distinguir unha estimación de cribado dun xenotipo confirmado e pode explicar as probas familiares, o diagnóstico prenatal e as opcións reprodutivas.
Que significan dúas copias de SMN1 no cribado de portadores de AME?
Dúas copias de SMN1 adoitan implicar un risco reducido de ser portador de AME, non garantir que non sexas portador. A maioría das persoas con este resultado teñen unha copia en cada cromosoma 5, pero algunhas teñen ambas as copias nun cromosoma e ningunha no outro: unha configuración 2+0 de portador silencioso.
O número de copias de SMN1 é unha medición do ADN, non unha concentración de proteínas nin un resultado dunha análise rutineira de sangue. Un informe que indique “2 copias” adoita describir o número de secuencias diana de SMN1 detectadas; non necesariamente confirma que ambas as copias sexan plenamente funcionais ou estean en cromosomas distintos.
Un resultado de risco reducido é diferente dun resultado diagnóstico. O cribado de portadores estima se unha persoa xeralmente sen síntomas podería transmitir un alelo causante de enfermidade, mentres que o diagnóstico da AME require unha avaliación clínica axeitada e unha investigación molecular; o número 2, por si só, non responde completamente a ningunha das dúas preguntas.
A palabra “negativo” pode agochar distintos conxuntos de probas. Un laboratorio pode informar de dúas copias sen comprobar marcadores de portador silencioso, mentres que outro engade a análise de variantes ligadas e un cálculo do risco residual; a nosa explicación de resultados cualitativos e cuantitativos axuda a distinguir a formulación da medición subxacente.
Kantesti é un analizador de análises de sangue con IA que explica a terminoloxía de laboratorio, pero un resultado de SMN1 procede dunha proba xenética especializada, non dun panel ordinario de biomarcadores. O noso historial da empresa explica o noso papel máis amplo; para interpretar dúas copias de cara ás decisións reprodutivas, cómpre consultar o informe orixinal do laboratorio e, cando estea indicado, recorrer á experiencia en xenética.
Como pode unha persoa con dúas copias ser portadora silenciosa de AME?
Un portador silencioso de AME ten dúas copias de SMN1 nun cromosoma 5 e cero copias no outro: 2+0. As probas estándar de dosificación poden contar as dúas copias sen mostrar en que cromosomas se atopan, facendo que esta disposición pareza a configuración habitual de non portador 1+1.
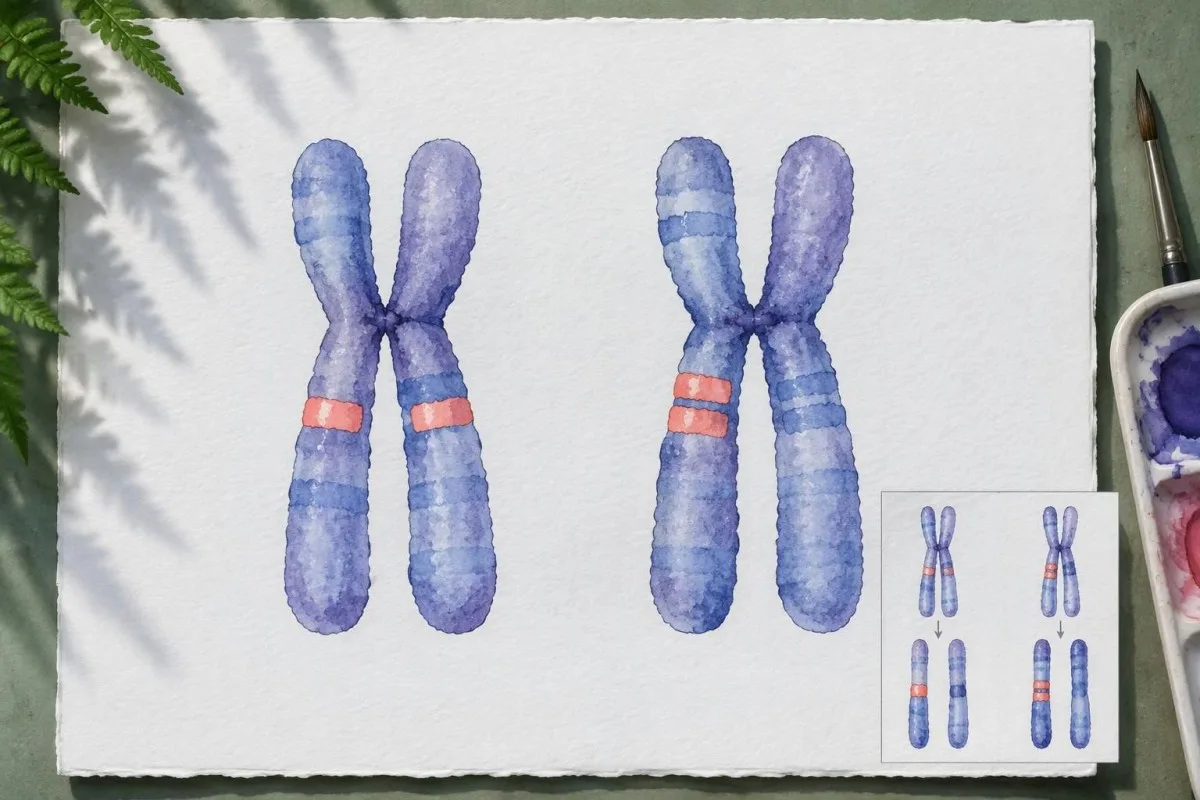
A disposición cromosómica denomínase fase. Nunha disposición 1+1, cada cromosoma transmitido a un fillo adoita conter unha copia de SMN1; nunha disposición 2+0, aproximadamente a metade dos óvulos ou espermatozoides da persoa leva o cromosoma sen SMN1, asumindo unha segregación estándar.
Silencioso non significa SMA de inicio precoz nin síntomas ocultos. Un portador 2+0 adoita ter suficiente función de SMN1 para non verse afectado; a preocupación clínica é a transmisión reprodutiva, non a expectativa de que o portador acabe desenvolvendo a enfermidade.
Un exemplo claramente hipotético ilustra o problema do reconto. A persoa A ten unha copia de SMN1 en cada cromosoma, mentres que a persoa B ten dúas no mesmo cromosoma; ambas reciben un resultado de 2 copias en total, pero só a persoa B pode transmitir habitualmente un cromosoma sen SMN1.
Os informes de cribado de portadores usan diferentes medicións xenéticas para distintas enfermidades. As probas de SMA fan fincapé no número de copias e na fase, mentres que os resultados do cribado da síndrome do X fráxil fan fincapé no tamaño das repeticións; un resultado tranquilizador para unha enfermidade non pode determinar a disposición cromosómica doutra.
Que significa realmente “detectouse unha variante ligada a SMN1”?
“Detectouse unha variante ligada a SMN1” significa que o laboratorio atopou un marcador asociado á duplicación de SMN1 nun cromosoma. Con dúas copias de SMN1, marcadores como c.*3+80T>G ou c.*211_*212del poden aumentar a probabilidade de ser portador silencioso, pero ningún dos dous marcadores confirma por si só un xenotipo 2+0.
O marcador c.*3+80T>G, que se comunica habitualmente, tamén pode aparecer co nome antigo g.27134T>G. Estes nomes poden referirse ao mesmo marcador ligado, utilizando convencións distintas de referencia de secuencia; pídalle ao laboratorio que confirme que son equivalentes, en vez de asumir que dúas entradas con nomes diferentes representan dous achados distintos.
Un marcador ligado non é o mesmo que unha variante de secuencia de SMN1 causante da enfermidade. O asterisco de c.*3+80T>G sitúa o cambio despois da secuencia codificante; o seu valor no cribado débese á asociación con cromosomas que presentan duplicación, non a que estableza por si só a perda da función de SMN1.
O rendemento do marcador depende da poboación estudada. Milligan et al. (2022), en Genes, recomendan interpretar estas variantes xunto co número de copias e a ascendencia, porque un marcador positivo ten un valor preditivo substancialmente diferente entre grupos; dúas copias máis un marcador positivo deberían describirse normalmente como un risco aumentado de ser portador, non como unha condición de portador confirmada.
A ausencia dun marcador non demostra unha disposición 1+1. Algúns cromosomas 2+0 carecen do marcador analizado, e algúns laboratorios só analizan unha das dúas variantes das que se fala habitualmente; a distinción entre asociación e causalidade tamén é importante ao interpretar os achados xenéticos de MEFV.
Que riscos residuais de ser portador se publicaron para dúas copias de SMN1?
O risco residual de ser portador é a probabilidade estimada de ser portador de SMA tras un resultado de cribado. Milligan et al. (2022) resumen as estimacións dependentes da ascendencia para dúas copias de SMN1, con cifras separadas para as probas baseadas só no número de copias e para as variantes ligadas notificadas como ausentes ou presentes; son estimacións poboacionais, non diagnósticos persoais.
Para a categoría de ascendencia europea da revisión, o risco residual con dúas copias é de aproximadamente 1:604 sen información sobre marcadores, 1:814 se non se detectan marcadores e 1:12 se se detecta un marcador. Isto corresponde a aproximadamente 0.17%, 0.12% e 8.3%; o denominador diminúe cando aumenta o risco estimado.
Para a categoría de persoas negras/afroamericanas da revisión, as estimacións correspondentes son aproximadamente 1:132, 1:375 e 1:39. A estimación de aproximadamente 2.6% asociada a un marcador positivo non é intercambiable coa estimación de 8.3% da categoría europea, aínda que a redacción do laboratorio poida ser idéntica.
Para a categoría asiática, agrupada de xeito amplo, da revisión, as estimacións son aproximadamente 1:719, 1:779 e 1:57; para a súa categoría hispana, son aproximadamente 1:641, 1:906 e 1:99. As categorías agrupan poboacións heteroxéneas e as cifras non deberían prevalecer sobre a avaliación específica do ensaio dun laboratorio nin sobre antecedentes familiares pertinentes.
En Kantesti, explicamos 1:12 como unha probabilidade estimada, non como proba de que unha persoa concreta teña unha disposición 2+0. Estas cifras da SMA tampouco se deberían aplicar a os resultados de risco xenético de APOL1, onde a relación entre o xenotipo, a ascendencia e o resultado clínico é fundamentalmente diferente.
Por que cambia a ascendencia a estimación do risco residual?
A ascendencia modifica as estimacións do risco residual porque as disposicións de duplicación de SMN1 e os seus marcadores ligados aparecen con frecuencias distintas nas poboacións estudadas. As etiquetas amplas de ascendencia son categorías estatísticas imperfectas; unha persoa con ascendencia mixta, descoñecida ou pouco representada quizais non teña un único denominador de risco residual defendible para un resultado de dúas copias.
Un profesional clínico non pode inferir a ascendencia dunha persoa de xeito fiable a partir da súa aparencia. Aplicar a estimación para marcadores positivos de 1:39 ou 1:12 simplemente pola cor da pel sería un uso indebido da evidencia; a ascendencia autodeclarada, a información familiar e as definicións poboacionais do laboratorio son puntos de partida máis axeitados.
Unha persoa hipotética con ascendencia mixta pode recibir un intervalo en vez dun único número. Se dúas categorías publicadas aplicables indican riscos con marcadores positivos de 1:12 e 1:99, facer a media dos denominadores non produce unha estimación persoal validada, porque as frecuencias de haplotipos subxacentes non se calculan desa maneira.
As parellas reprodutivas con parentesco precisan máis cautela. O cálculo estándar que multiplica as probabilidades independentes de que cada membro da parella sexa portador pode infravalorar o risco familiar compartido cando hai parentesco biolóxico entre ambos; mesmo dous resultados aparentemente tranquilizadores do número de copias merecen unha revisión individualizada se na familia hai un diagnóstico confirmado de SMA.
A xenética asociada á poboación debería distinguirse das etiquetas sociais. A nosa explicación sobre Reconto de neutrófilos Duffy-null ilustra outra situación na que unha característica herdada específica explica máis ca unha categoría racial ampla; no caso da SMA, identificar a disposición real 1+1 ou 2+0 é máis informativo que facer suposicións a partir da identidade.
Que pode pasar por alto o método de laboratorio?
A cribaxe da SMA pode non detectar portadores silenciosos, algunhas variantes da secuencia de SMN1 causantes da enfermidade e disposicións estruturais pouco habituais, en función do ensaio. Dúas copias medidas mediante unha proba de dosificación non significan automaticamente que se realizou secuenciación, análise de marcadores ligados ou faseamento cromosómico; cada capacidade debe confirmarse por separado.
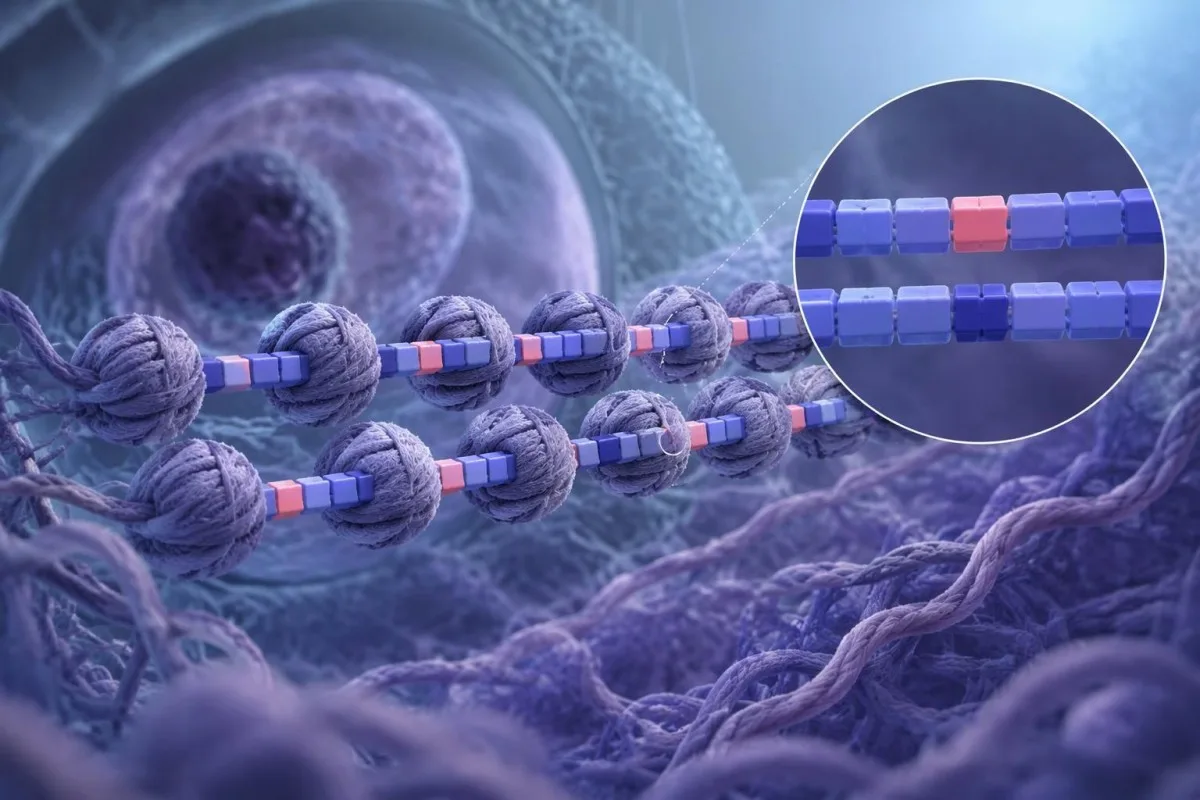
Moitos ensaios diríxense ao exón 7 de SMN1 porque a súa deleción explica a gran maioría dos xenotipos asociados á SMA. Outros exóns, reordenamentos complexos ou variantes de secuencia poden requirir métodos adicionais; o feito de que un ensaio detecte dúas copias do exón 7 non demostra unha cobertura completa de ambos os xenes.
SMN1 e SMN2 son moi semellantes, polo que é necesario un deseño especializado dos ensaios. Os laboratorios poden utilizar PCR cuantitativa, PCR dixital, MLPA ou métodos validados baseados na secuenciación, pero os nomes dos métodos por si sós non garanten a detección dunha configuración 2+0 nin de todos os cambios de secuencia clínicamente relevantes.
Repetir un ensaio idéntico de número de copias pode reproducir a mesma incerteza. Se o primeiro resultado indica 2 copias sen información sobre a fase, un segundo resultado de dosificación de 2 non demostra de maneira independente unha configuración 1+1; a seguinte pregunta útil é se unha análise diferente pode resolver o punto cego específico.
As probas xenéticas deben valorarse segundo o que pretenden medir, non segundo se producen un número que parece preciso. Un reconto de repeticións en probas xenéticas para a enfermidade de Huntington responde unha pregunta diferente da dosificación de SMN1, e mesmo un reconto de copias moi preciso pode non resolver a disposición cromosómica.
Cando son importantes os antecedentes familiares e a secuenciación de SMN1?
Un diagnóstico confirmado de SMA na familia pode xustificar unha revisión xenética, mesmo cando os informes de cribado indican dúas copias de SMN1 e ningunha variante ligada. O punto de partida máis útil é o informe molecular do familiar afectado, porque unha deleción ou variante de secuencia específica da familia pode requirir probas que vaian máis alá da dosificación sistemática de portadores.
Aproximadamente o 2–5% das persoas con SMA teñen unha deleción de SMN1 nun cromosoma e unha variante patoxénica intraxénica no outro, en vez do patrón común de deleción bialélica do exón 7. Esta estatística das persoas afectadas explica unha limitación do cribado; non é a probabilidade de que alguén con dúas copias sexa portador.
Unha variante de secuencia causante da enfermidade pode coexistir cun reconto total de 2 copias de SMN1. Se unha copia é funcional e a outra contén un cambio patoxénico, unha persoa pode ser portadora nunha configuración 1+1 en vez dunha portadora silenciosa 2+0; o número de copias por si só non permite distinguir estes mecanismos.
Probar primeiro un familiar afectado pode evitar un seguimento sen un obxectivo claro. Por exemplo, se o informe de SMA dun irmán ou irmá hipotético identifica unha variante específica de secuencia de SMN1, as probas dirixidas a esa variante poden achegar máis información que repetir simplemente un cribado de portadores que detecta dúas copias.
Kantesti é un servizo de interpretación de probas de laboratorio mediante IA que axuda a explicar a linguaxe dos informes, pero non pode secuenciar SMN1 nin determinar un xenotipo 2+0 a partir dun documento. O noso información de validación clínica de Kantesti’s non debe interpretarse como unha validación do faseamento xenético; do mesmo xeito, A interpretación xenética de Fabry depende da variante herdada exacta e da evidencia específica da enfermidade.
Cando se debe facer a proba á parella reprodutiva?
As probas da parella son especialmente útiles cando unha persoa é portadora confirmada de SMA, ten un maior risco de ser portadora silenciosa ou presenta antecedentes familiares relevantes. A opinión do Comité ACOG n.º 691 (2017) recomenda ofrecer o cribado da SMA ás persoas que estean a considerar un embarazo ou xa estean embarazadas, e ofrecer probas á parella cando se identifica a condición de portador.
Un resultado de dúas copias con marcador positivo xustifica unha conversa, non a suposición automática de que ambas as persoas da parella son portadoras. As probas á parella reprodutiva poden aclarar substancialmente o risco da parella, especialmente se esa persoa ten unha copia de SMN1 ou unha variante patóxena coñecida; o asesoramento pode continuar mentres se organizan as probas.
O cribado simultáneo pode reducir os atrasos durante o embarazo. Gregg et al. (2021), no recurso de práctica do ACMG, apoian ofrecer o cribado de portadores de forma equitativa e describen a avaliación da parella tras un achado con consecuencias clínicas; a proba axeitada debe corresponder á enfermidade implicada, en lugar de confiar na etiqueta “negativo” dun panel non relacionado.
A parella dunha persoa portadora confirmada pode necesitar algo máis ca un reconto básico de copias. O recurso de práctica do ACMG recomenda a análise completa do xene implicado para o seguimento da parella, en lugar dun panel limitado de variantes; non obstante, a complexidade técnica de SMN1 implica que cómpre falar co laboratorio sobre a secuenciación, a dosaxe e a análise de portadores silenciosos.
As probas previas á concepción ofrecen máis tempo para decidir ca as probas realizadas ao final do embarazo. Unha parella que planea concibir en 3 meses pode preguntar polos prazos de resposta e o acceso ao asesoramento xunto con outros preparativos, como guía sobre a inmunidade á rubéola antes da concepción; as probas de inmunidade e o cribado de portadores de SMA responden preguntas diferentes.
Como se calcula a probabilidade de que un embarazo resulte afectado?
Para o risco estándar de SMA autosómica recesiva, multiplíquese a probabilidade de que cada membro da parella reprodutiva sexa portador por 1/4. Dúas persoas portadoras confirmadas teñen aproximadamente unha probabilidade do 25% de ter un fillo afectado en cada embarazo; cando a condición de portador é incerta, as estimacións do risco residual substitúen a probabilidade de 1 correspondente a portadores confirmados.
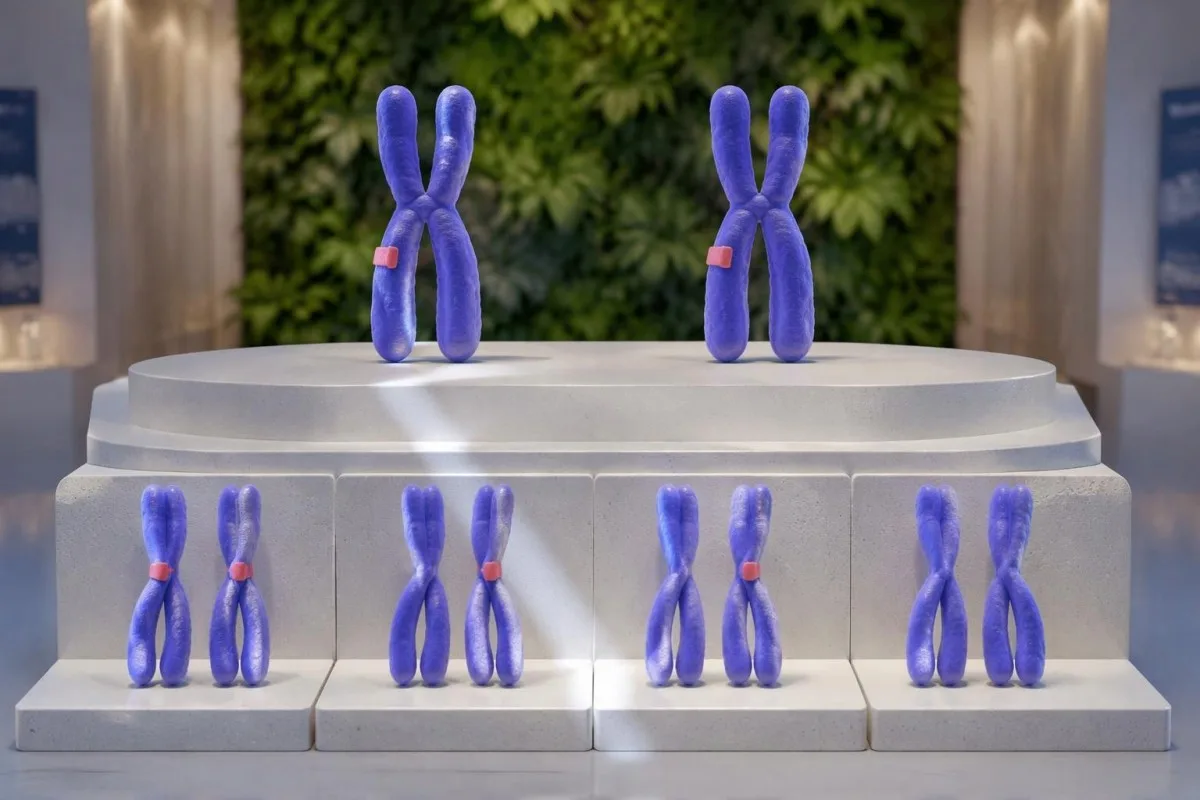
Unha persoa portadora confirmada e unha parella cun risco residual de ser portadora de 1:814 teñen unha estimación de risco de embarazo afectado de 1:3,256. O cálculo é 1 × 1/814 × 1/4, aproximadamente 0.031%; esta estimación herda os supostos e as limitacións da cifra de risco residual da parella.
Unha persoa portadora confirmada e unha parella con dúas copias e marcador positivo, cun risco estimado de ser portadora de 1:12, teñen unha estimación de embarazo afectado de 1:48. Isto equivale aproximadamente ao 2.1%, non ao 25%, porque a condición de portadora da segunda persoa segue sendo incerta; o asesoramento xenético pode abordar se máis probas poderían resolver esa incerteza.
Dous resultados incertos aínda poden ofrecer unha estimación útil cando as probabilidades son axeitadas e independentes. Uns riscos hipotéticos de 1:12 e 1:39 dan 1:1,872 tras multiplicar por 1/4, aproximadamente 0.053%; o parentesco, unha variante familiar compartida ou categorías de ascendencia inadecuadas poden facer que este cálculo sinxelo non sexa fiable.
O equipo de contidos médicos de Kantesti utiliza estes cálculos como exemplos educativos, non como predicións reprodutivas individualizadas. Os cálculos da herdanza tamén aparecen en interpretación do cribado da hemoglobina, pero os alelos relevantes e as combinacións de enfermidades son distintos; ter un fillo san anteriormente non cambia a probabilidade do 25% cando ambos os proxenitores son portadores confirmados de SMA.
Que opcións axudan se un embarazo pode ter un risco elevado?
O asesoramento xenético pode explicar o diagnóstico prenatal, a FIV con probas xenéticas preimplantacionais para enfermidades monoxénicas, os gametos de doante e a concepción sen probas xenéticas adicionais. A biopsia de vellosidades coriónicas ou a amniocentese poden proporcionar material fetal para o diagnóstico dirixido da SMA cando o laboratorio dispón dunha estratexia de análise axeitada; o cribado de portadores por si só non diagnostica o feto.
A biopsia de vellosidades coriónicas adoita realizarse arredor das semanas 10–13, mentres que a amniocentese adoita realizarse a partir da semana 15. Os protocolos locais e as circunstancias individuais determinan o momento, o asesoramento sobre o procedemento e a análise molecular axeitada; solicite asesoramento xenético canto antes en lugar de agardar á seguinte consulta rutineira.
O cribado prenatal non invasivo rutineiro non descarta a SMA. O cribado habitual de ADN libre circulante busca determinadas alteracións cromosómicas, e o cribado comercial de xenes individuais non equivale ás probas diagnósticas; un resultado de baixo risco nun cribado prenatal estándar non resolve a posibilidade parental 2+0.
As probas xenéticas preimplantacionais para enfermidades monoxénicas requiren un plan de laboratorio específico para a enfermidade. Unha parella hipotética na que unha persoa ten confirmada a condición de portadora e a outra ten un resultado non resolto de dúas copias pode precisar información adicional sobre a familia ou a fase antes de que un laboratorio de FIV poida deseñar probas fiables; o PGT-M non é simplemente unha opción xenérica para marcar “embrión negativo para a SMA”.
Os resultados xenéticos parentais deben manterse diferenciados doutros resultados de laboratorio da xestación. A proba de cribado de anticorpos positiva durante o embarazo refírese a un mecanismo distinto da herdanza recesiva de SMN1; comentar ambos os informes xuntos pode axudar a coordinar a atención, pero un non confirma nin anula o outro.
As copias de SMN2 ou unha saúde normal descartan ser portador de AME?
O número de copias de SMN2 non descarta a condición de portador da SMA, e sentirse ben non exclúe unha configuración de portador 2+0. SMN1 é o xene principal que se analiza para determinar a condición de portador; SMN2 é un xene modificador relacionado cuxo número de copias pode influír na gravidade da enfermidade unha vez diagnosticada a SMA, sen determinar con precisión a evolución dunha persoa.
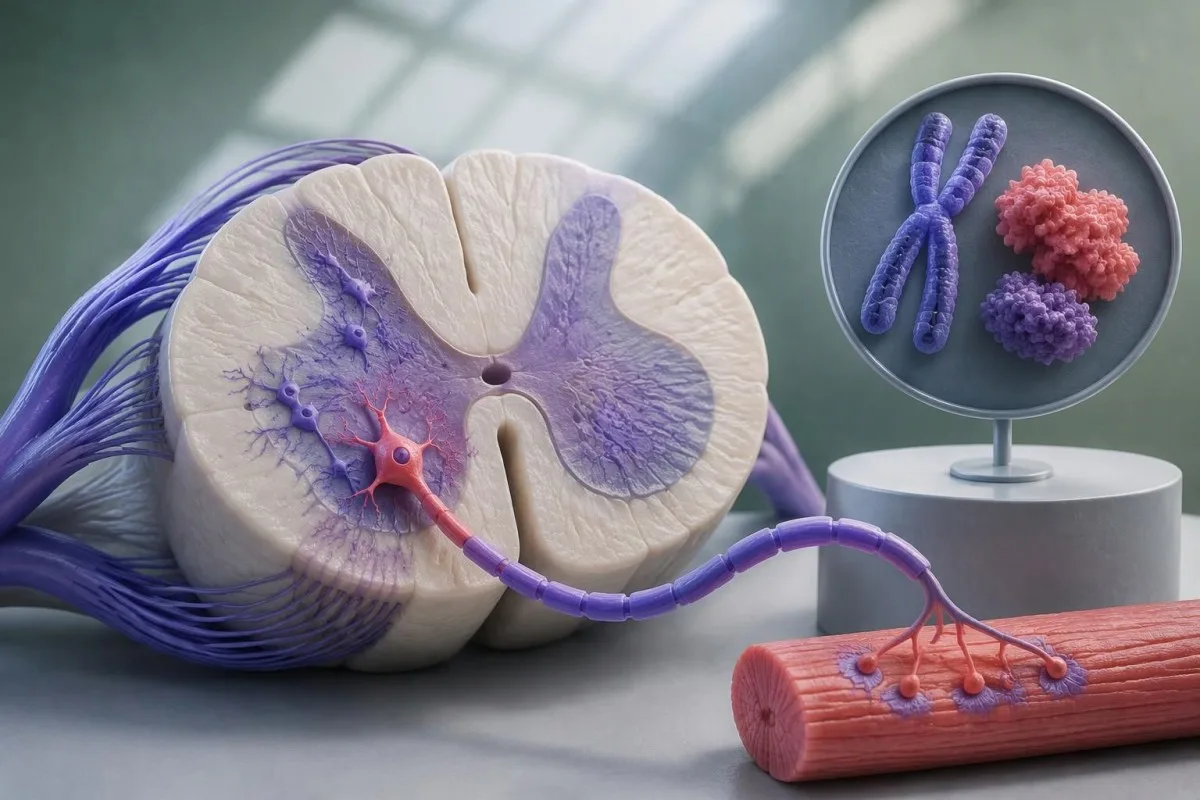
SMN2 adoita producir moita menos proteína SMN funcional de lonxitude completa ca SMN1 debido a unha alteración do empalme do ARN. Un maior número de copias de SMN2 adoita asociarse cun fenotipo máis leve sen tratamento, pero unha persoa con 3 ou 4 copias de SMN2 non pode empregar ese número para descartar a condición de portador de SMN1 nin para predicir a evolución futura dun fillo.
Os síntomas da SMA requiren unha vía diagnóstica, non unha reinterpretación do cribado reprodutivo por si só. A debilidade progresiva, a diminución dos movementos, as dificultades para alimentarse ou os problemas respiratorios nun neno requiren unha avaliación rápida; un resultado previo de dúas copias nun proxenitor non exclúe que o neno estea afectado, xa que o cribado ten limitacións coñecidas.
Moitos cribados neonatais da SMA identifican principalmente a deleción homocigota do exón 7 de SMN1 e poden non detectar algúns xenotipos menos comúns. Polo tanto, un cribado neonatal negativo non exclúe todas as formas de SMA cando hai signos clínicos preocupantes; do mesmo xeito, un resultado do cribado de portadores non substitúe a avaliación dos síntomas.
As explicacións da IA non poden substituír con seguridade a exploración pediátrica nin as probas xenéticas diagnósticas. A nosa orientación sobre Interpretación da IA para nenos separa a información do diagnóstico; as dificultades respiratorias urxentes requiren atención inmediata, con independencia de que o informe familiar indique 1, 2 ou 3 copias de SMN1.
Que datos debes comprobar no teu informe de SMN1?
Comprobe o número de copias de SMN1, o resultado exacto da variante ligada, os marcadores analizados, as limitacións do ensaio, a categoría de risco residual e calquera salvidade relativa aos antecedentes familiares. Estes seis datos explican máis ca o titular “negativo”; diferencie “non detectado” de “non analizado”, especialmente cando o informe indica dúas copias de SMN1.
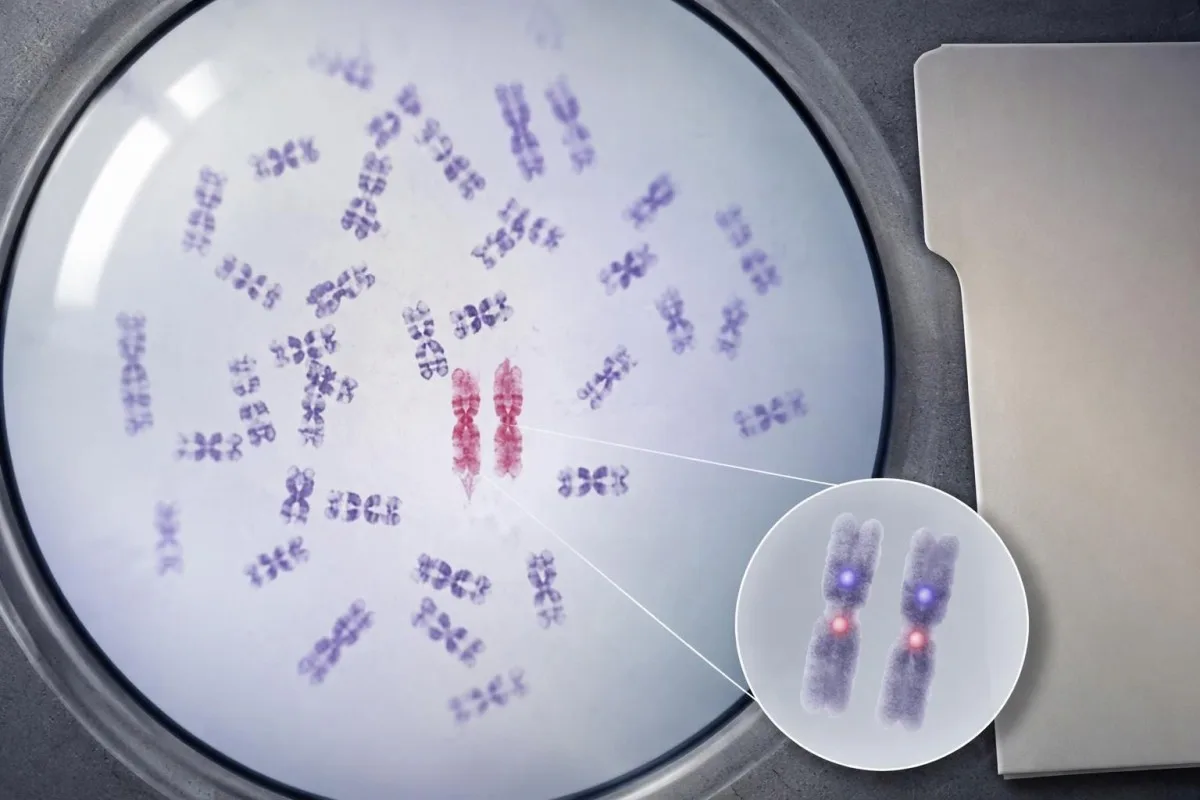
“Variante ligada non detectada” e “variante ligada non avaliada” son resultados diferentes. Con dúas copias, a primeira pode respaldar unha estimación máis baixa, como 1:814 na categoría europea publicada; a segunda deixa a estimación baseada unicamente no número de copias, aproximadamente 1:604 nesa categoría, a non ser que o laboratorio achegue outras probas.
Garde o informe completo, incluídas a páxina de interpretación e as notas ao pé sobre o método. Unha captura recortada que só mostre “SMN1: 2” elimina información sobre a cobertura da secuenciación, os marcadores e as premisas relativas á ascendencia; compartir o documento de forma segura mediante un fluxo de traballo clínico familiar pode axudar a conservar o documento orixinal para a súa revisión.
As preguntas útiles para o laboratorio son concretas, non xerais. Pregunte se se avaliaron tanto c.*3+80T>G como c.*211_*212del, se se analizaron variantes de secuencia patoxénicas e se as probas familiares ou un método de fase validado poderían distinguir 1+1 de 2+0 no seu caso.
Kantesti non determina a fase cromosómica a partir dun PDF nin reconstrúe información que falte nun informe xenético. O noso guía de tecnoloxía da IA explica o fluxo de traballo xeral de interpretación; para dúas copias de SMN1, o resultado defendible é unha explicación dos achados documentados e da incerteza restante, non un xenotipo inventado.
Como pode axudar a IA sen esaxerar a certeza xenética?
A IA pode axudar a explicar o número de copias, a terminoloxía e as preguntas para unha consulta de xenética, pero non pode confirmar a fase de portador nin substituír as probas de laboratorio. Un resultado de dúas copias de SMN1 debe seguir vinculado ao seu método e ás súas limitacións orixinais; calquera interpretación educativa debe preservar a diferenza entre risco estimado e condición de portador confirmada.
Kantesti é unha plataforma de interpretación análise de sangue con IA, cuxa función educativa difire da función analítica dun laboratorio de xenética. Para un resultado de SMN1 de 2 copias, a nosa explicación non debe dar a entender que cargar un documento confirma 1+1; a nosa guía de seguridade dos informes da IA salienta que as afirmacións deben comprobarse co informe de orixe.
Os informes xenéticos poden conter información relevante para máis dun membro da familia. Antes de compartir un resultado de dúas copias, elimine dos rexistros adxuntos dos familiares os identificadores innecesarios e obteña o consentimento cando corresponda; as nosas precaucións para compartir informes xenéticos explican medidas prácticas para xestionar documentos sen dar a entender que a anonimización elimina todos os riscos para a privacidade.
Un tratamento centrado na privacidade non fai que ningunha forma de divulgación estea exenta de riscos. A información xenética pode afectar os familiares e ter implicacións en materia de seguros ou emprego que dependen da xurisdición; o noso información sobre privacidade e datos explica o noso enfoque de tratamento, mentres que un profesional de xenética pode tratar cuestións específicas do seu país e da súa familia.
Unha nota útil para a consulta pode ter só tres liñas. Anota “copias de SMN1: 2”, o resultado exacto da variante ligada e se se fixeron probas á parella reprodutiva; engade a pregunta sobre os antecedentes familiares por separado para que un resumo automatizado tranquilizador non oculte accidentalmente o motivo máis importante para unha avaliación adicional.
Que fontes avalan a interpretación e os seguintes pasos?
As probas específicas sobre a AME aquí proceden dunha revisión dos fluxos de traballo de probas de 2022, da opinión da ACOG de 2017 sobre o cribado de portadores e do recurso práctico da ACMG de 2021. As dúas publicacións adicionais que se indican a continuación tratan da análise de ouriños e dos estudos do ferro; son recursos educativos independentes, non probas que avalen as estimacións do risco residual de SMN1.
Milligan et al. (2022) ofrecen as estimacións do risco residual dependentes dos marcadores que se empregan neste artigo. A súa táboa distingue os resultados baseados unicamente no número de copias dos resultados de dúas copias nos que as variantes asociadas á duplicación están ausentes ou presentes; as categorías poboacionais e os supostos deben acompañar calquera cifra citada, en vez de presentarse como intervalos de referencia universais.
A ACOG (2017) e Gregg et al., en representación da ACMG (2021), avalan ofrecer o cribado de portadores e o seguimento axeitado da parella, pero a política de cribado non determina o xenotipo dunha persoa. Se o teu informe non coincide cunha estimación publicada de 1:N, pregunta que ensaio, definición de ascendencia, axuste polos antecedentes familiares ou cobertura das probas explica a diferenza antes de decidir se facer probas reprodutivas.
As dúas publicacións complementarias non poden resolver unha cuestión sobre a fase cromosómica. O noso recurso educativo sobre a análise de ouriños trata os achados na urina, mentres que o noso recurso educativo sobre os estudos do ferro trata as medicións do ferro; ningunha das dúas publicacións valida o cribado da AME nin estima a probabilidade dunha disposición 2+0.
O seguinte paso práctico é conservar o informe e aclarar a incerteza que podería cambiar unha decisión. No caso de dúas copias de SMN1, iso adoita significar comprobar a cobertura dos marcadores, os antecedentes familiares e os resultados da parella; o noso estándares de contido médico esixe distinguir as probabilidades educativas dos diagnósticos confirmados e evitar transmitir tranquilidade sen fundamento.
Preguntas frecuentes
Ter dúas copias de SMN1 significa que non son portador/a de AME?
0 Dúas copias de SMN1 adoitan indicar un risco reducido de ser portador de AME, pero non exclúen que se sexa portador. A maioría das persoas teñen unha disposición 1+1, mentres que un portador silencioso pode ter ambas as copias nun cromosoma e ningunha no outro, unha disposición 2+0. Algunhas variantes de secuencia causantes de enfermidade tamén poden pasar desapercibidas nas probas que só analizan o número de copias. O risco restante depende dos resultados dos marcadores ligados, da cobertura do ensaio, da ascendencia e dos antecedentes familiares.
Que significa que se detecten dúas copias de SMN1 cunha variante ligada?
A detección dunha variante ligada xunto con dúas copias de SMN1 indica unha maior probabilidade dunha configuración de portador silencioso, non un estado de portador confirmado. Entre os marcadores habituais están c.*3+80T>G e c.*211_*212del. As estimacións publicadas que recollen Milligan et al. (2022) inclúen aproximadamente 1:12 para a categoría de ascendencia europea e 1:39 para a categoría de poboación negra/afroamericana, pero estas cifras poboacionais non son intercambiables. O asesoramento xenético e as probas á parella reprodutiva poden axudar a aclarar as implicacións prácticas.
Aínda podo ser portador silencioso se a variante ligada a SMN1 está ausente?
Si, unha persoa con dúas copias de SMN1 pode seguir sendo portadora silenciosa cando a variante asociada analizada está ausente. Algúns cromosomas 2+0 non levan o marcador, e os laboratorios poden diferir nos marcadores que analizan. Entre os riscos residuais publicados cando o marcador está ausente figuran aproximadamente 1:814 na categoría de ascendencia europea e 1:375 na categoría de persoas negras/afroamericanas. A ausencia do marcador reduce o risco estimado, pero non establece unha disposición 1+1.
Debe facerse a proba á miña parella se teño dúas copias de SMN1?
As probas á parella son especialmente útiles cando un resultado de dúas copias de SMN1 inclúe unha variante ligada, cando hai casos de AME na familia ou cando a outra persoa da parella xa é portadora confirmada. Un resultado de dúas copias sen marcadores e sen antecedentes familiares relevantes adoita indicar un risco menor, pero aínda se pode falar do cribado ao planificar un embarazo. Se unha persoa da parella é portadora confirmada, cómpre revisar o ensaio da outra para avaliar a dosificación de SMN1, a cobertura de variantes de secuencia e a detección de portadores silenciosos. Se ambas as persoas son portadoras confirmadas, en cada embarazo hai un risco aproximado de 25% de ter un fillo afectado.
Cal é o risco para o bebé se un dos proxenitores é portador de AME e o outro ten dúas copias?
Cando un dos proxenitores é portador confirmado de AME, o risco estimado de que o embarazo resulte afectado é o risco residual de portador da outra persoa multiplicado por 1/4. Se o risco residual hipotético é de 1:814, o resultado é aproximadamente 1:3,256, ou 0.031%. Se o risco residual hipotético é de 1:12, o resultado é aproximadamente 1:48, ou 2.1%. Para estas estimacións cómpre empregar unha cifra axeitada de risco residual e quizais axustala polos antecedentes familiares ou polo parentesco biolóxico.
As copias de SMN2 ou un cribado prenatal normal descartan a AME?
Nin o número de copias de SMN2 nin un cribado prenatal rutineiro de baixo risco descartan a condición de portador de AME ou un feto afectado. SMN2 é un xene modificador da enfermidade, polo que un resultado de 3 ou 4 copias non permite determinar se SMN1 ten unha disposición 1+1 ou 2+0. O cribado prenatal estándar mediante ADN libre circulante xeralmente non diagnostica a AME. Cando un embarazo presenta un risco significativo de AME, un equipo de xenética pode falar das probas diagnósticas específicas para esta enfermidade mediante biopsia das vilosidades coriónicas ou amniocentese.
Obtén unha explicación dos resultados análise de sangue
Carga o teu informe de laboratorio e a IA de Kantesti explica cada biomarcador en linguaxe sinxela en cuestión de segundos. Utilizada por máis de 2 millóns de persoas en todo o mundo.
Referencias
- Klein, T., Mitchell, S., & Weber, H. (2026). Test de urobilinógeno na orina: Guía completa de urinálise 2026. Investigación médica con IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guía dos estudos do ferro: TIBC, saturación do ferro e capacidade de unión. Investigación médica con IA de Kantesti. DOI
- Milligan JN et al. (2022). Recomendacións para interpretar e comunicar variantes de portador silencioso e variantes modificadoras da enfermidade nos fluxos de traballo das probas de AME. Genes. DOI
- American College of Obstetricians and Gynecologists (2017). Ditame do Comité n.º 691: Cribado de portadores de enfermidades xenéticas. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Cribado de enfermidades autosómicas recesivas e ligadas ao X durante o embarazo e antes da concepción: recurso práctico do American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine. DOI
- Máis de 2 millónsProbas analizadas
- 127+Países
- 100+Linguas
Sobre o equipo médico


Sinais de confianza E-E-A-T
Experiencia
Revisión clínica dirixida por un médico dos fluxos de interpretación de análises.
Experiencia
Foco en medicina de laboratorio sobre como se comportan os biomarcadores no contexto clínico.
Autoridade
Revisado medicamente polo Dr. Thomas Klein, coas achegas da Dra. Sarah Mitchell e do Prof. Dr. Hans Weber.
Fiabilidade
Interpretación baseada en evidencias con vías de seguimento claras para reducir a alarma.





Aviso médico
Este artigo é só para fins educativos e non constitúe asesoramento médico. Consulta sempre un/ha profesional sanitario/a cualificado/a para decisións de diagnóstico e tratamento.
Publicado · Contacte co equipo editorial
Publicado por Kantesti Ltd, rexistrada en Inglaterra e Gales, número de sociedade. 17090423, Londres, Reino Unido.
