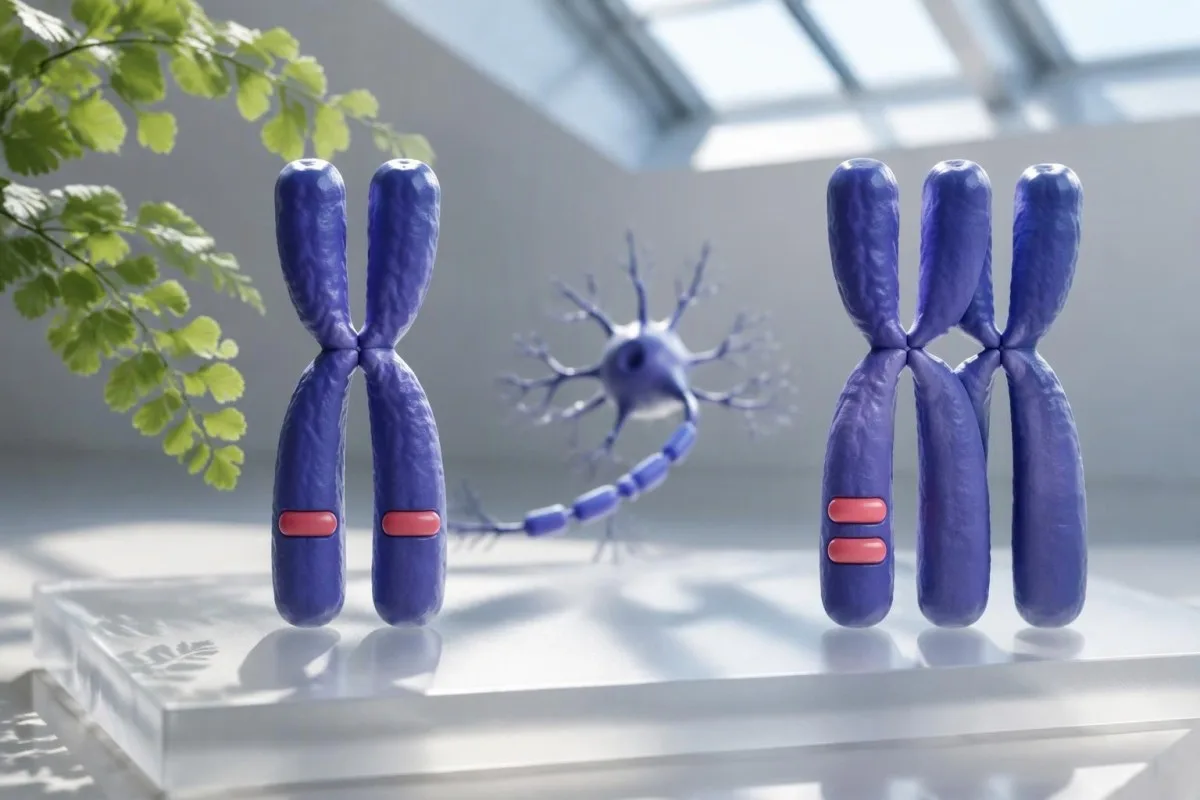
Zwei SMN1-Kopien bedeuten üblicherweise eine geringere Wahrscheinlichkeit, Träger einer spinalen Muskelatrophie zu sein – kein Nullrisiko. Die verbleibende Unsicherheit hängt von der Chromosomenanordnung, gekoppelten Varianten, der Abstammung und den tatsächlich vom Labor durchgeführten Tests ab.

Wichtigste Erkenntnisse
- Zwei SMN1-Kopien weisen üblicherweise auf ein geringeres Trägerrisiko hin, aber eine Kopienzahlbestimmung kann nicht immer zwischen einer 1+1-Anordnung und einer stillen Trägeranordnung von 2+0 unterscheiden.
- Stiller Träger bedeutet, dass sich beide SMN1-Kopien auf einem Chromosom 5 befinden, während das andere Chromosom keine Kopie aufweist; die Person kann das Chromosom ohne SMN1 weitergeben.
- Gekoppelte Varianten wie SMN1 c.*3+80T>G und c.*211_*212del können die geschätzte Wahrscheinlichkeit einer 2+0-Anordnung erhöhen, beweisen sie jedoch nicht.
- Verbleibendes Risiko variiert je nach Abstammung und Testverfahren: veröffentlichte Schätzungen für Menschen europäischer Abstammung mit zwei Kopien reichen von etwa 1:814, wenn keine gekoppelten Varianten vorliegen, bis 1:12, wenn eine gekoppelte Variante vorliegt.
- Ein negativer Test auf gekoppelte Varianten senkt das Risiko, kann aber nicht jeden stillen Träger oder jede krankheitsverursachende Sequenzvariante innerhalb von SMN1 ausschließen.
- Partner-Testung ist besonders nützlich, wenn ein reproduktiver Partner bestätigter Träger ist, ein erhöhtes Risiko für einen stillen Träger hat oder eine einschlägige Familienanamnese vorliegt.
- Schwangerschaftsrisiko entspricht ungefähr der Trägerwahrscheinlichkeit des ersten Partners multipliziert mit der Trägerwahrscheinlichkeit des zweiten Partners multipliziert mit 1/4, unter den üblichen Annahmen für autosomal-rezessive Vererbung.
- Genetische Beratung hilft dabei, eine Screening-Schätzung von einem bestätigten Genotyp zu unterscheiden, und kann Untersuchungen innerhalb der Familie, die Pränataldiagnostik und reproduktive Optionen erläutern.
Was bedeuten zwei SMN1-Kopien beim SMA-Träger-Screening?
Zwei SMN1-Kopien bedeuten in der Regel ein vermindertes Trägerrisiko für SMA, aber keine Garantie, dass Sie kein Träger sind. Die meisten Menschen mit diesem Ergebnis haben eine Kopie auf jedem Chromosom 5, aber manche haben beide Kopien auf einem Chromosom und keine auf dem anderen – eine 2+0-Konfiguration als stiller Träger.
Die Anzahl der SMN1-Kopien ist eine DNA-Messung, keine Proteinkonzentration und kein Ergebnis eines routinemäßigen Blutbilds. Ein Bericht mit der Angabe “2 Kopien” beschreibt in der Regel die Anzahl der nachgewiesenen SMN1-Zielsequenzen; er bestätigt nicht zwangsläufig, dass beide Kopien voll funktionsfähig sind oder sich auf getrennten Chromosomen befinden.
Ein Ergebnis mit vermindertem Risiko ist nicht dasselbe wie ein diagnostisches Ergebnis. Ein Träger-Screening schätzt, ob eine im Allgemeinen gesunde Person ein krankheitsverursachendes Allel weitergeben könnte, während die Diagnose von SMA eine angemessene klinische Beurteilung und molekulare Untersuchung erfordert; die Zahl 2 allein beantwortet keine der beiden Fragen vollständig.
Das Wort “negativ” kann unterschiedliche Testpakete verbergen. Ein Labor kann zwei Kopien angeben, ohne Marker für stille Träger zu untersuchen, während ein anderes eine Analyse gekoppelter Varianten und eine Berechnung des verbleibenden Risikos hinzufügt; unsere Erläuterung von qualitative und quantitative Ergebnisse hilft dabei, die Formulierung von der zugrunde liegenden Messung zu unterscheiden.
Kantesti ist ein KI-Bluttest-Analysator, der Laborbegriffe erläutert; ein SMN1-Ergebnis ist jedoch ein spezialisierter Gentest und kein gewöhnliches Biomarker-Panel. Unser Unternehmenshintergrund erläutert unsere umfassendere Rolle; die Interpretation von zwei Kopien für reproduktive Entscheidungen erfordert weiterhin den Original-Laborbericht und gegebenenfalls genetische Fachkenntnis.
Wie kann eine Person mit zwei Kopien ein stiller SMA-Träger sein?
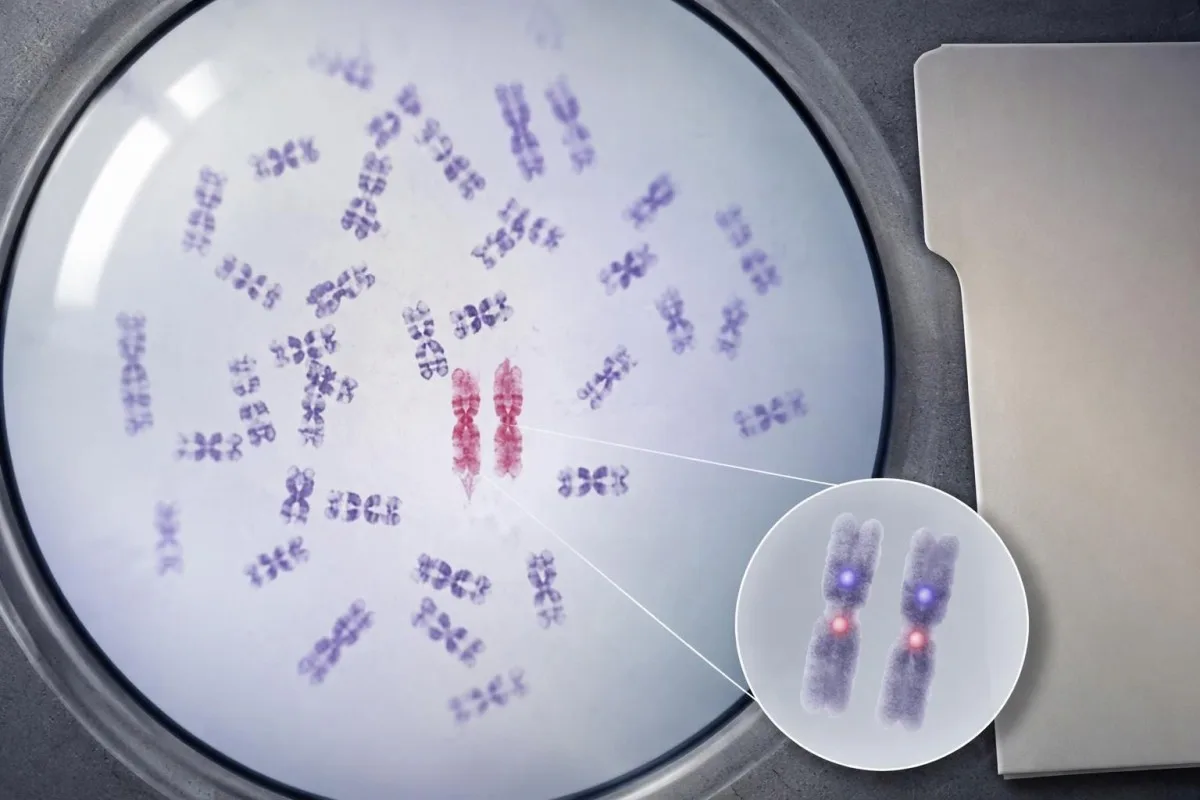
Ein stiller SMA-Träger hat zwei SMN1-Kopien auf einem Chromosom 5 und keine Kopien auf dem anderen: 2+0. Bei einer Standard-Dosierungsanalyse können die beiden Kopien gezählt werden, ohne ihre Zuordnung zu den Chromosomen zu zeigen; dadurch kann diese Anordnung wie die übliche Nichtträger- 1+1-Konfiguration.
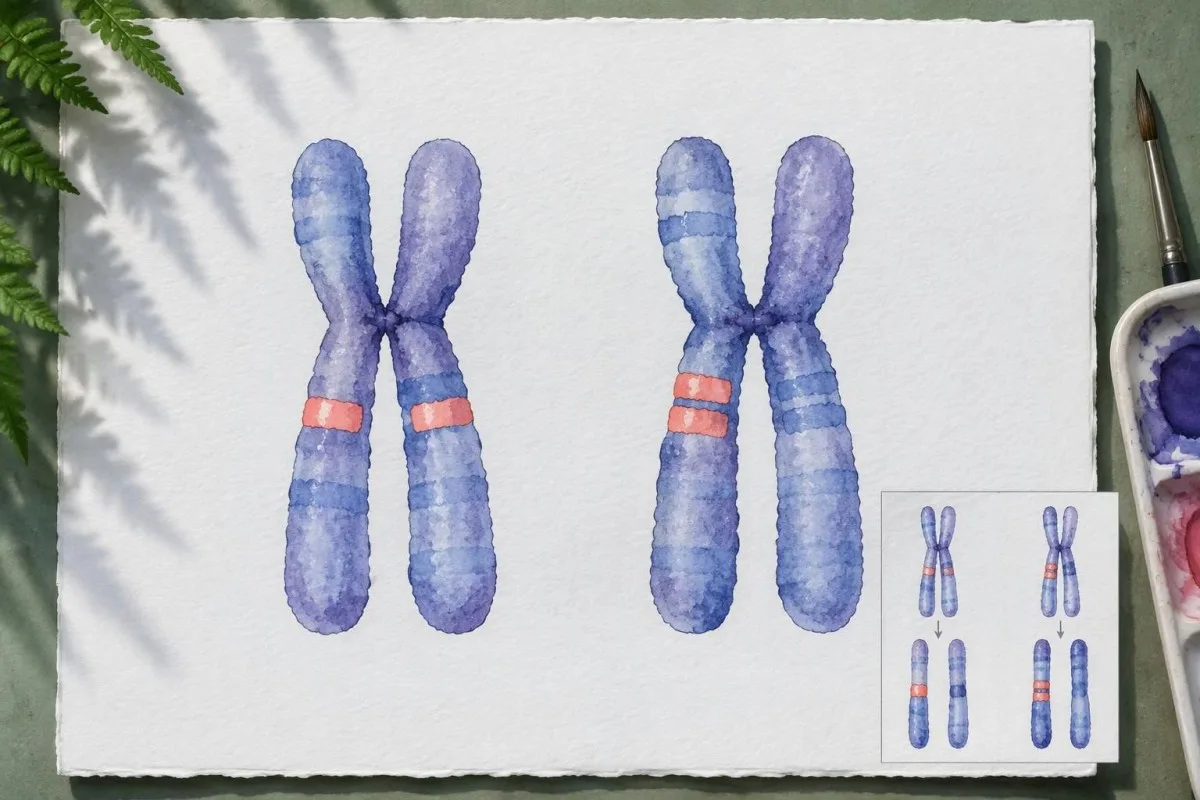
Die Anordnung auf den Chromosomen wird als Phase bezeichnet. Bei einer 1+1-Anordnung enthält gewöhnlich jedes Chromosom, das an ein Kind weitergegeben wird, eine SMN1-Kopie; bei einer 2+0-Anordnung tragen etwa die Hälfte der Eizellen oder Spermien der Person das Chromosom ohne SMN1, sofern eine normale Segregation erfolgt.
„Still“ bedeutet nicht frühe SMA oder verborgene Symptome. Eine 2+0-Trägerperson verfügt im Allgemeinen über eine ausreichende SMN1-Funktion, um nicht betroffen zu sein; klinisch relevant ist die Weitergabe an Nachkommen, nicht die Erwartung, dass die Trägerperson irgendwann die Erkrankung entwickelt.
Ein eindeutig hypothetisches Beispiel veranschaulicht das Zählproblem. Person A hat eine SMN1-Kopie auf jedem Chromosom, während Person B zwei auf demselben Chromosom hat; beide erhalten ein Ergebnis von insgesamt 2 Kopien, doch nur Person B kann gewöhnlich ein Chromosom ohne SMN1 weitergeben.
In Berichten zum Trägerscreening werden für verschiedene Erkrankungen unterschiedliche genetische Messgrößen verwendet. Bei SMA-Tests stehen Kopienzahl und Phase im Mittelpunkt, während die Ergebnisse des Fragile-X-Screenings die Repeat-Größe betonen; ein unauffälliges Ergebnis für eine Erkrankung kann die Chromosomenanordnung einer anderen nicht klären.
Was bedeutet “SMN1-gekoppelte Variante nachgewiesen” tatsächlich?
“SMN1 linked variant detected” bedeutet, dass das Labor einen Marker gefunden hat, der mit einer SMN1-Duplikation auf einem Chromosom assoziiert ist. Bei zwei SMN1-Kopien können Marker wie c.*3+80T>G oder c.*211_*212del die Wahrscheinlichkeit einer stillen Trägerschaft erhöhen, doch keiner der beiden Marker bestätigt unabhängig einen 2+0-Genotyp.
Der häufig berichtete Marker c.*3+80T>G kann auch unter dem älteren Namen g.27134T>G auftreten. Diese Namen können denselben gekoppelten Marker nach unterschiedlichen Sequenzreferenzkonventionen bezeichnen; bitten Sie das Labor, die Gleichwertigkeit zu bestätigen, statt anzunehmen, dass zwei unterschiedlich benannte Einträge zwei getrennte Befunde darstellen.
Ein gekoppelter Marker ist nicht dasselbe wie eine krankheitsverursachende SMN1-Sequenzvariante. Das Sternchen in c.*3+80T>G kennzeichnet die Veränderung hinter der kodierenden Sequenz; ihr Screening-Wert beruht auf der Assoziation mit Chromosomen, die eine Duplikation tragen, und nicht darauf, dass sie unabhängig einen Verlust der SMN1-Funktion nachweist.
Die Aussagekraft von Markern hängt von der untersuchten Population ab. Milligan et al. (2022) empfehlen in Genes, diese Varianten zusammen mit der Kopienzahl und der Abstammung zu interpretieren, da ein positiver Marker je nach Gruppe einen deutlich unterschiedlichen prädiktiven Wert hat; zwei Kopien plus ein positiver Marker sollten üblicherweise als erhöhtes Trägerrisiko und nicht als bestätigter Trägerstatus beschrieben werden.
Ein fehlender Marker beweist keine 1+1-Anordnung. Bei manchen 2+0-Chromosomen fehlt der getestete Marker, und manche Labore testen nur eine der beiden häufig diskutierten Varianten; auch die Unterscheidung zwischen Assoziation und Kausalität ist wichtig beim Lesen von MEFV-Genbefunden.
Welche Restrisiken für eine Trägerschaft wurden bei zwei SMN1-Kopien veröffentlicht?
Das verbleibende Trägerrisiko ist die geschätzte Wahrscheinlichkeit, nach einem Screening-Ergebnis SMA-Trägerperson zu sein. Milligan et al. (2022) fassen abstammungsabhängige Schätzungen für zwei SMN1-Kopien zusammen, mit getrennten Zahlen für Tests, die nur die Kopienzahl bestimmen, und für Fälle, in denen gekoppelte Varianten als nicht vorhanden oder vorhanden gemeldet werden; es handelt sich um Bevölkerungsschätzungen, nicht um persönliche Diagnosen.
Für die Kategorie europäischer Abstammung der Übersichtsarbeit beträgt das Restrisiko bei zwei Kopien ungefähr 1:604 ohne Markerinformationen, 1:814 bei nicht vorhandenen Markern und 1:12 bei einem vorhandenen Marker. Dies entspricht etwa 0,17%, 0,12% und 8,3%; der Nenner wird kleiner, wenn das geschätzte Risiko steigt.
Für die Kategorie Schwarze/Afroamerikanische Bevölkerung der Übersichtsarbeit betragen die entsprechenden Schätzungen ungefähr 1:132, 1:375 und 1:39. Die Schätzung von ungefähr 2,6% in Verbindung mit einem positiven Markernachweis ist nicht mit der Schätzung von 8,3% für die Kategorie europäischer Abstammung austauschbar, auch wenn die Formulierung des Labors identisch sein mag.
Für die breit gefasste asiatische Kategorie der Übersichtsarbeit betragen die Schätzungen ungefähr 1:719, 1:779 und 1:57; für die hispanische Kategorie betragen sie ungefähr 1:641, 1:906 und 1:99. Die Kategorien umfassen heterogene Bevölkerungsgruppen, und die Zahlen sollten weder eine assayspezifische Beurteilung durch das Labor noch eine relevante Familienanamnese außer Kraft setzen.
Bei Kantesti erklären wir 1:12 als geschätzte Wahrscheinlichkeit, nicht als Beweis dafür, dass eine bestimmte Person eine 2+0-Konstellation aufweist. Diese SMA-Zahlen sollten auch nicht übertragen werden auf genetische Risikobefunde zu APOL1, bei denen der Zusammenhang zwischen Genotyp, Abstammung und klinischem Ergebnis grundsätzlich anders ist.
Warum verändert die Abstammung die Schätzung des Restrisikos?
Die Abstammung verändert die Schätzungen des Restrisikos, weil SMN1-Duplikationskonstellationen und ihre gekoppelten Marker in den untersuchten Bevölkerungsgruppen unterschiedlich häufig vorkommen. Grobe Abstammungskategorien sind unvollkommene statistische Kategorien; bei Personen mit gemischter, unbekannter oder unzureichend repräsentierter Abstammung lässt sich für einen Befund von zwei Kopien möglicherweise kein vertretbarer Restrisikonennen angeben.
Die Abstammung lässt sich von einer klinisch tätigen Person anhand des Aussehens nicht zuverlässig erschließen. Die Schätzung von 1:39 oder 1:12 bei positivem Markernachweis allein anhand des Hauttons anzuwenden, wäre ein Missbrauch der Evidenz; selbst angegebene Abstammung, Familieninformationen und die Bevölkerungsdefinitionen des Labors sind geeignetere Ausgangspunkte.
Bei einer hypothetischen Person mit gemischter Abstammung kann eine Spanne statt einer einzelnen Zahl angegeben werden. Wenn zwei zutreffende veröffentlichte Kategorien Risiken bei positivem Markernachweis von 1:12 und 1:99 angeben, ergibt das Mitteln der Nenner keine validierte persönliche Schätzung, da die zugrunde liegenden Haplotyphäufigkeiten nicht auf diese Weise gemittelt werden.
Bei miteinander verwandten Fortpflanzungspartnern ist besondere Vorsicht geboten. Die übliche Berechnung, bei der zwei unabhängige Trägerwahrscheinlichkeiten miteinander multipliziert werden, kann das gemeinsame familiäre Risiko unterschätzen, wenn die Partner biologisch miteinander verwandt sind; auch zwei scheinbar beruhigende Befunde zur Kopienzahl sollten individuell überprüft werden, wenn es in der Familie eine bestätigte SMA-Diagnose gibt.
Mit der Bevölkerung assoziierte genetische Merkmale sollten von sozialen Zuschreibungen getrennt betrachtet werden. Unsere Erläuterung zur Duffy-Null-Neutrophilenzahlen veranschaulichen einen weiteren Fall, in dem ein spezifisches erbliches Merkmal mehr erklärt als eine breite rassische Kategorie; bei SMA ist die Identifizierung der tatsächlichen 1+1- oder 2+0-Konstellation aussagekräftiger als Vermutungen aufgrund der Identität.
Was kann der Labortest übersehen?
Beim SMA-Screening können je nach Testverfahren stille Träger, einige krankheitsverursachende SMN1-Sequenzvarianten und ungewöhnliche strukturelle Konstellationen übersehen werden. Zwei durch eine Dosierungsmessung festgestellte Kopien bedeuten nicht automatisch, dass eine Sequenzierung, eine Analyse gekoppelter Marker oder eine Chromosomenphasenbestimmung durchgeführt wurde; jede dieser Möglichkeiten muss separat bestätigt werden.
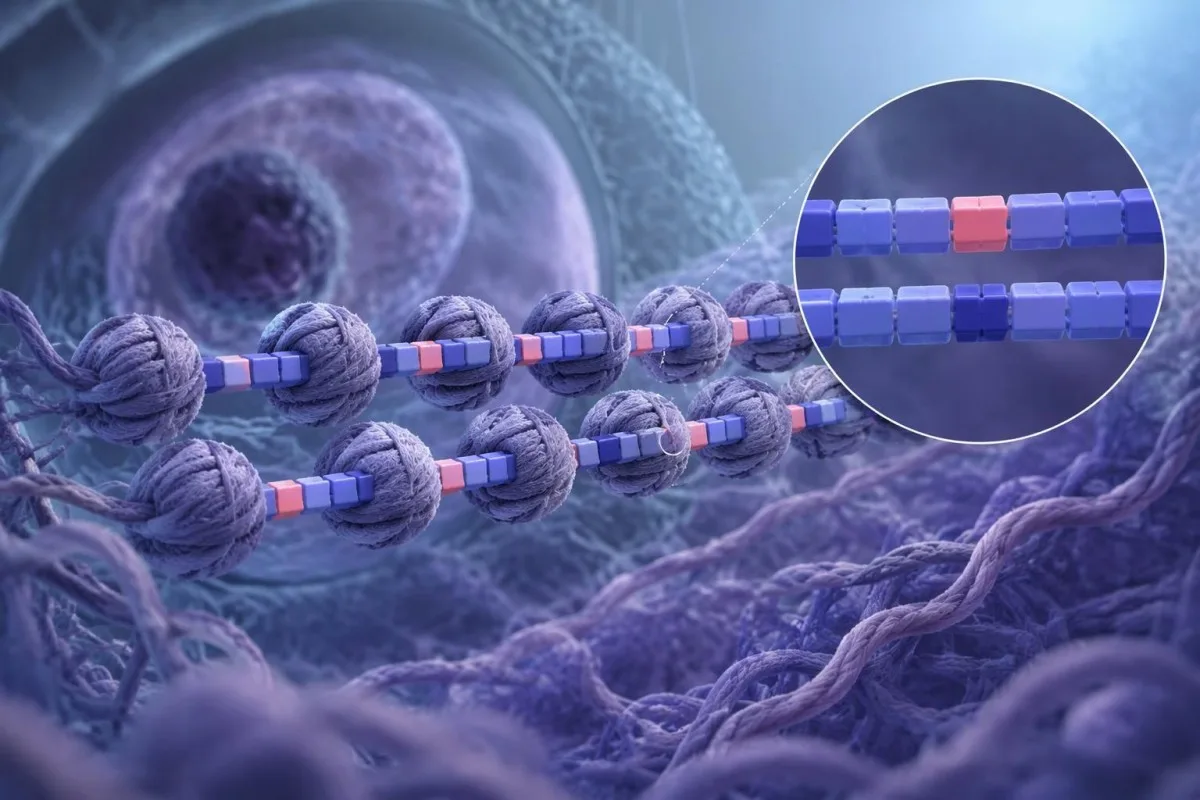
Viele Tests zielen auf Exon 7 von SMN1 ab, da dessen Deletion für die große Mehrheit der mit SMA assoziierten Genotypen verantwortlich ist. Andere Exons, komplexe Umlagerungen oder Sequenzvarianten können zusätzliche Methoden erfordern; die Tatsache, dass ein Test zwei Kopien von Exon 7 nachweist, belegt keine vollständige Erfassung beider Gene.
SMN1 und SMN2 sind einander sehr ähnlich, weshalb ein spezialisiertes Testdesign erforderlich ist. Labore können quantitative PCR, digitale PCR, MLPA oder validierte sequenzierungsbasierte Verfahren einsetzen, doch die Bezeichnung der Methode allein garantiert weder den Nachweis einer 2+0-Konstellation noch den Nachweis jeder klinisch relevanten Sequenzveränderung.
Die Wiederholung eines identischen Tests zur Bestimmung der Kopienzahl kann dieselbe Unsicherheit erneut ergeben. Ergibt das erste Ergebnis 2 Kopien ohne Phaseninformation, beweist ein zweites Dosierungsergebnis von 2 nicht unabhängig eine 1+1-Konstellation; die sinnvolle nächste Frage ist, ob eine andere Analyse den konkreten blinden Fleck aufklären kann.
Genetische Tests sollten danach beurteilt werden, was sie messen sollen, und nicht danach, ob sie eine präzise wirkende Zahl liefern. Eine Wiederholungszahl in Gentests auf Huntington-Krankheit beantwortet eine andere Frage als die SMN1-Dosierung, und selbst eine hochpräzise Kopienzahlbestimmung kann die Chromosomenanordnung ungeklärt lassen.
Wann sind die Familienanamnese und die SMN1-Sequenzierung relevant?
Eine bestätigte SMA-Diagnose in der Familie kann eine genetische Beratung rechtfertigen, auch wenn der Screeningbericht zwei SMN1-Kopien und keine gekoppelte Variante ausweist. Am sinnvollsten ist es, mit dem molekulargenetischen Befund des betroffenen Familienmitglieds zu beginnen, da eine familienspezifische Deletion oder Sequenzvariante Tests über die routinemäßige Trägerdiagnostik anhand der Kopienzahl hinaus erfordern kann.
Etwa 2–5% der Menschen mit SMA haben eine SMN1-Deletion auf einem Chromosom und eine intragene pathogene Variante auf dem anderen, statt des häufigen Musters einer biallelischen Exon-7-Deletion. Diese Statistik zu betroffenen Personen erklärt eine Einschränkung des Screenings; sie gibt nicht die Wahrscheinlichkeit an, dass jemand mit zwei Kopien Träger ist.
Eine krankheitsverursachende Sequenzvariante kann bei einer Gesamtzahl von 2 SMN1-Kopien vorliegen. Wenn eine Kopie funktionsfähig ist und die andere eine pathogene Veränderung enthält, kann eine Person Träger in einer 1+1-Konstellation statt ein stiller 2+0-Träger sein; anhand der Kopienzahl allein lassen sich diese Mechanismen nicht unterscheiden.
Die Untersuchung eines betroffenen Familienmitglieds zuerst kann eine ungezielte weitere Abklärung verhindern. Wenn beispielsweise der SMA-Befund eines hypothetischen Geschwisters eine bestimmte SMN1-Sequenzvariante ausweist, kann ein gezielter Test auf diese Variante aussagekräftiger sein als die bloße Wiederholung eines Träger-Screenings mit zwei Kopien.
Kantesti ist ein KI-gestützter Dienst zur Interpretation von Laborbefunden, der dabei hilft, die Formulierungen im Befund zu erklären; er kann jedoch weder SMN1 sequenzieren noch anhand eines Dokuments einen 2+0-Genotyp feststellen. Unser Informationen zur klinischen Validierung sollte nicht als Bestätigung einer genetischen Phasenbestimmung verstanden werden; ebenso gilt:, Die Interpretation genetischer Befunde zu Morbus Fabry hängt von der genau vererbten Variante und den krankheitsspezifischen Nachweisen ab.
Wann sollte der Reproduktionspartner getestet werden?
Ein Partnertest ist besonders hilfreich, wenn eine Person als SMA-Träger bestätigt wurde, ein erhöhtes Risiko für eine stille Trägerschaft hat oder eine relevante Familienanamnese vorliegt. Die ACOG Committee Opinion Nr. 691 (2017) empfiehlt, Personen, die eine Schwangerschaft planen oder bereits schwanger sind, ein SMA-Screening anzubieten und bei festgestelltem Trägerstatus auch eine Testung des Partners anzubieten.
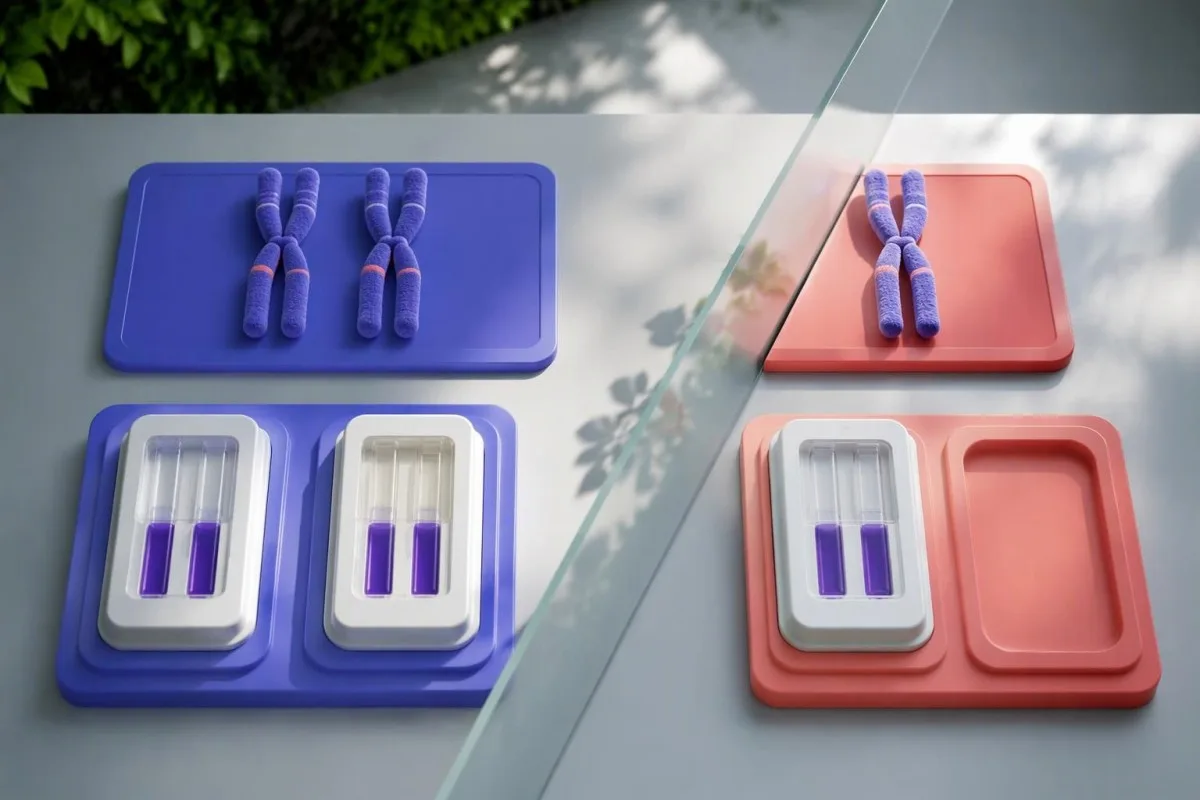
Ein Ergebnis mit zwei Kopien und positivem Marker spricht für ein Gespräch, nicht für die automatische Annahme, dass beide Partner Träger sind. Die Testung des reproduktiven Partners kann das Risiko für das Paar erheblich genauer bestimmen, insbesondere wenn dieser Partner eine SMN1-Kopie oder eine bekannte pathogene Variante hat; die Beratung kann fortgesetzt werden, während die Testung veranlasst wird.
Ein gleichzeitiges Screening kann Verzögerungen während der Schwangerschaft verringern. Gregg et al. (2021) unterstützen in der ACMG-Praxisempfehlung ein gleichberechtigtes Angebot des Trägerscreenings und beschreiben die Partneruntersuchung nach einem klinisch relevanten Befund; der geeignete Test sollte zur betroffenen Erkrankung passen, statt sich auf die Kennzeichnung “negativ” eines nicht zugehörigen Panels zu verlassen.
Der Partner einer bestätigten Trägerin oder eines bestätigten Trägers benötigt möglicherweise mehr als eine einfache Kopienzahlbestimmung. Die ACMG-Praxisempfehlung empfiehlt für die Nachuntersuchung des Partners eine vollständige Analyse des betroffenen Gens statt eines begrenzten Variantenpanels; angesichts der technischen Komplexität von SMN1 müssen jedoch Sequenzierung, Dosierungsanalyse und die Analyse stiller Trägerschaft mit dem Labor besprochen werden.
Präkonzeptionelle Testungen bieten mehr Zeit für Entscheidungen als Testungen spät in der Schwangerschaft. Ein Paar, das in 3 Monaten eine Empfängnis plant, kann sich neben anderen Vorbereitungen, etwa Leitfaden zur Rötelnimmunität vor der Empfängnis; Immunitätstests und SMA-Trägerscreening beantworten unterschiedliche Fragen.
Wie wird die Wahrscheinlichkeit einer betroffenen Schwangerschaft berechnet?
Für das standardmäßige autosomal-rezessive SMA-Risiko wird die Trägerwahrscheinlichkeit jedes reproduktiven Partners mit 1/4 multipliziert. Bei zwei bestätigten Trägern besteht in jeder Schwangerschaft eine Wahrscheinlichkeit von ungefähr 25% für ein betroffenes Kind; bei unsicherem Trägerstatus treten Restschätzungen des Risikos an die Stelle der Trägerwahrscheinlichkeit von 1 bei bestätigten Trägern.
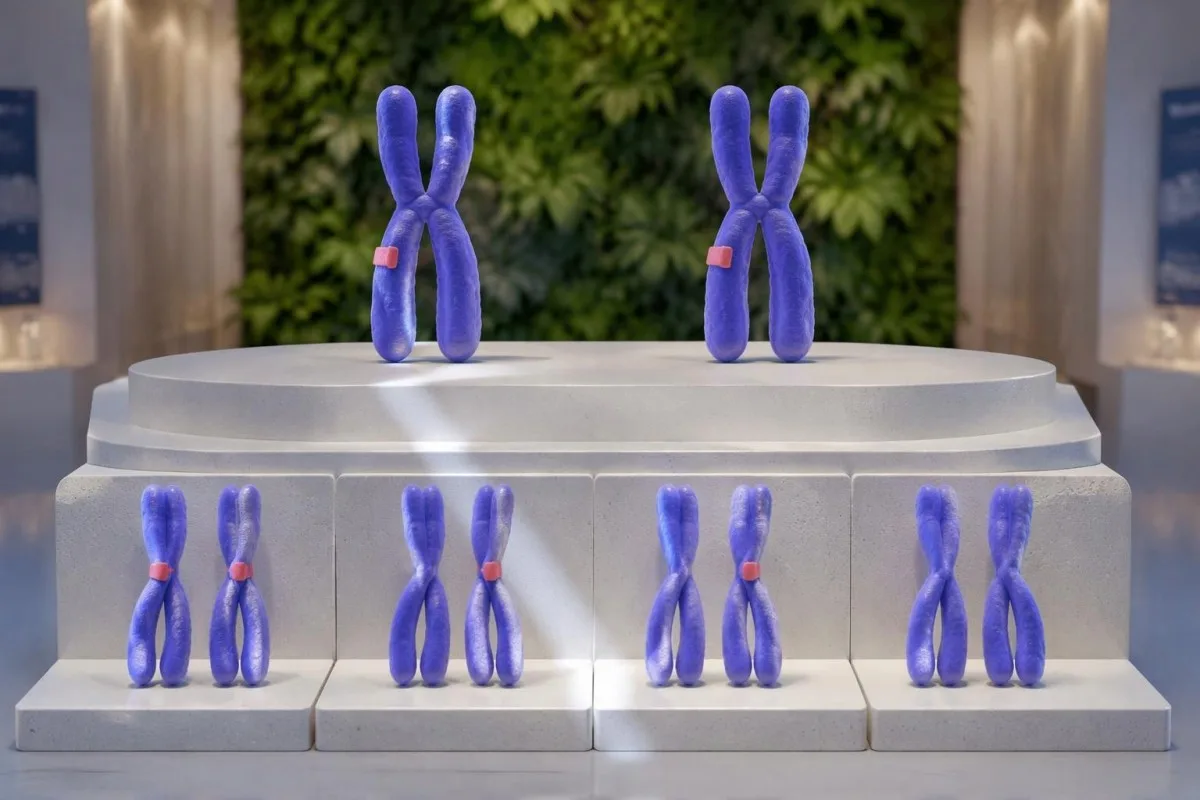
Bei einer hypothetischen bestätigten Trägerin oder einem bestätigten Träger und einem Partner mit einem verbleibenden Trägerrisiko von 1:814 wird das Risiko für eine betroffene Schwangerschaft auf 1:3,256 geschätzt. Die Berechnung lautet 1 × 1/814 × 1/4, also ungefähr 0.031%; diese Schätzung übernimmt die Annahmen und Einschränkungen des Rest-Risikowerts des Partners.
Bei einer hypothetischen bestätigten Trägerin oder einem bestätigten Träger und einem Partner mit zwei Kopien und positivem Marker, dessen Trägerrisiko auf 1:12 geschätzt wird, beträgt das geschätzte Risiko für eine betroffene Schwangerschaft 1:48. Das entspricht ungefähr 2.1%, nicht 25%, da der Trägerstatus der zweiten Person weiterhin ungewiss ist; eine genetische Beratung kann besprechen, ob weitere Tests diese Unsicherheit möglicherweise klären.
Auch zwei unsichere Ergebnisse können zu einer nützlichen Schätzung führen, wenn die Wahrscheinlichkeiten angemessen und unabhängig sind. Hypothetische Risiken von 1:12 und 1:39 ergeben nach Multiplikation mit 1/4 ein Risiko von 1:1,872, also ungefähr 0.053%; Verwandtschaft, eine gemeinsame Familienvariante oder ungeeignete Abstammungskategorien können diese einfache Berechnung unzuverlässig machen.
Das medizinische Inhaltsteam von Kantesti verwendet diese Berechnungen als Beispiele zur Aufklärung, nicht als individuelle Vorhersagen zum Fortpflanzungsrisiko. Vererbungsberechnungen finden sich auch bei Interpretation des Hämoglobinscreenings, doch die betreffenden Allele und Krankheitskombinationen unterscheiden sich; ein zuvor gesundes Kind verändert die Wahrscheinlichkeit von 25% nicht, wenn beide Eltern bestätigte SMA-Träger sind.
Welche Möglichkeiten helfen, wenn bei einer Schwangerschaft ein erhöhtes Risiko bestehen könnte?
Eine genetische Beratung kann pränatale Diagnostik, IVF mit Präimplantationsdiagnostik auf monogene Erkrankungen, Spendergameten und eine Empfängnis ohne zusätzliche genetische Tests erläutern. Eine Chorionzottenbiopsie oder Amniozentese kann fetales Material für eine gezielte SMA-Diagnostik liefern, wenn das Labor über eine geeignete Teststrategie verfügt; ein Träger-Screening allein diagnostiziert den Fetus nicht.
Eine Chorionzottenbiopsie wird in der Regel etwa zwischen der 10. und 13. Woche durchgeführt, während eine Amniozentese üblicherweise ab der 15. Woche erfolgt. Lokale Protokolle und individuelle Umstände bestimmen den Zeitpunkt, die Beratung zum Eingriff und die geeignete molekulare Analyse; holen Sie frühzeitig genetischen Rat ein, anstatt bis zum nächsten Routinetermin zu warten.
Ein routinemäßiges nichtinvasives pränatales Screening schließt SMA nicht aus. Bei gängigen zellfreien DNA-Screenings werden ausgewählte Chromosomenstörungen untersucht, und kommerzielle Einzelgen-Screenings sind nicht mit diagnostischen Tests gleichzusetzen; ein unauffälliges Ergebnis bei einem Standard-Pränatalscreening kann eine 2+0-Möglichkeit bei einem Elternteil nicht ausschließen.
Die Präimplantationsdiagnostik auf monogene Erkrankungen erfordert einen krankheitsspezifischen Laborplan. Bei einem hypothetischen Paar, bei dem eine Person nachweislich Anlageträger ist und bei der anderen ein ungeklärter Zwei-Kopien-Befund vorliegt, können vor der Entwicklung eines zuverlässigen Tests durch ein IVF-Labor zusätzliche Familien- oder Phaseninformationen erforderlich sein; PGT-M ist nicht einfach ein allgemeines Kästchen “SMA-negativer Embryo”.
Genetische Befunde der Eltern sollten von anderen Laborbefunden in der Schwangerschaft getrennt betrachtet werden. A positiver Antikörpersuchtest in der Schwangerschaft betrifft einen anderen Mechanismus als die rezessive SMN1-Vererbung; die gemeinsame Besprechung beider Befunde kann die Versorgung koordinieren, aber der eine bestätigt oder widerlegt den anderen nicht.
Schließen SMN2-Kopien oder ein guter Gesundheitszustand eine SMA-Trägerschaft aus?
Die SMN2-Kopienzahl schließt einen SMA-Anlageträgerstatus nicht aus, und Wohlbefinden schließt eine 2+0-Anlageträgerkonstellation nicht aus. SMN1 ist das Hauptgen, das bei der Bestimmung des Anlageträgerstatus untersucht wird; SMN2 ist ein verwandtes modifizierendes Gen, dessen Kopienzahl den Schweregrad der Erkrankung nach einer SMA-Diagnose beeinflussen kann, ohne den individuellen Verlauf genau vorherzusagen.
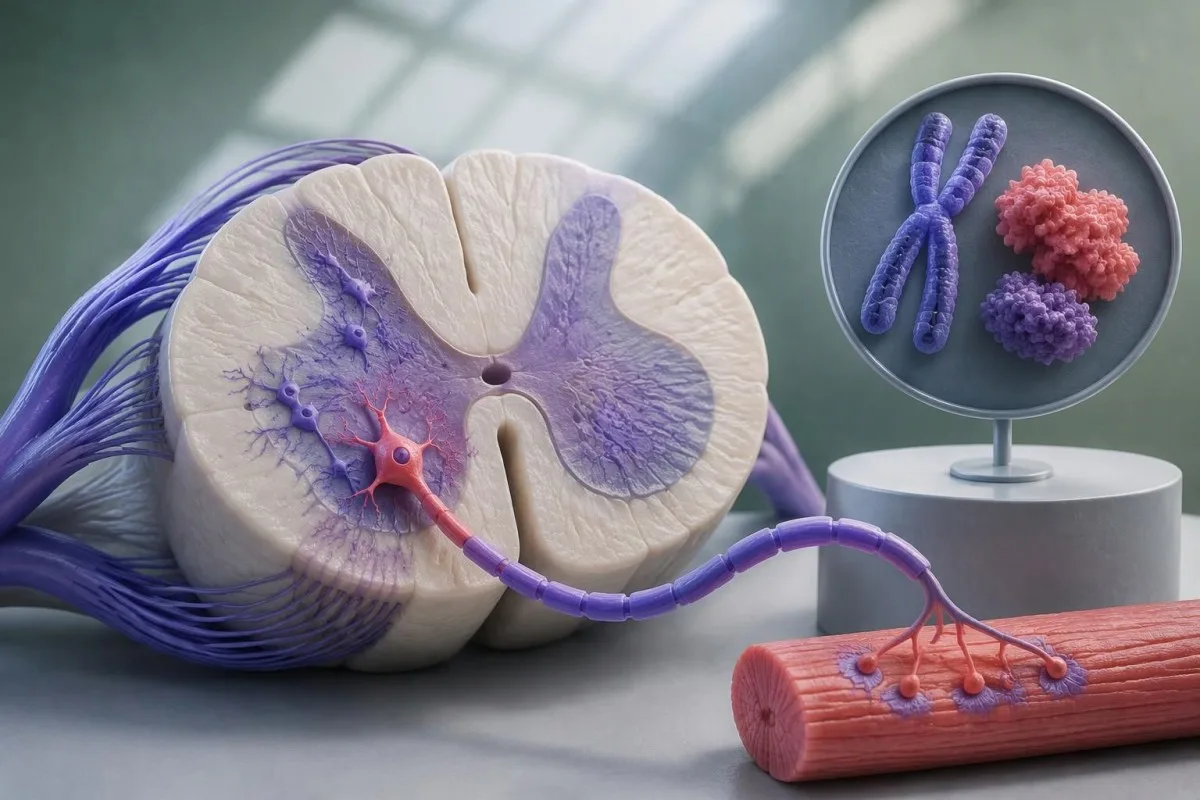
SMN2 produziert aufgrund eines veränderten RNA-Spleißings in der Regel deutlich weniger voll funktionsfähiges SMN-Protein als SMN1. Mehr SMN2-Kopien korrelieren häufig mit einem milderen unbehandelten Krankheitsbild, aber eine Person mit 3 oder 4 SMN2-Kopien kann diese Zahl nicht dazu verwenden, einen SMN1-Anlageträgerstatus auszuschließen oder den Krankheitsverlauf eines zukünftigen Kindes vorherzusagen.
Bei SMA-Symptomen ist ein diagnostischer Abklärungsweg erforderlich, statt lediglich ein reproduktionsmedizinisches Screening neu zu interpretieren. Fortschreitende Schwäche, verminderte Bewegung, Schwierigkeiten beim Füttern oder Atemprobleme bei einem Kind erfordern eine zeitnahe Untersuchung; ein früherer Zwei-Kopien-Befund eines Elternteils schließt ein betroffenes Kind nicht aus, da bekannte blinde Flecken beim Screening bestehen.
Viele SMA-Neugeborenen-Screenings erkennen vor allem eine homozygote SMN1-Exon-7-Deletion und können einige seltenere Genotypen übersehen. Ein negatives Neugeborenen-Screening schließt daher nicht jede Form von SMA aus, wenn klinische Anzeichen Anlass zur Sorge geben; ebenso ist ein Ergebnis des Anlageträger-Screenings kein Ersatz für die Abklärung von Symptomen.
KI-Erklärungen können eine kinderärztliche Untersuchung oder eine diagnostische genetische Testung nicht sicher ersetzen. Unsere Hinweise zu AI-Interpretation für Kinder trennen Aufklärung von Diagnose; akute Atemnot erfordert sofortige Versorgung, unabhängig davon, ob in einem Familienbefund 1, 2 oder 3 SMN1-Kopien aufgeführt sind.
Welche Angaben sollten Sie auf Ihrem SMN1-Bericht überprüfen?
Prüfen Sie die SMN1-Kopienzahl, das genaue Ergebnis zur gekoppelten Variante, die untersuchten Marker, die Einschränkungen des Tests, die Kategorie des verbleibenden Risikos und etwaige Hinweise zur Familienanamnese. Diese sechs Angaben erklären mehr als die Überschrift “negativ”; unterscheiden Sie “nicht nachgewiesen” von “nicht getestet”, insbesondere wenn im Befund zwei SMN1-Kopien aufgeführt sind.
“Verknüpfte Variante nicht nachgewiesen” und “Verknüpfte Variante nicht untersucht” sind unterschiedliche Ergebnisse. Bei zwei Kopien kann das erste Ergebnis eine niedrigere Schätzung wie 1:814 in der veröffentlichten europäischen Kategorie stützen; beim zweiten bleibt es bei der allein auf der Kopienzahl beruhenden Schätzung von etwa 1:604 in dieser Kategorie, sofern das Labor keine anderen Belege vorlegt.
Bewahren Sie den vollständigen Bericht auf, einschließlich der Interpretationsseite und der Fußnoten zur Methode. Ein zugeschnittener Screenshot, der nur “SMN1: 2” zeigt, lässt Informationen zur Sequenzierungsabdeckung, zu Markern und zu Annahmen über die Abstammung weg; sicheres Teilen über einen Arbeitsablauf mit der behandelnden Familienärztin oder dem behandelnden Familienarzt kann dabei helfen, das Originaldokument zur Überprüfung aufzubewahren.
Sinnvolle Fragen an das Labor sind konkret statt allgemein. Fragen Sie, ob sowohl c.*3+80T>G als auch c.*211_*212del untersucht wurden, ob pathogene Sequenzvarianten ausgewertet wurden und ob Gentests bei Familienangehörigen oder eine validierte Phasierungsmethode unter Ihren Umständen zwischen 1+1 und 2+0 unterscheiden könnte.
Kantesti bestimmt die Chromosomenphase nicht anhand eines PDF-Dokuments und rekonstruiert keine in einem genetischen Bericht fehlenden Informationen. Unser KI-Technologie-Leitfaden erläutert den umfassenderen Ablauf der Interpretation; bei zwei SMN1-Kopien ist eine vertretbare Ausgabe eine Erklärung der dokumentierten Befunde und der verbleibenden Unsicherheit, nicht eines erfundenen Genotyps.
Wie kann KI helfen, ohne die genetische Gewissheit zu übertreiben?
KI kann dabei helfen, die Kopienzahl und Fachbegriffe zu erklären und Fragen für einen Termin in der Genetikberatung vorzubereiten, aber sie kann die Trägerphase nicht bestätigen und keine Labortests ersetzen. Ein SMN1-Ergebnis von zwei Kopien sollte weiterhin mit der ursprünglichen Methode und ihren Einschränkungen verknüpft bleiben; jede erklärende Interpretation muss den Unterschied zwischen geschätztem Risiko und nachgewiesenem Trägerstatus wahren.
Kantesti ist eine KI-Plattform zur Blutbild Auswertung, deren aufklärende Funktion sich von der analytischen Funktion eines genetischen Labors unterscheidet. Bei einem SMN1-Ergebnis von 2 Kopien sollte unsere Erklärung nicht den Eindruck erwecken, dass das Hochladen eines Dokuments 1+1 belegt; unser Leitfaden zur Sicherheit von KI-Berichten betont, Aussagen anhand des Originalberichts zu überprüfen.
Genetische Berichte können Informationen enthalten, die für mehr als ein Familienmitglied relevant sind. Entfernen Sie vor dem Teilen eines Ergebnisses mit zwei Kopien unnötige Identifikationsmerkmale aus beigefügten Unterlagen von Angehörigen und holen Sie gegebenenfalls deren Einwilligung ein; unsere Vorsichtsmaßnahmen beim Teilen genetischer Berichte erläutern praktische Schritte zum Umgang mit Dokumenten, ohne zu suggerieren, dass eine Anonymisierung jedes Datenschutzrisiko beseitigt.
Ein auf Datenschutz ausgerichteter Umgang macht nicht jede Form der Offenlegung risikofrei. Genetische Informationen können Angehörige betreffen und je nach Rechtsordnung Auswirkungen auf Versicherungs- oder Beschäftigungsverhältnisse haben; unsere Datenschutz- und Dateninformationen erläutert unseren Umgang damit, während eine Fachperson für Genetik Fragen besprechen kann, die für Ihr Land und Ihre Familie spezifisch sind.
Ein nützlicher Gesprächsvermerk kann nur drei Zeilen lang sein. Notieren Sie “SMN1-Kopien: 2”, den genauen Befund zur gekoppelten Variante und ob der reproduktionsmedizinische Partner getestet wurde; fügen Sie die Frage zur Familienanamnese separat hinzu, damit eine beruhigende automatisierte Zusammenfassung nicht versehentlich den stärksten Grund für eine weiterführende Abklärung in den Hintergrund rückt.
Welche Quellen stützen die Interpretation und die nächsten Schritte?
Die SMA-spezifischen Belege hier stammen aus einer Übersichtsarbeit zu Testabläufen aus dem Jahr 2022, der Stellungnahme des ACOG zum Träger-Screening von 2017 und der praxisbezogenen Ressource des ACMG von 2021. Die beiden unten aufgeführten zusätzlichen Veröffentlichungen befassen sich mit Urinanalysen und Eisenuntersuchungen; sie sind eigenständige Bildungsressourcen und keine Belege für Schätzungen des SMN1-Restrisikos.
Milligan et al. (2022) liefern die in diesem Artikel verwendeten, markerabhängigen Schätzungen des Restrisikos. Ihre Tabelle unterscheidet Ergebnisse, die nur auf der Kopienzahl beruhen, von Ergebnissen mit zwei Kopien, bei denen duplikationsassoziierte Varianten fehlen oder vorliegen; die Bevölkerungsgruppen und Annahmen sollten jeder zitierten Zahl beigefügt bleiben, statt sie als universelle Referenzbereiche darzustellen.
ACOG (2017) und Gregg et al. für das ACMG (2021) unterstützen das Angebot eines Träger-Screenings und einer angemessenen Nachuntersuchung des Partners, doch die Screening-Richtlinie ist keine persönliche Genotypbestimmung. Wenn Ihr Befund und eine veröffentlichte 1:N-Schätzung voneinander abweichen, fragen Sie, welcher Test, welche Definition der Abstammungsgruppe, welche Anpassung aufgrund der Familienanamnese oder welcher Testumfang den Unterschied erklärt, bevor Sie sich für einen reproduktionsmedizinischen Test entscheiden.
Die beiden ergänzenden Veröffentlichungen können eine Frage zur Chromosomenphase nicht beantworten. Unser Informationsangebot zur Urinanalyse behandelt Urinbefunde, während unser Informationsangebot zu Eisenuntersuchungen Eisenmessungen behandelt; keine der Veröffentlichungen validiert das SMA-Screening oder schätzt die Wahrscheinlichkeit einer 2+0-Konstellation.
Der nächste praktische Schritt besteht darin, den Befund aufzubewahren und die Ungewissheit zu klären, die eine Entscheidung beeinflussen würde. Bei zwei SMN1-Kopien bedeutet das in der Regel, die Markererfassung, die Familienanamnese und die Ergebnisse des Partners zu prüfen; unser medizinische Inhaltsstandards erfordern, Bildungsinformationen zu Wahrscheinlichkeiten von bestätigten Diagnosen zu unterscheiden und unbegründete Entwarnung zu vermeiden.
Häufig gestellte Fragen
Bedeutet der Besitz von zwei Kopien von SMN1, dass ich kein SMA-Anlageträger bin?
0: Zwei SMN1-Kopien bedeuten in der Regel ein geringeres Trägerrisiko für SMA, schließen den Trägerstatus jedoch nicht aus. Die meisten Menschen haben eine 1+1-Anordnung, während bei einem stummen Träger beide Kopien auf einem Chromosom und keine auf dem anderen liegen können – eine 2+0-Anordnung. Einige krankheitsverursachende Sequenzvarianten können bei Tests, die nur die Kopienzahl bestimmen, ebenfalls übersehen werden. Ihr verbleibendes Risiko hängt von den Ergebnissen der gekoppelten Marker, dem Testumfang, der Abstammung und der Familienanamnese ab.
Was bedeutet es, wenn zwei SMN1-Kopien mit einer nachgewiesenen gekoppelten Variante vorliegen?
Zwei SMN1-Kopien mit nachgewiesener gekoppelter Variante weisen auf eine erhöhte Wahrscheinlichkeit einer Konstellation als stiller Träger hin, nicht auf einen bestätigten Trägerstatus. Häufige Marker sind c.*3+80T>G und c.*211_*212del. Zu den von Milligan et al. (2022) zusammengefassten veröffentlichten Schätzungen gehören etwa 1:12 für die Kategorie europäischer Abstammung und 1:39 für die Kategorie Schwarze/African American; diese Bevölkerungswerte sind jedoch nicht austauschbar. Eine genetische Beratung und Tests des reproduktionsmedizinischen Partners können helfen, die praktischen Auswirkungen zu klären.
Kann ich trotzdem ein stiller Träger sein, wenn die mit SMN1 gekoppelte Variante fehlt?
Ja, eine Person mit zwei SMN1-Kopien kann dennoch ein stiller Überträger sein, wenn die untersuchte gekoppelte Variante nicht vorliegt. Einige 2+0-Chromosomen tragen den Marker nicht, und Labore können sich darin unterscheiden, welche Marker sie untersuchen. Zu den publizierten Restrisiken bei negativem Markerbefund zählen etwa 1:814 in der Kategorie europäischer Abstammung und 1:375 in der Kategorie Schwarze/Afroamerikaner. Ein fehlender Marker senkt das geschätzte Risiko, belegt aber keine 1+1-Anordnung.
0 Sollte mein Partner getestet werden, wenn ich zwei SMN1-Kopien habe?
Ein Test des Partners ist besonders hilfreich, wenn ein Ergebnis von zwei SMN1-Kopien eine gekoppelte Variante aufweist, SMA in der Familie vorkommt oder der andere Partner bereits als bestätigter Träger gilt. Ein Ergebnis mit zwei Kopien und ohne Marker weist bei fehlender relevanter Familienanamnese in der Regel auf ein geringeres Risiko hin, doch ein Screening kann bei der Schwangerschaftsplanung weiterhin besprochen werden. Wenn ein Partner bestätigter Träger ist, sollte der Test des anderen Partners hinsichtlich der SMN1-Dosierung, der Erfassung von Sequenzvarianten und der Beurteilung eines stillen Trägerstatus überprüft werden. Bei zwei bestätigten Trägern beträgt das Risiko für ein betroffenes Kind in jeder Schwangerschaft etwa 25%.
Wie hoch ist das Risiko für das Baby, wenn ein Elternteil SMA-Träger ist und der andere zwei Kopien hat?
Wenn ein Elternteil bestätigter SMA-Träger ist, entspricht das geschätzte Risiko für eine betroffene Schwangerschaft dem Restrisiko, dass der andere Elternteil Träger ist, multipliziert mit 1/4. Bei einem hypothetischen Restrisiko von 1:814 ergibt sich daraus etwa 1:3,256 oder 0.031%. Bei einem hypothetischen Restrisiko von 1:12 ergibt sich etwa 1:48 oder 2.1%. Für diese Schätzungen ist ein geeignetes Restrisiko erforderlich; aufgrund der Familienanamnese oder biologischen Verwandtschaft kann eine Anpassung nötig sein.
Schließen SMN2-Kopien oder ein unauffälliges pränatales Screening SMA aus?
Weder die Anzahl der SMN2-Kopien noch ein Routine-Pränatalscreening mit niedrigem Risiko schließen einen SMA-Trägerstatus oder einen betroffenen Fötus aus. SMN2 ist ein krankheitsmodifizierendes Gen, daher lässt sich anhand eines Ergebnisses von 3 oder 4 Kopien nicht feststellen, ob SMN1 in der Anordnung 1+1 oder 2+0 vorliegt. Das standardmäßige zellfreie DNA-Pränatalscreening diagnostiziert SMA im Allgemeinen nicht. Wenn bei einer Schwangerschaft ein relevantes SMA-Risiko besteht, kann ein Genetikteam eine diagnosespezifische Untersuchung mittels Chorionzottenbiopsie oder Amniozentese besprechen.
Lassen Sie sich Ihre Blutwerte erklären
Laden Sie Ihren Laborbericht hoch und die KI von Kantesti erklärt jeden Biomarker innerhalb von Sekunden in einfacher Sprache. Weltweit von mehr als 2 Millionen Menschen genutzt.
Referenzen
- Klein, T., Mitchell, S. & Weber, H. (2026). Urobilinogen im Urintest: Vollständiger Urinanalyse-Leitfaden 2026. Kantesti KI-Medizinrecherche. DOI
- Klein, T., Mitchell, S. & Weber, H. (2026). Leitfaden zu Eisenstatusuntersuchungen: TIBC, Eisensättigung und Eisenbindungskapazität. Kantesti KI-Medizinrecherche. DOI
- Milligan JN et al. (2022). Empfehlungen zur Interpretation und Berichterstattung stiller Träger- und krankheitsmodifizierender Varianten in SMA-Testabläufen. Genes. DOI
- American College of Obstetricians and Gynecologists (2017). Committee-Stellungnahme Nr. 691: Trägerscreening auf genetische Erkrankungen. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Screening auf autosomal-rezessive und X-chromosomale Erkrankungen während der Schwangerschaft und vor der Empfängnis: eine Praxishilfe des American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine. DOI
- 2M+Analysierte Tests
- 127+Länder
- 100+Sprachen
Über das medizinische Team


E-E-A-T Vertrauenssignale
Erfahrung
Ärztlich geleitete klinische Überprüfung von Labor-Interpretations-Workflows.
Sachverstand
Fokus der Labormedizin darauf, wie Biomarker sich im klinischen Kontext verhalten.
Autorität
Medizinisch geprüft von Dr. Thomas Klein, mit Beiträgen von Dr. Sarah Mitchell und Prof. Dr. Hans Weber.
Vertrauenswürdigkeit
Evidenzbasierte Interpretation mit klaren nächsten Schritten zur Reduzierung von Alarm.





Medizinischer Haftungsausschluss
Dieser Artikel dient nur zu Bildungszwecken und stellt keine medizinische Beratung dar. Wende dich für Diagnose- und Behandlungsentscheidungen immer an eine qualifizierte medizinische Fachkraft.
Veröffentlicht · Kontaktieren Sie das Redaktionsteam
Veröffentlicht von Kantesti Ltd, eingetragen in England und Wales, Firmennr. 17090423, London, Vereinigtes Königreich.
