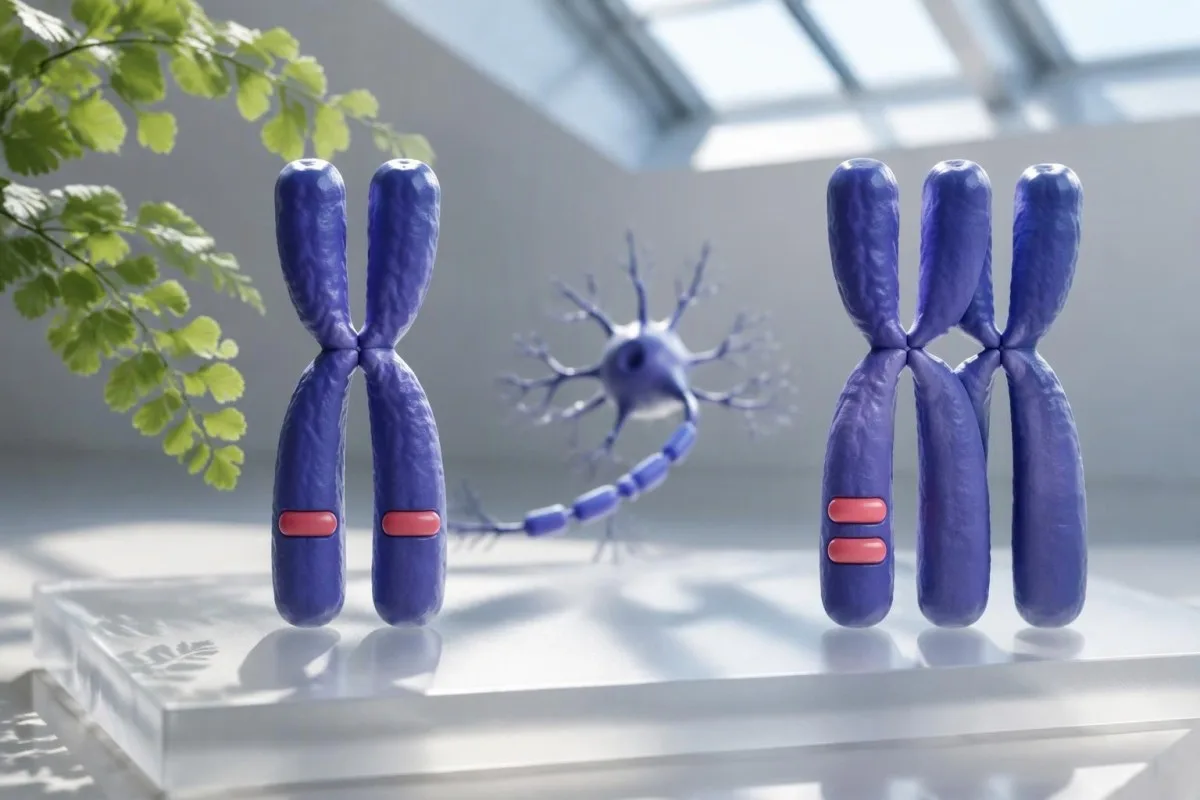
Dvě kopie SMN1 obvykle znamenají nižší pravděpodobnost, že jste přenašečem spinální svalové atrofie, nikoli však nulové riziko. Zbývající nejistota závisí na uspořádání chromozomů, přidružených variantách, původu a na tom, co laboratoř skutečně testovala.

Klíčová sdělení
- Dvě kopie SMN1 obvykle ukazují na nižší riziko přenašečství, ale testování počtu kopií nedokáže vždy rozlišit uspořádání 1+1 od uspořádání 2+0 u tichého přenašeče.
- Tichý přenašeč znamená, že obě kopie SMN1 jsou na jednom chromozomu 5, zatímco druhý chromozom nemá žádnou; daný člověk může předat chromozom bez SMN1.
- Přidružené varianty jako SMN1 c.*3+80T>G a c.*211_*212del mohou zvýšit odhadovanou pravděpodobnost uspořádání 2+0, ale nedokazují ho.
- Zbytkové riziko se liší podle původu a použité metody: publikované odhady pro osoby evropského původu se dvěma kopiemi se pohybují přibližně od 1:814 při nepřítomnosti navázaných variant do 1:12 při přítomnosti navázané varianty.
- Negativní testování navázaných variant snižuje riziko, ale nemůže vyloučit každého tichého přenašeče ani každou sekvenční variantu v genu SMN1 způsobující onemocnění.
- Testování partnera je zvláště užitečné, když je jeden z reprodukčních partnerů potvrzeným přenašečem, má zvýšené riziko tichého přenašečství nebo relevantní rodinnou anamnézu.
- Riziko těhotenství přibližně odpovídá pravděpodobnosti přenašečství prvního partnera vynásobené pravděpodobností přenašečství druhého partnera a následně vynásobené 1/4, za předpokladu standardní autozomálně recesivní dědičnosti.
- Genetické poradenství pomáhá rozlišit odhad ze screeningu od potvrzeného genotypu a může objasnit testování v rodině, prenatální diagnostiku a reprodukční možnosti.
Co znamenají dvě kopie SMN1 při screeningu přenašečství SMA?
Dvě kopie SMN1 obvykle znamenají snížené riziko přenašečství SMA, nikoli jistotu, že nejste přenašečem. Většina lidí s tímto výsledkem má jednu kopii na každém chromozomu 5, ale někteří mají obě kopie na jednom chromozomu a žádnou na druhém — a konfiguraci tichého přenašeče 2+0.
Počet kopií SMN1 je měření DNA, nikoli koncentrace proteinu ani výsledek běžného krevního obrazu. Výsledek uvádějící “2 kopie” obvykle popisuje počet detekovaných cílových sekvencí SMN1; nemusí nutně potvrzovat, že jsou obě kopie plně funkční nebo umístěné na různých chromozomech.
Výsledek znamenající snížené riziko se liší od diagnostického výsledku. Screening přenašečství odhaduje, zda by obecně zdravý člověk mohl předat alelu způsobující onemocnění, zatímco diagnostika SMA vyžaduje odpovídající klinické posouzení a molekulární vyšetření; samotné číslo 2 na žádnou z těchto otázek úplně neodpovídá.
Slovo “negativní” může skrývat různé rozsahy testování. Jedna laboratoř může uvést dvě kopie, aniž by testovala markery tichého přenašečství, zatímco jiná přidává analýzu navázaných variant a výpočet zbytkového rizika; naše vysvětlení kvalitativní a kvantitativní výsledky pomáhá rozlišit formulaci od měření, které se za ní skrývá.
Kantesti je analyzátor krevních testů s umělou inteligencí, který vysvětluje laboratorní terminologii, ale výsledek SMN1 je specializované genetické vyšetření, nikoli běžný panel biomarkerů. Náš firemní pozadí vysvětluje naši širší roli; interpretace dvou kopií pro účely reprodukčního rozhodování však stále vyžaduje původní laboratorní zprávu a v indikovaných případech odborné znalosti v oblasti genetiky.
Jak může být člověk se dvěma kopiemi tichým přenašečem SMA?
Tichý přenašeč SMA má dvě kopie SMN1 na jednom chromozomu 5 a žádnou kopii na druhém: 2+0. Standardní vyšetření počtu kopií může napočítat dvě kopie, aniž by ukázalo jejich přiřazení ke chromozomům, takže tato konfigurace může vypadat jako obvyklá konfigurace nepřenašeče 1+1.
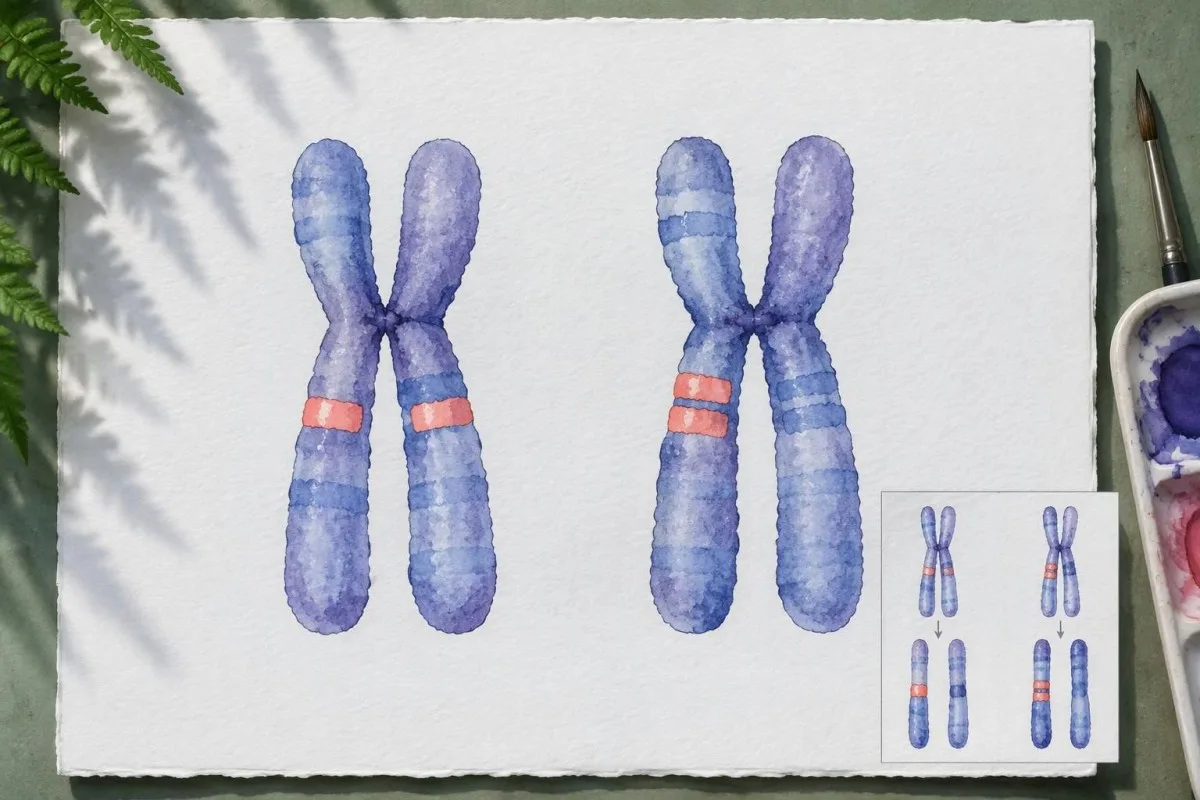
Uspořádání chromozomů se nazývá fáze. Při uspořádání 1+1 obvykle kterýkoli chromozom předaný dítěti obsahuje kopii SMN1; při uspořádání 2+0 nese za předpokladu standardní segregace přibližně polovina vajíček nebo spermií dané osoby chromozom bez SMN1.
„Tichý“ neznamená časné SMA ani skryté příznaky. Nositel s uspořádáním 2+0 má obecně dostatečnou funkci SMN1, aby nemocí netrpěl; klinickým problémem je přenos na potomky, nikoli očekávání, že se u nositele nemoc časem rozvine.
Problém počítání názorně ukazuje jasně hypotetický příklad. Osoba A má jednu kopii SMN1 na každém chromozomu, zatímco osoba B má dvě kopie na stejném chromozomu; u obou je celkový počet kopií 2, avšak pouze osoba B může obvykle předat chromozom bez SMN1.
Výsledky vyšetření nosičství používají pro různá onemocnění odlišná genetická měření. Vyšetření SMA se zaměřuje na počet kopií a fázi, zatímco výsledky screeningu syndromu fragilního X se zaměřují na velikost repetice; uklidňující výsledek u jednoho onemocnění nemůže určit uspořádání chromozomů u jiného.
Co přesně znamená “zjištěna přidružená varianta SMN1”?
“Byla zjištěna varianta vázaná na SMN1” znamená, že laboratoř nalezla marker spojený s duplikací SMN1 na jednom chromozomu. Jsou-li přítomny dvě kopie SMN1, markery jako c.*3+80T>G nebo c.*211_*212del mohou zvýšit pravděpodobnost tichého nosičství, ale žádný z těchto markerů samostatně nepotvrzuje genotyp 2+0.
Běžně uváděný marker c.*3+80T>G se může objevovat také pod starším názvem g.27134T>G. Tyto názvy mohou podle různých konvencí referenčních sekvencí označovat tentýž vázaný marker; požádejte laboratoř o potvrzení ekvivalence a nepředpokládejte, že dvě položky s odlišnými názvy představují dva samostatné nálezy.
Marker vázaný na SMN1 není totéž co sekvenční varianta SMN1 způsobující onemocnění. Hvězdička v zápisu c.*3+80T>G označuje změnu za kódující sekvencí; význam markeru pro screening vyplývá z jeho souvislosti s chromozomy nesoucími duplikaci, nikoli z toho, že by samostatně prokazoval ztrátu funkce SMN1.
Výkonnost markerů závisí na studované populaci. Milligan et al. (2022) v časopise Genes doporučují tyto varianty interpretovat spolu s počtem kopií a původem, protože pozitivní marker má v různých skupinách výrazně odlišnou prediktivní hodnotu; dvě kopie spolu s pozitivním markerem by se obvykle měly popisovat jako zvýšené riziko nosičství, nikoli jako potvrzené nosičství.
Nepřítomnost markeru neprokazuje uspořádání 1+1. Některé chromozomy 2+0 testovaný marker nemají a některé laboratoře testují pouze jednu ze dvou běžně diskutovaných variant; při čtení je důležité rozlišovat také mezi souvislostí a příčinnou souvislostí genetických nálezů MEFV.
Jaká publikovaná reziduální rizika přenašečství se uvádějí při dvou kopiích SMN1?
Zbytkové riziko nosičství je odhadovaná pravděpodobnost, že osoba je nosičem SMA i po obdržení výsledku screeningu. Milligan et al. (2022) shrnují odhady závislé na původu pro dvě kopie SMN1, přičemž uvádějí samostatné hodnoty pro testování pouze počtu kopií a pro případ, kdy jsou přítomnost či nepřítomnost navázaných variant zaznamenány; jde o populační odhady, nikoli osobní diagnózy.
Pro kategorii evropského původu v přehledu činí zbytkové riziko při dvou kopiích přibližně 1:604 bez informací o markerech, 1:814 při nepřítomnosti markerů a 1:12 při přítomnosti markeru. To odpovídá přibližně 0.17%, 0.12% a 8.3%; jmenovatel se zmenšuje s růstem odhadovaného rizika.
Pro kategorii černošské/afroamerické populace v přehledu činí odpovídající odhady přibližně 1:132, 1:375 a 1:39. Odhad přibližně 2.6% spojený s pozitivním markerem nelze zaměňovat za odhad 8.3% pro evropskou kategorii, přestože laboratorní formulace může být totožná.
Pro široce vymezenou asijskou kategorii v přehledu činí odhady přibližně 1:719, 1:779 a 1:57; pro hispánskou kategorii přibližně 1:641, 1:906 a 1:99. Kategorie zahrnují různorodé populace a tyto hodnoty by neměly mít přednost před posouzením specifickým pro daný test v laboratoři ani před relevantní rodinnou anamnézou.
Při Kantesti vysvětlujeme hodnotu 1:12 jako odhadovanou pravděpodobnost, nikoli jako důkaz, že konkrétní osoba má uspořádání 2+0. Tyto hodnoty pro SMA by se také neměly přenášet na výsledky genetického rizika APOL1, kde se vztah mezi genotypem, původem a klinickým výsledkem zásadně liší.
Proč původ mění odhad reziduálního rizika?
Původ mění odhady zbytkového rizika, protože uspořádání duplikací SMN1 a markery, které jsou s nimi navázané, se vyskytují v různých frekvencích napříč zkoumanými populacemi. Široké kategorie původu jsou nedokonalé statistické kategorie; pro osobu se smíšeným či neznámým původem nebo původem nedostatečně zastoupeným ve studiích nemusí existovat jediný obhajitelný jmenovatel zbytkového rizika při výsledku dvou kopií.
Lékař nemůže původ spolehlivě odhadnout podle vzhledu. Použití odhadu 1:39 nebo 1:12 pro pozitivní marker pouze na základě odstínu pleti by bylo nesprávným využitím důkazů; vhodnějším východiskem jsou vlastní údaje o původu, informace o rodině a definice populací používané laboratoří.
Hypotetická osoba se smíšeným původem může obdržet rozmezí, nikoli jedno číslo. Pokud dvě použitelné publikované kategorie uvádějí riziko při pozitivním markeru 1:12 a 1:99, zprůměrováním jmenovatelů nevznikne ověřený osobní odhad, protože četnosti příslušných haplotypů se tímto způsobem neprůměrují.
U reprodukčních partnerů, kteří jsou příbuzní, je třeba postupovat obzvlášť obezřetně. Standardní výpočet, který násobí dvě nezávislé pravděpodobnosti přenašečství, může podhodnotit riziko spojené se společnou rodinnou anamnézou, pokud jsou partneři biologicky příbuzní; i dva zdánlivě uklidňující výsledky počtu kopií je třeba individuálně posoudit, pokud se v rodině vyskytuje potvrzená diagnóza SMA.
Genetické souvislosti s populací je třeba oddělovat od společenských označení. Naše pojednání o Počty neutrofilů při Duffy-null fenotypu představují další situaci, kdy konkrétní dědičný znak vysvětluje více než široká rasová kategorie; u SMA je určení skutečného uspořádání 1+1 nebo 2+0 informativnější než odhadování podle identity.
Co může laboratorní metoda přehlédnout?
Screening SMA může v závislosti na testu přehlédnout tiché přenašeče, některé sekvenční varianty SMN1 způsobující onemocnění a neobvyklá strukturální uspořádání. Dvě kopie zjištěné testováním dávky automaticky neznamenají, že bylo provedeno sekvenování, analýza vazebných markerů nebo určení fáze chromozomů; každou z těchto možností je třeba potvrdit samostatně.
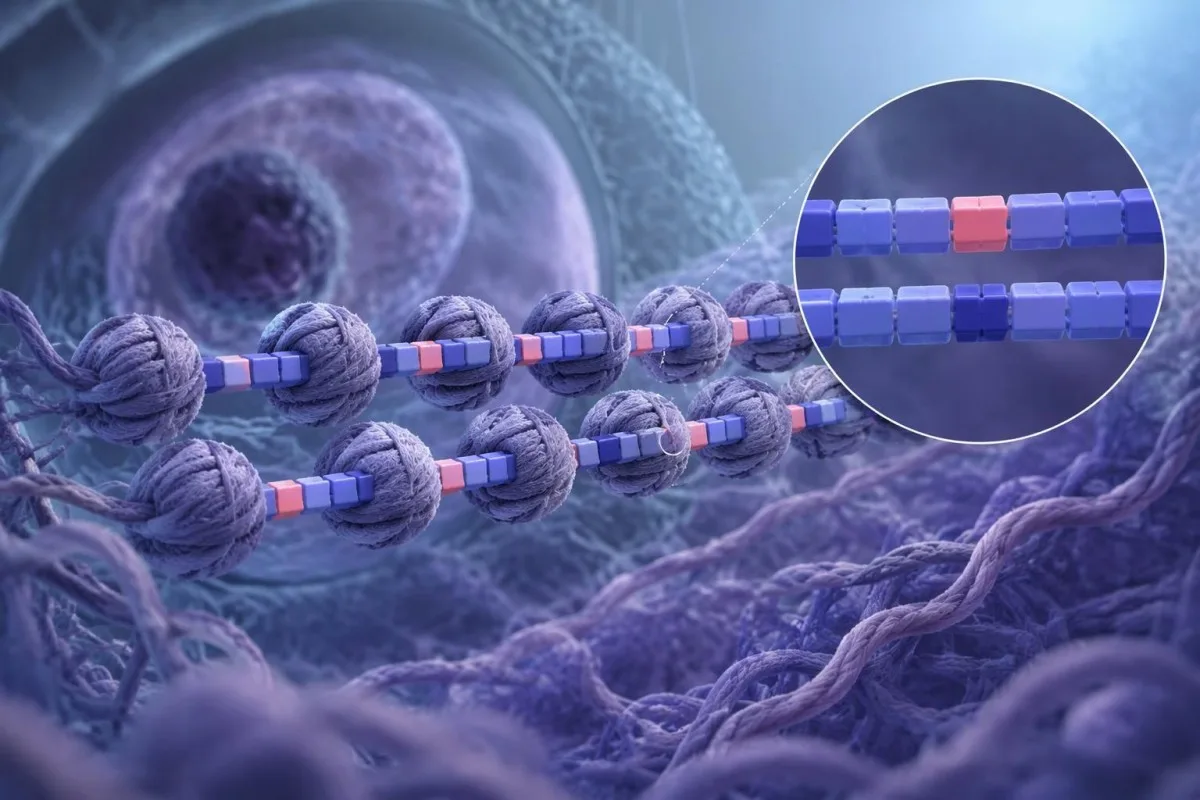
Mnoho testů cílí na exon 7 genu SMN1, protože jeho delece odpovídá za velkou většinu genotypů spojených se SMA. Jiné exony, komplexní přestavby nebo sekvenční varianty mohou vyžadovat další metody; skutečnost, že test detekuje dvě kopie exonu 7, nedokládá úplné pokrytí obou genů.
Geny SMN1 a SMN2 jsou si velmi podobné, a proto je nutný specializovaný návrh testu. Laboratoře mohou používat kvantitativní PCR, digitální PCR, MLPA nebo validované přístupy založené na sekvenování, ale samotné názvy metod nezaručují detekci uspořádání 2+0 ani všech klinicky relevantních sekvenčních změn.
Opakování totožného testu počtu kopií může vést ke stejné nejistotě. Pokud první výsledek udává 2 kopie bez informace o fázi, druhý výsledek dávkového testu 2 kopií samostatně nedokazuje uspořádání 1+1; užitečnější otázkou je, zda lze jinou analýzou vyřešit konkrétní slepé místo.
Genetické testy je třeba posuzovat podle toho, co mají měřit, nikoli podle toho, zda poskytují zdánlivě přesné číslo. Počet opakování v genetickým testováním Huntingtonovy choroby odpovídá na jinou otázku než počet kopií SMN1 a i vysoce přesný počet kopií může ponechat uspořádání chromozomů nevyjasněné.
Kdy je důležitá rodinná anamnéza a sekvenování SMN1?
Potvrzená diagnóza SMA v rodině může být důvodem ke genetické konzultaci, i když screening uvádí dvě kopie SMN1 a žádnou vazebnou variantu. Nejužitečnějším výchozím bodem je molekulární zpráva postiženého příbuzného, protože delece nebo sekvenční varianta specifická pro danou rodinu může vyžadovat testování nad rámec běžného dávkového testu nosičství.
Přibližně 2–5% osob se SMA má deleci SMN1 na jednom chromozomu a patogenní intragenní variantu na druhém, nikoli běžný vzorec bialelické delece exonu 7. Tato statistika u osob s postižením objasňuje omezení screeningu; nejde o pravděpodobnost, že člověk se dvěma kopiemi je nosičem.
Jedna patogenní sekvenční varianta může být přítomna současně s celkovým počtem 2 kopií SMN1. Pokud je jedna kopie funkční a druhá obsahuje patogenní změnu, může být člověk nosičem v uspořádání 1+1, nikoli tichým nosičem v uspořádání 2+0; samotný počet kopií tyto mechanismy nerozliší.
Testování postiženého příbuzného jako první může zabránit nesměřujícímu následnému testování. Pokud například zpráva o SMA u hypotetického sourozence uvádí konkrétní sekvenční variantu SMN1, cílené testování této varianty může být informativnější než pouhé opakování screeningu nosičství se dvěma kopiemi.
Kantesti je služba využívající AI k interpretaci laboratorních testů, která pomáhá vysvětlit znění zprávy, ale nedokáže sekvenovat SMN1 ani na základě dokumentu stanovit genotyp 2+0. Náš informace o klinické validaci by nemělo být chápáno jako potvrzení genetického určení fáze; podobně, genetická interpretace Fabryho choroby závisí na konkrétní zděděné variantě a důkazech specifických pro dané onemocnění.
Kdy by měl být testován reprodukční partner?
Testování partnera je obzvláště užitečné, pokud je jedna osoba potvrzeným nosičem SMA, má zvýšené riziko tichého nosičství nebo relevantní rodinnou anamnézu. Stanovisko výboru ACOG č. 691 (2017) doporučuje nabídnout screening SMA osobám, které plánují těhotenství nebo již těhotné jsou, a při zjištění nosičství nabídnout vyšetření partnera.
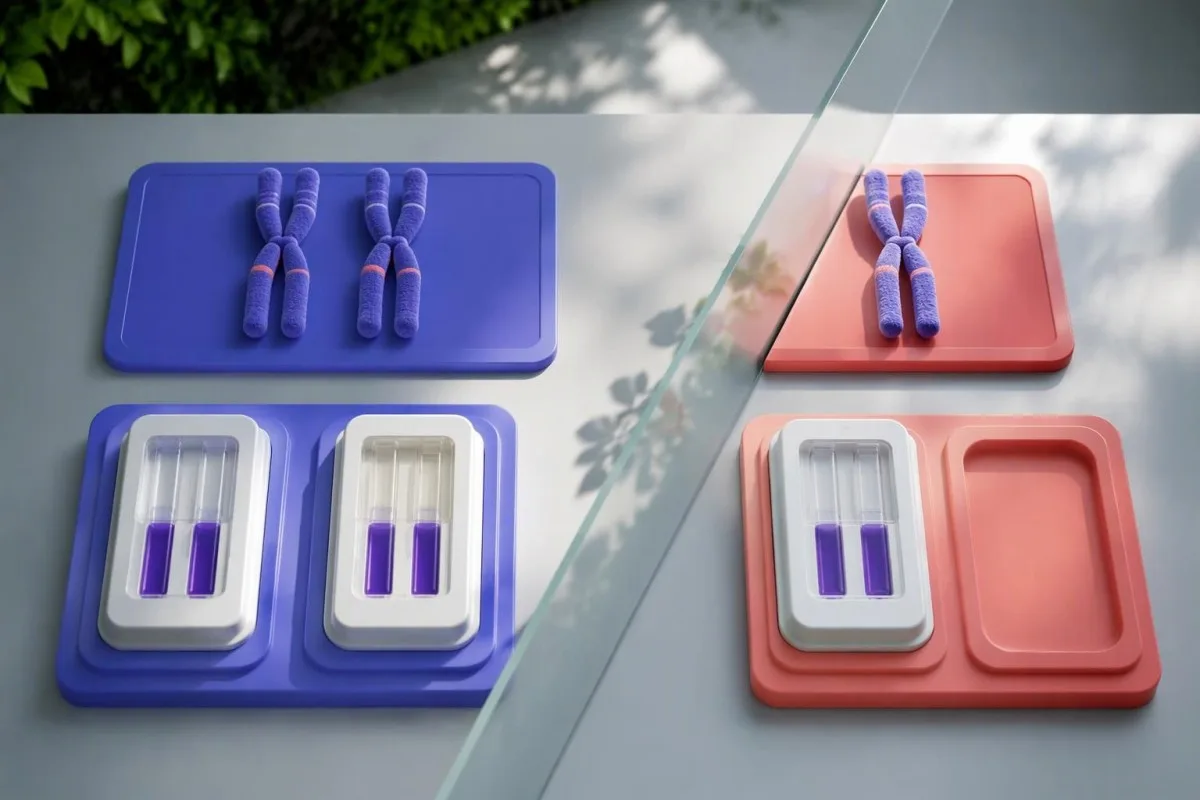
Výsledek se dvěma kopiemi a pozitivním markerem odůvodňuje diskusi, nikoli automatický předpoklad, že oba partneři jsou nosiči. Vyšetření reprodukčního partnera může významně zpřesnit riziko pro pár, zejména pokud má tento partner jednu kopii SMN1 nebo známou patogenní variantu; poradenství může probíhat souběžně se zajišťováním vyšetření.
Souběžný screening může omezit prodlevy během těhotenství. Gregg et al. (2021) v odborném doporučení ACMG podporují rovný přístup k nabídce screeningu nosičství a popisují vyšetření partnera po zjištění nálezu s klinickým dopadem; vhodné vyšetření by mělo odpovídat danému onemocnění, nikoli spoléhat na označení “negativní” u nesouvisejícího panelu.
Partner potvrzeného nosiče může potřebovat více než základní stanovení počtu kopií. Odborné doporučení ACMG doporučuje při následném vyšetření partnera úplnou analýzu příslušného genu namísto omezeného panelu variant; vzhledem k technické složitosti SMN1 je však třeba s laboratoří probrat sekvenování, stanovení počtu kopií a analýzu tichého nosičství.
Vyšetření před početím poskytuje více času na rozhodování než vyšetření v pozdním těhotenství. Pár, který plánuje početí za 3 měsíce, se může informovat o době zpracování výsledků a dostupnosti poradenství spolu s dalšími přípravami, jako je průvodce imunitou proti zarděnkám před početím; testování imunity a screening nosičství SMA odpovídají na odlišné otázky.
Jak se vypočítává pravděpodobnost postižení těhotenství?
U standardního rizika SMA s autozomálně recesivní dědičností vynásobte pravděpodobnost nosičství u každého reprodukčního partnera číslem 1/4. U dvou potvrzených nosičů je pravděpodobnost postiženého dítěte v každém těhotenství přibližně 25%; pokud je status nosiče nejistý, pravděpodobnost 1 u potvrzeného nosiče se nahrazuje odhady zbytkového rizika.
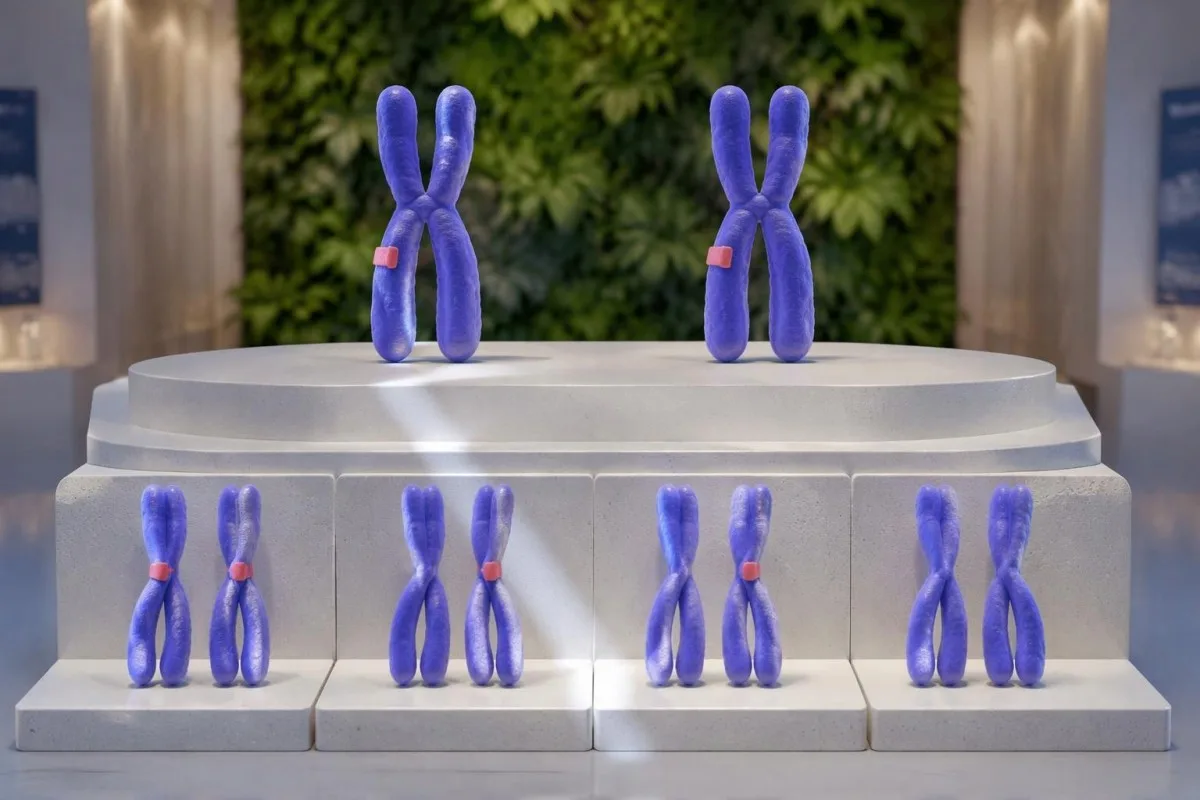
Hypoteticky, při potvrzeném nosiči a partnerovi se zbytkovým rizikem nosičství 1:814 se odhadované riziko postiženého těhotenství rovná 1:3,256. Výpočet je 1 × 1/814 × 1/4, tedy přibližně 0.031%; tento odhad vychází z předpokladů a omezení, které se pojí s údajem o zbytkovém riziku partnera.
Hypoteticky, při potvrzeném nosiči a partnerovi se dvěma kopiemi a pozitivním markerem, jehož odhadované riziko nosičství je 1:12, činí odhad rizika postiženého těhotenství 1:48. To je přibližně 2.1%, nikoli 25%, protože status nosiče u druhé osoby zůstává nejistý; genetické poradenství může pomoci posoudit, zda tuto nejistotu lze odstranit dalším vyšetřením.
I dva nejisté výsledky mohou poskytnout užitečný odhad, pokud jsou pravděpodobnosti vhodné a nezávislé. Hypotetická rizika 1:12 a 1:39 dávají po vynásobení číslem 1/4 výsledek 1:1,872, tedy přibližně 0.053%; příbuznost, společná rodinná varianta nebo nevhodné kategorie původu mohou způsobit, že tento jednoduchý výpočet nebude spolehlivý.
Lékařský obsahový tým Kantesti používá tyto výpočty jako vzdělávací příklady, nikoli jako individuální předpovědi reprodukčního rizika. Výpočty dědičnosti se objevují také u interpretace hemoglobinového screeningu, avšak příslušné alely a kombinace onemocnění se liší; předchozí zdravé dítě nemění pravděpodobnost 25%, pokud jsou oba rodiče potvrzenými nosiči SMA.
Jaké možnosti pomohou, pokud může být těhotenství spojeno se zvýšeným rizikem?
Genetické poradenství může vysvětlit prenatální diagnostiku, IVF s preimplantačním genetickým testováním monogenního onemocnění, dárcovské gamety a početí bez dodatečného genetického testování. Odběr choriových klků nebo amniocentéza mohou poskytnout fetální materiál pro cílenou diagnostiku SMA, pokud má laboratoř vhodnou testovací strategii; samotný screening přenašečství diagnózu plodu nestanoví.
Odběr choriových klků se obvykle provádí přibližně mezi 10. a 13. týdnem, zatímco amniocentéza se obvykle provádí od 15. týdne. Načasování, poradenství ohledně výkonu a vhodnou molekulární analýzu určují místní postupy a individuální okolnosti; konzultaci s genetikem zajistěte včas a nečekejte na příští běžnou kontrolu.
Běžný neinvazivní prenatální screening SMA nevylučuje. Běžný screening volné DNA z krve matky se zaměřuje na vybrané chromozomální poruchy a komerční screening jednotlivých genů není ekvivalentem diagnostického testování; výsledek s nízkým rizikem při standardním prenatálním screeningu nevyřeší možnost rodičovského genotypu 2+0.
Preimplantační genetické testování monogenního onemocnění vyžaduje laboratorní plán specifický pro dané onemocnění. Hypotetický pár, u něhož je u jednoho partnera potvrzeno přenašečství a u druhého je nevyjasněn výsledek se dvěma kopiemi, může potřebovat další informace o rodině nebo fázi variant, než laboratoř IVF navrhne spolehlivé testování; PGT-M není jen obecné zaškrtávací políčko “embryo bez SMA”.
Genetické výsledky rodičů je třeba odlišovat od ostatních laboratorních nálezů v těhotenství. A pozitivní screening protilátek v těhotenství se týká jiného mechanismu než recesivní dědičnost SMN1; projednání obou zpráv společně může pomoci koordinovat péči, ale jedna druhou nepotvrzuje ani nevyvrací.
Vylučují počet kopií SMN2 nebo dobrý zdravotní stav přenašečství SMA?
Počet kopií SMN2 nevylučuje přenašečství SMA a dobrý zdravotní stav nevylučuje uspořádání přenašeče 2+0. SMN1 je hlavní gen vyšetřovaný při zjišťování přenašečství; SMN2 je příbuzný modifikující gen, jehož počet kopií může po stanovení diagnózy SMA ovlivnit závažnost onemocnění, aniž by přesně určoval průběh u konkrétního člověka.
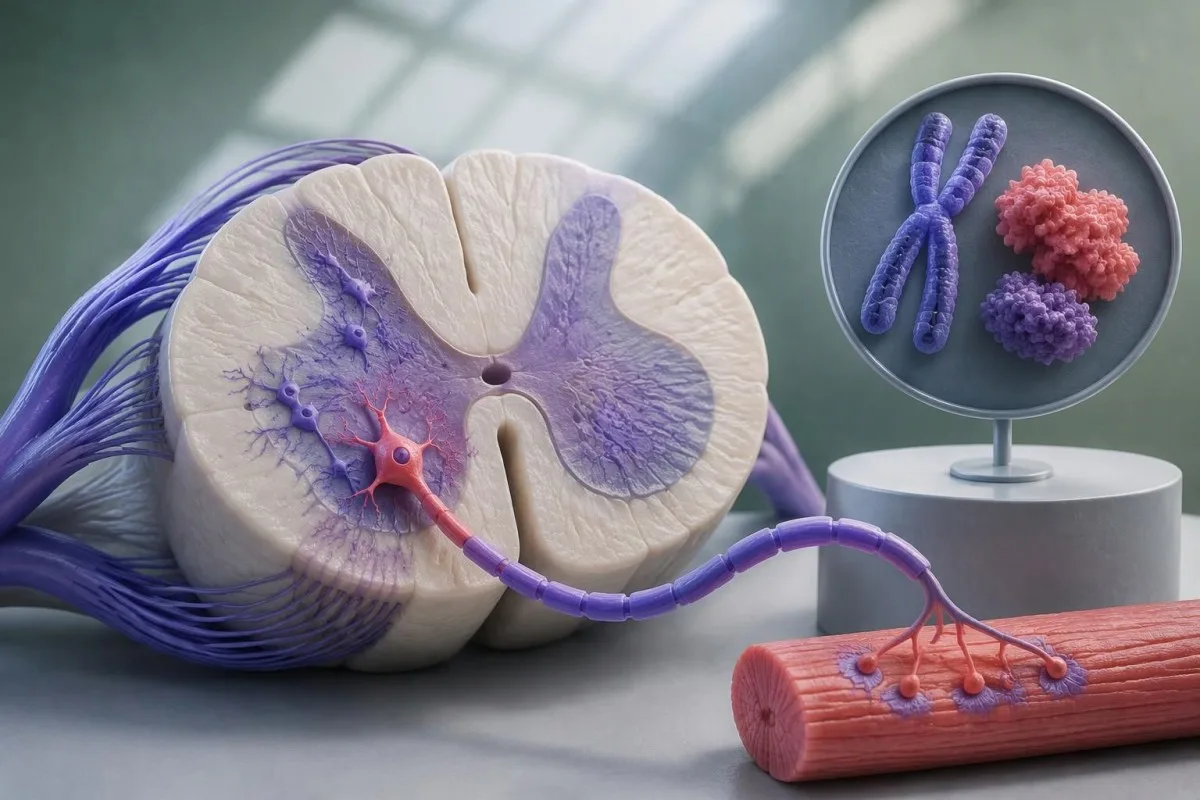
SMN2 obvykle vytváří mnohem méně plnohodnotného funkčního proteinu SMN než SMN1 kvůli odlišnostem ve sestřihu RNA. Více kopií SMN2 často souvisí s mírnějším neléčeným fenotypem, ale člověk se 3 nebo 4 kopiemi SMN2 nemůže tento počet použít k vyloučení přenašečství SMN1 ani k předpovědi průběhu onemocnění u budoucího dítěte.
Příznaky SMA vyžadují diagnostický postup, nikoli pouze nové vyhodnocení reprodukčního screeningu. Progresivní svalová slabost, omezený pohyb, potíže s krmením nebo dýchací potíže u dítěte vyžadují rychlé vyšetření; dřívější výsledek rodiče se dvěma kopiemi nevylučuje postižení dítěte, protože screening má známá slepá místa.
Mnoho novorozeneckých screeningů SMA primárně zachycuje homozygotní deleci exonu 7 genu SMN1 a některé méně časté genotypy může přehlédnout. Negativní výsledek novorozeneckého screeningu proto nevylučuje všechny formy SMA, pokud jsou klinické příznaky znepokojivé; stejně tak výsledek screeningu přenašečství nenahrazuje vyšetření příznaků.
Vysvětlení vytvořená AI nemohou bezpečně nahradit pediatrické vyšetření ani diagnostické genetické testování. Naše doporučení týkající se AI interpretace pro děti odděluje edukaci od diagnostiky; při akutních potížích s dýcháním je nutná okamžitá péče bez ohledu na to, zda rodinná zpráva uvádí 1, 2 nebo 3 kopie SMN1.
Které údaje byste si měli ověřit ve výsledné zprávě SMN1?
Ověřte počet kopií SMN1, přesný výsledek vyšetření přidružené varianty, testované markery, omezení testu, kategorii zbytkového rizika a případné upozornění týkající se rodinné anamnézy. Těchto šest údajů vysvětluje více než hlavní sdělení “negativní”; rozlišujte mezi “nezjištěno” a “netestováno”, zejména pokud zpráva uvádí dvě kopie SMN1.
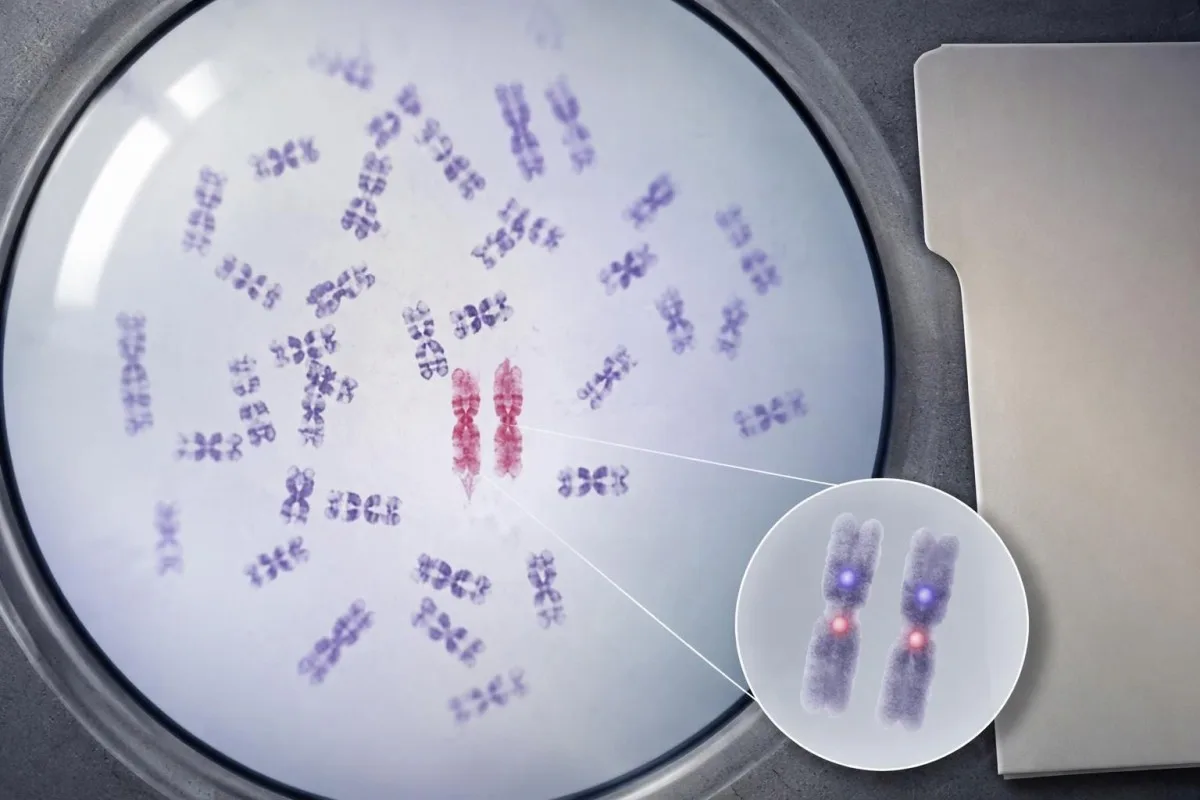
“Vázaná varianta nezjištěna” a “vázaná varianta nebyla hodnocena” jsou odlišné výsledky. Při dvou kopiích může první výsledek podpořit nižší odhad, například 1:814 v publikované evropské kategorii; druhý ponechává odhad založený pouze na počtu kopií, přibližně 1:604 v této kategorii, pokud laboratoř neposkytne jiné důkazy.
Uchovávejte celou zprávu včetně stránky s interpretací a poznámek pod čarou k metodě. Oříznutý snímek obrazovky, na kterém je pouze “SMN1: 2”, nezachycuje informace o pokrytí sekvenování, markerech a předpokladech týkajících se původu; bezpečné sdílení prostřednictvím pracovního postupu klinika pro rodinu může pomoci uchovat původní dokument pro posouzení.
Užitečné otázky pro laboratoř jsou konkrétní, nikoli obecné. Zeptejte se, zda byly hodnoceny obě varianty c.*3+80T>G a c.*211_*212del, zda byly vyšetřeny patogenní sekvenční varianty a zda by testování rodiny nebo validovaná metoda stanovení fáze mohly ve vašem případě rozlišit mezi 1+1 a 2+0.
Kantesti neurčuje fázi chromozomů z PDF ani neobnovuje informace chybějící v genetické zprávě. Náš Průvodce pomocí AI technologie vysvětluje širší postup interpretace; u dvou kopií SMN1 je obhajitelným výstupem vysvětlení zdokumentovaných nálezů a přetrvávající nejistoty, nikoli smyšlený genotyp.
Jak může AI pomoci, aniž by přeceňovala jistotu genetických závěrů?
AI může pomoci vysvětlit počet kopií, terminologii a otázky pro genetickou konzultaci, nemůže však potvrdit fázi nosičství ani nahradit laboratorní vyšetření. Výsledek dvou kopií SMN1 by měl zůstat spojen se svou původní metodou a omezeními; každá vzdělávací interpretace musí zachovat rozdíl mezi odhadovaným rizikem a prokázaným stavem nosiče.
Kantesti je platforma AI pro rozbor krevních výsledků, jejíž vzdělávací úloha se liší od analytické úlohy genetické laboratoře. U výsledku SMN1 se 2 kopiemi by naše vysvětlení nemělo naznačovat, že nahrání dokumentu potvrzuje stav 1+1; naše pokyny pro bezpečnost zpráv AI zdůrazňují ověřování tvrzení podle původní zprávy.
Genetické zprávy mohou obsahovat informace týkající se více než jednoho člena rodiny. Před sdílením výsledku se dvěma kopiemi odstraňte z přiložených záznamů příbuzných nepotřebné identifikační údaje a v případě potřeby si vyžádejte souhlas; naše bezpečnostní opatření při sdílení genetických zpráv vysvětlují praktické kroky při nakládání s dokumenty, aniž by naznačovala, že anonymizace eliminuje veškerá rizika pro soukromí.
Nakládání s důrazem na ochranu soukromí neznamená, že jsou všechny formy zpřístupnění bez rizika. Genetické informace mohou ovlivnit příbuzné a v závislosti na jurisdikci mohou mít důsledky pro pojištění nebo zaměstnání; naše informace o soukromí a datech vysvětluje náš přístup k nakládání s informacemi, zatímco odborník na genetiku může probrat otázky specifické pro vaši zemi a rodinu.
Užitečný záznam z návštěvy může mít pouze tři řádky. Zaznamenejte “počet kopií SMN1: 2”, přesný nález související varianty a zda byl reprodukční partner testován; otázku na rodinnou anamnézu přidejte zvlášť, aby uklidňující automatický souhrn náhodou nezastřel nejsilnější důvod k dalšímu vyšetření.
Které zdroje podporují interpretaci a další kroky?
Specifické důkazy týkající se SMA zde vycházejí z přehledu pracovních postupů testování z roku 2022, stanoviska ACOG k vyšetření přenašečství z roku 2017 a praktického doporučení ACMG z roku 2021. Dvě další níže uvedené publikace se týkají vyšetření moči a studií železa; jde o samostatné vzdělávací zdroje, nikoli o důkazy podporující odhady zbytkového rizika SMN1.
Milligan et al. (2022) uvádějí odhady zbytkového rizika závislé na markeru, které jsou použity v tomto článku. Jejich tabulka rozlišuje výsledky založené pouze na počtu kopií od výsledků se dvěma kopiemi, u nichž varianty spojené s duplikací chybějí nebo jsou přítomny; kategorie populace a předpoklady by měly být uvedeny u každého citovaného čísla, nikoli prezentovány jako univerzální referenční intervaly.
ACOG (2017) a Gregg et al. za ACMG (2021) podporují nabídku screeningu přenašečství a odpovídající následné vyšetření partnera, ale screeningová doporučení neurčují osobní genotyp. Pokud se váš výsledek a publikovaný odhad 1:N neshodují, zeptejte se, který test, definice původu, zohlednění rodinné anamnézy nebo rozsah testování tento rozdíl vysvětluje, než zvolíte reprodukční testování.
Tyto dvě doplňkové publikace nemohou zodpovědět otázku haplotypové fáze chromozomů. Náš vzdělávací zdroj o vyšetření moči se zabývá nálezy v moči, zatímco náš vzdělávací zdroj o studiích železa se zabývá měřením železa; ani jedna publikace neověřuje screening SMA ani neodhaduje pravděpodobnost uspořádání 2+0.
Praktickým dalším krokem je uchovat zprávu a objasnit nejistotu, která by mohla změnit rozhodnutí. U dvou kopií SMN1 to obvykle znamená zkontrolovat pokrytí markerů, rodinnou anamnézu a výsledky partnera; náš standardy zdravotnického obsahu vyžadují rozlišovat vzdělávací pravděpodobnosti od potvrzených diagnóz a vyhnout se nepodloženému ujišťování.
Často kladené dotazy
Znamená přítomnost dvou kopií genu SMN1, že nejsem přenašečem SMA?
Dvě kopie SMN1 obvykle znamenají snížené riziko přenašečství SMA, ale přenašečství nevylučují. Většina lidí má uspořádání 1+1, zatímco tichý přenašeč může mít obě kopie na jednom chromozomu a žádnou na druhém — uspořádání 2+0. Některé varianty sekvence způsobující onemocnění mohou uniknout také testování zaměřenému pouze na počet kopií. Vaše zbývající riziko závisí na výsledcích analýzy navázaných markerů, rozsahu testu, původu a rodinné anamnéze.
Co znamená nález dvou kopií SMN1 s navázanou variantou?
Dvě kopie SMN1 se zjištěnou související variantou znamenají zvýšenou pravděpodobnost uspořádání tichého přenašečství, nikoli potvrzené přenašečství. Mezi běžné markery patří c.*3+80T>G a c.*211_*212del. Publikované odhady shrnuté v práci Milligan et al. (2022) zahrnují přibližně 1:12 pro kategorii evropského původu a 1:39 pro kategorii černošské/afroamerické populace; tyto populační hodnoty však nejsou zaměnitelné. Genetické poradenství a testování reprodukčního partnera mohou pomoci objasnit praktické důsledky.
Mohu být stále tichým přenašečem, pokud chybí varianta vázaná na SMN1?
Ano, člověk se dvěma kopiemi SMN1 může být stále skrytým přenašečem, i když testovaná spojená varianta není přítomna. Některé chromozomy 2+0 tento marker nenesou a laboratoře se mohou lišit v tom, které markery vyšetřují. Publikovaná zbytková rizika při nepřítomnosti markeru zahrnují přibližně 1:814 u kategorie osob evropského původu a 1:375 u kategorie osob černošského/afroamerického původu. Nepřítomnost markeru snižuje odhadované riziko, ale nepotvrzuje uspořádání 1+1.
Měl by se můj partner nechat vyšetřit, pokud mám dvě kopie SMN1?
Testování partnera je zvlášť užitečné, pokud výsledek SMN1 se dvěma kopiemi zahrnuje související variantu, pokud se SMA vyskytuje v rodině nebo pokud je druhý partner již potvrzeným přenašečem. Výsledek se dvěma kopiemi a bez markeru, bez relevantní rodinné anamnézy, obvykle znamená nižší riziko, screening však lze probrat i při plánování těhotenství. Pokud je jeden partner potvrzeným přenašečem, je třeba u testu druhého partnera zkontrolovat počet kopií SMN1, pokrytí sekvenčních variant a posouzení tichého přenašečství. U dvou potvrzených přenašečů je riziko narození postiženého dítěte v každém těhotenství přibližně 25%.
Jaké je riziko pro dítě, pokud je jeden rodič přenašečem SMA a druhý má dvě kopie?
Pokud je jeden rodič potvrzeným přenašečem SMA, odhadované riziko postižení plodu se vypočítá jako zbytkové riziko přenašečství u druhého rodiče vynásobené 1/4. Při hypotetickém zbytkovém riziku 1:814 to odpovídá přibližně 1:3 256 neboli 0,031%. Při hypotetickém zbytkovém riziku 1:12 to odpovídá přibližně 1:48 neboli 2.1%. Tyto odhady vyžadují odpovídající hodnotu zbytkového rizika a může být nutné je upravit podle rodinné anamnézy nebo biologické příbuznosti.
Vylučuje počet kopií SMN2 nebo běžný prenatální screening SMA?
Počet kopií SMN2 ani rutinní prenatální screening s nízkým rizikem nevylučují přenašečství SMA ani postižený plod. SMN2 je gen modifikující průběh onemocnění, takže výsledek 3 nebo 4 kopií neurčuje, zda má SMN1 uspořádání 1+1, nebo 2+0. Standardní prenatální screening volné DNA obecně SMA nediagnostikuje. Pokud je v těhotenství významné riziko SMA, může genetický tým probrat diagnostické vyšetření zaměřené na toto onemocnění pomocí odběru choriových klků nebo amniocentézy.
Nechte si vysvětlit výsledky krevních testů
Nahrajte svou laboratorní zprávu a AI Kantesti během několika sekund vysvětlí jednotlivé biomarkery srozumitelným jazykem. Používá ji více než 2 miliony lidí na celém světě.
Reference
- Klein, T., Mitchell, S. & Weber, H. (2026). Test urobilinogenu v moči: Kompletní průvodce urinalýzou 2026. Lékařský výzkum AI Kantesti. DOI
- Klein, T., Mitchell, S. & Weber, H. (2026). Průvodce vyšetřením železa: TIBC, saturace železem a vazebná kapacita. Lékařský výzkum AI Kantesti. DOI
- Milligan JN et al. (2022). Doporučení pro interpretaci a vykazování variant tichého přenašečství a modifikujících variant onemocnění v pracovních postupech testování SMA. Genes. DOI
- American College of Obstetricians and Gynecologists (2017). Stanovisko výboru č. 691: Screening přenašečství genetických onemocnění. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Screening autozomálně recesivních a na chromozom X vázaných onemocnění během těhotenství a před početím: odborné doporučení American College of Medical Genetics and Genomics (ACMG). Genetika v medicíně. DOI
- 2 miliony+Analyzovaná vyšetření
- 127+země
- 100+Jazyky
O lékařském týmu


Signály důvěry E-E-A-T
Zažít
Lékařem vedená klinická revize pracovních postupů pro interpretaci laboratorních výsledků.
Odbornost
Zaměření laboratorní medicíny na to, jak se biomarkery chovají v klinickém kontextu.
Autoritativnost
Lékařskou kontrolu provedl Dr. Thomas Klein, s přispěním Dr. Sarah Mitchell a prof. Dr. Hanse Webera.
Důvěryhodnost
Interpretace založená na důkazech s jasnými následnými kroky pro snížení poplachu.





Lékařské upozornění
Tento článek je pouze pro vzdělávací účely a nepředstavuje lékařské poradenství. Pro rozhodnutí o diagnóze a léčbě se vždy poraďte s kvalifikovaným poskytovatelem zdravotních služeb.
Publikováno · Kontaktujte redakční tým
Vydává Kantesti Ltd, registrovaná v Anglii a Walesu, číslo společnosti. 17090423, Londýn, Spojené království.
