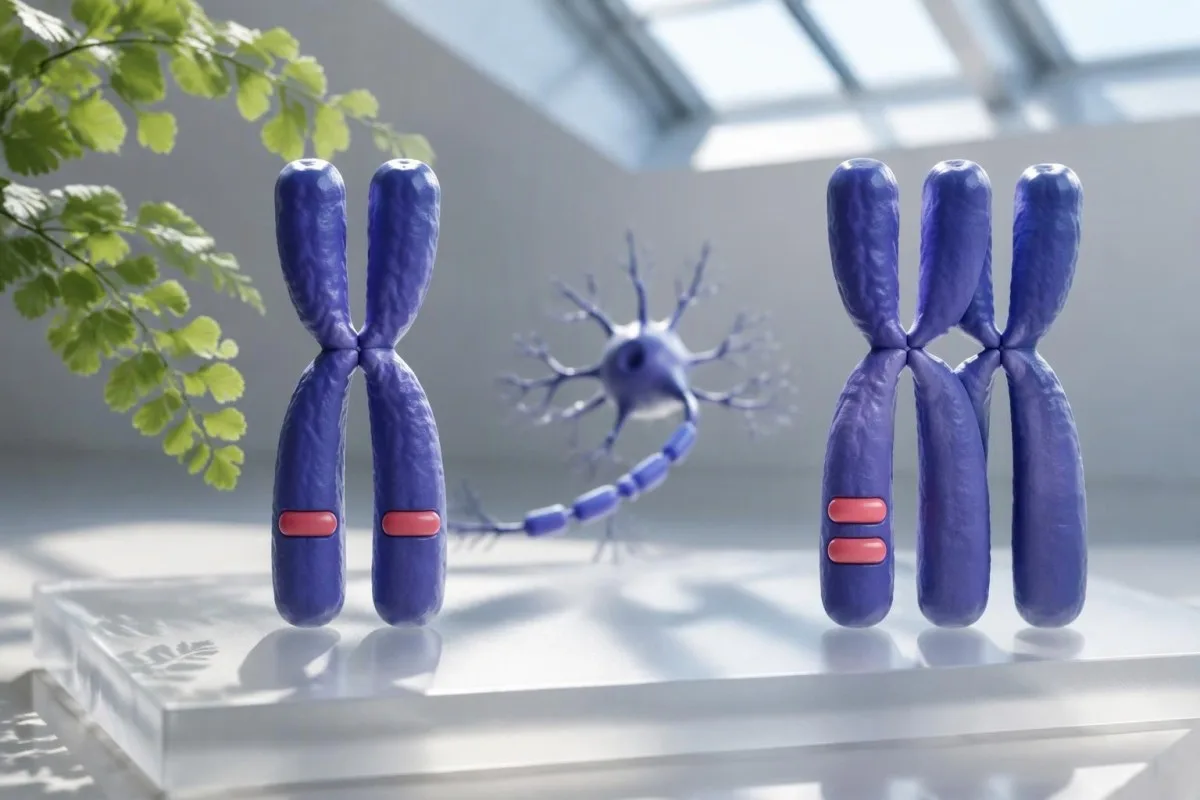
Dos copias de SMN1 suelen significar una menor probabilidad de ser portador de atrofia muscular espinal, pero no un riesgo nulo. La incertidumbre restante depende de la disposición de los cromosomas, las variantes ligadas, la ascendencia y lo que el laboratorio haya analizado realmente.

Conclusiones clave
- Dos copias de SMN1 suelen indicar un menor riesgo de ser portador, pero las pruebas del número de copias no siempre pueden distinguir una disposición 1+1 de una disposición 2+0 de portador silencioso.
- Portador silencioso significa que ambas copias de SMN1 están en un cromosoma 5, mientras que el otro cromosoma no tiene ninguna; la persona puede transmitir el cromosoma sin SMN1.
- Variantes ligadas como SMN1 c.*3+80T>G y c.*211_*212del pueden aumentar la probabilidad estimada de una disposición 2+0, pero no la demuestran.
- Riesgo residual varía según la ascendencia y el ensayo: las estimaciones publicadas para personas de ascendencia europea con dos copias oscilan entre aproximadamente 1:814 cuando no hay variantes ligadas y 1:12 cuando hay una variante ligada.
- Las pruebas negativas de variantes ligadas reducen el riesgo, pero no pueden descartar a todos los portadores silenciosos ni todas las variantes de secuencia causantes de enfermedad dentro de SMN1.
- Pruebas de pareja es especialmente útil cuando una pareja reproductiva es portadora confirmada, presenta un riesgo elevado de ser portadora silenciosa o tiene antecedentes familiares relevantes.
- Riesgo de embarazo es aproximadamente la probabilidad de que la primera pareja sea portadora multiplicada por la probabilidad de que la segunda pareja sea portadora y multiplicada por 1/4, bajo los supuestos estándar de herencia autosómica recesiva.
- asesoramiento genético ayuda a distinguir una estimación de cribado de un genotipo confirmado y puede explicar las pruebas familiares, el diagnóstico prenatal y las opciones reproductivas.
¿Qué significan dos copias de SMN1 en el cribado de portadores de SMA?
Dos copias de SMN1 suelen significar un riesgo reducido de ser portador de AME, no una garantía de que no seas portador. La mayoría de las personas con este resultado tienen una copia en cada cromosoma 5, pero algunas tienen ambas copias en un cromosoma y ninguna en el otro: una configuración de portador silencioso 2+0.
El número de copias de SMN1 es una medición de ADN, no una concentración de proteínas ni un resultado de un hemograma rutinario. Un informe que indica “2 copias” suele describir el número de secuencias de SMN1 objetivo detectadas; no establece necesariamente que ambas copias sean plenamente funcionales o estén ubicadas en cromosomas distintos.
Un resultado de riesgo reducido es distinto de un resultado diagnóstico. El cribado de portadores estima si una persona generalmente asintomática podría transmitir un alelo causante de enfermedad, mientras que el diagnóstico de AME requiere una evaluación clínica adecuada y un estudio molecular; el número 2 por sí solo no responde completamente a ninguna de las dos preguntas.
La palabra “negativo” puede ocultar distintos paquetes de pruebas. Un laboratorio puede informar dos copias sin comprobar los marcadores de portador silencioso, mientras que otro añade el análisis de variantes ligadas y un cálculo del riesgo residual; nuestra explicación de resultados cualitativos y cuantitativos ayuda a distinguir la redacción de la medición subyacente.
Kantesti es un analizador de análisis de sangre con IA que explica la terminología de laboratorio, pero un resultado de SMN1 corresponde a una prueba genética especializada, no a un panel de biomarcadores habitual. Nuestro antecedentes de la empresa explica nuestro papel más amplio; interpretar dos copias para tomar decisiones reproductivas sigue requiriendo el informe original del laboratorio y, cuando esté indicado, la opinión de especialistas en genética.
¿Cómo puede una persona con dos copias ser portadora silenciosa de SMA?
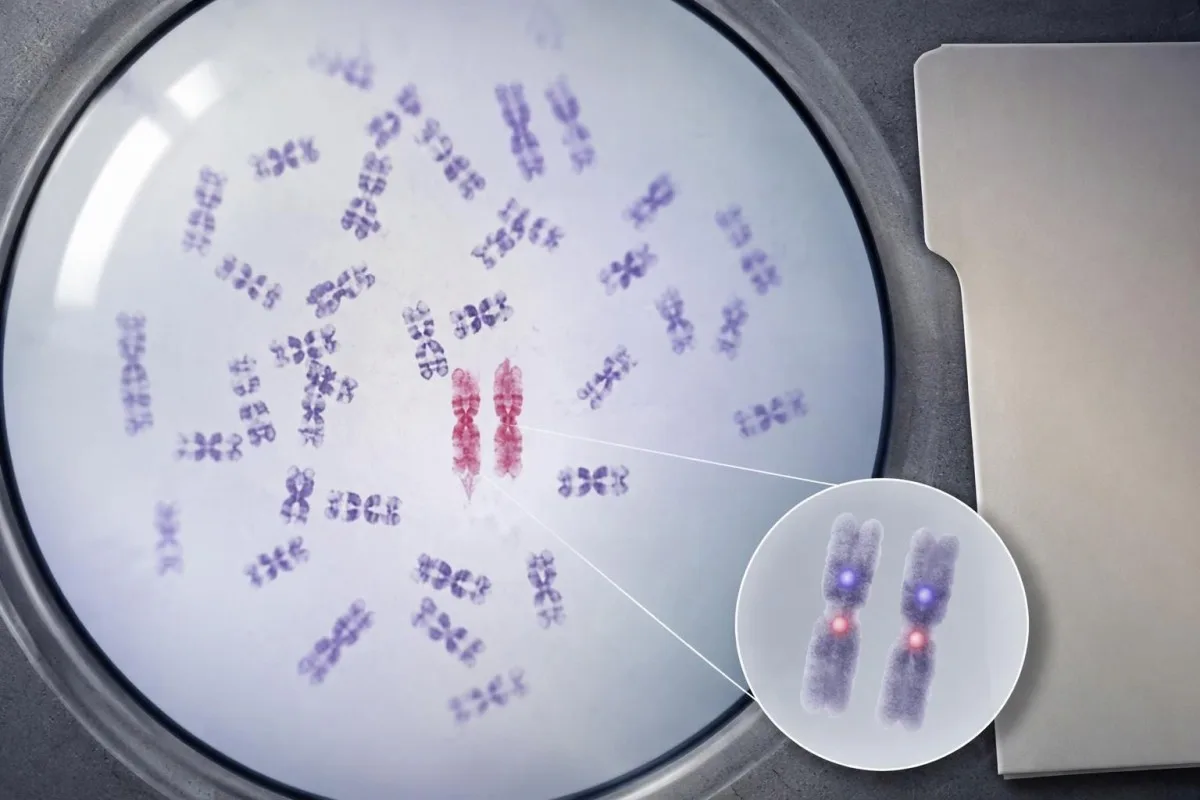
Un portador silencioso de AME tiene dos copias de SMN1 en un cromosoma 5 y ninguna en el otro: 2+0. Las pruebas estándar de dosificación pueden contar las dos copias sin mostrar su asignación cromosómica, lo que hace que esta disposición parezca la configuración habitual de no portador 1+1.
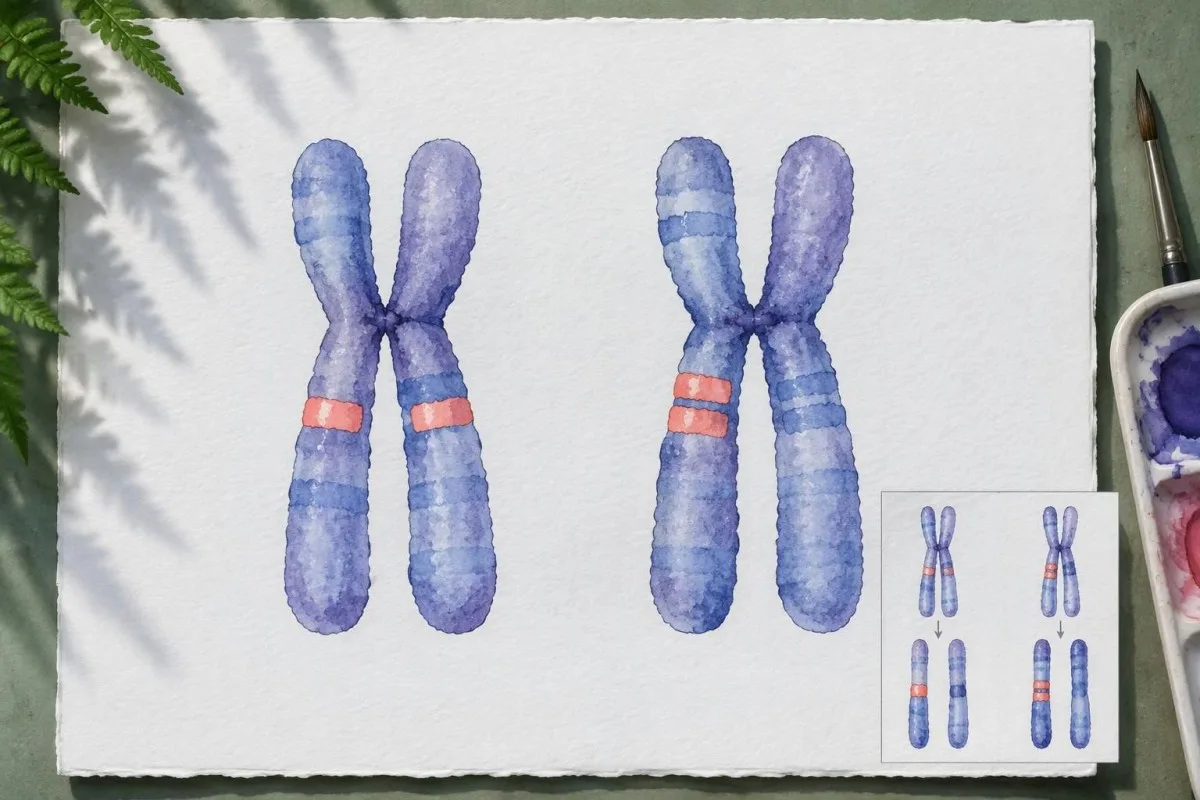
La disposición cromosómica se denomina fase. En una disposición 1+1, cualquiera de los cromosomas transmitidos a un hijo normalmente contiene una copia de SMN1; en una disposición 2+0, aproximadamente la mitad de los óvulos o espermatozoides de la persona lleva el cromosoma sin SMN1, suponiendo una segregación estándar.
Silencioso no significa AME de inicio temprano ni síntomas ocultos. Por lo general, un portador 2+0 tiene suficiente función de SMN1 para no verse afectado; la preocupación clínica es la transmisión reproductiva, no la expectativa de que el portador acabe desarrollando la enfermedad.
Un ejemplo claramente hipotético ilustra el problema del recuento. La persona A tiene una copia de SMN1 en cada cromosoma, mientras que la persona B tiene dos en el mismo cromosoma; ambas obtienen un resultado de 2 copias en total, pero, por lo general, solo la persona B puede transmitir un cromosoma que carece de SMN1.
Los informes de cribado de portadores utilizan distintas mediciones genéticas para distintas afecciones. Las pruebas de AME hacen hincapié en el número de copias y la fase, mientras que los resultados del cribado del X frágil hacen hincapié en el tamaño de las repeticiones; un resultado tranquilizador para una afección no permite determinar la disposición cromosómica de otra.
¿Qué significa realmente “variante ligada a SMN1 detectada”?
“Se detectó una variante ligada a SMN1” significa que el laboratorio encontró un marcador asociado con la duplicación de SMN1 en un cromosoma. Con dos copias de SMN1, marcadores como c.*3+80T>G o c.*211_*212del pueden aumentar la probabilidad de ser portador silencioso, pero ninguno de los dos marcadores confirma por sí solo un genotipo 2+0.
El marcador c.*3+80T>G, de notificación frecuente, también puede aparecer con el nombre antiguo g.27134T>G. Estos nombres pueden referirse al mismo marcador ligado usando distintas convenciones de referencia de secuencia; pida al laboratorio que confirme que son equivalentes, en lugar de suponer que dos entradas con nombres diferentes representan dos hallazgos distintos.
Un marcador ligado no es lo mismo que una variante de secuencia de SMN1 causante de enfermedad. El asterisco de c.*3+80T>G sitúa el cambio después de la secuencia codificante; su valor en el cribado proviene de su asociación con cromosomas portadores de una duplicación, no de establecer por sí solo la pérdida de función de SMN1.
El rendimiento del marcador depende de la población estudiada. Milligan et al. (2022), en Genes, recomiendan interpretar estas variantes junto con el número de copias y la ascendencia, porque un marcador positivo tiene un valor predictivo considerablemente distinto entre grupos; por lo general, dos copias más un marcador positivo deben describirse como un mayor riesgo de ser portador, no como un estado de portador confirmado.
La ausencia de un marcador no demuestra una disposición 1+1. Algunos cromosomas 2+0 carecen del marcador analizado, y algunos laboratorios analizan solo una de las dos variantes que se comentan habitualmente; la distinción entre asociación y causalidad también importa al interpretar los hallazgos genéticos de MEFV.
¿Qué riesgos residuales de ser portador se han publicado para dos copias de SMN1?
El riesgo residual de ser portador es la probabilidad estimada de ser portador de AME después de un resultado de cribado. Milligan et al. (2022) resumen las estimaciones según la ascendencia para dos copias de SMN1, con cifras separadas para las pruebas basadas únicamente en el número de copias y para las variantes vinculadas que se notifican como ausentes o presentes; son estimaciones poblacionales, no diagnósticos personales.
Para la categoría de ascendencia europea de la revisión, el riesgo residual con dos copias es aproximadamente de 1:604 sin información sobre marcadores, de 1:814 cuando los marcadores están ausentes y de 1:12 cuando hay un marcador presente. Esto corresponde a aproximadamente 0.17%, 0.12% y 8.3%; el denominador disminuye cuando aumenta el riesgo estimado.
Para la categoría de personas negras/afroamericanas de la revisión, las estimaciones correspondientes son aproximadamente 1:132, 1:375 y 1:39. La estimación de aproximadamente 2.6% asociada a un marcador positivo no es intercambiable con la estimación de 8.3% para la categoría europea, aunque la redacción del laboratorio sea idéntica.
Para la categoría asiática agrupada de forma amplia de la revisión, las estimaciones son aproximadamente 1:719, 1:779 y 1:57; para su categoría hispana, son aproximadamente 1:641, 1:906 y 1:99. Las categorías agrupan poblaciones heterogéneas, y estas cifras no deben prevalecer sobre la evaluación específica del ensayo del laboratorio ni sobre antecedentes familiares pertinentes.
En Kantesti, explicamos 1:12 como una probabilidad estimada, no como prueba de que una persona en particular tenga una configuración 2+0. Tampoco se deben trasladar estas cifras de SMA a los resultados de riesgo genético de APOL1, donde la relación entre el genotipo, la ascendencia y el desenlace clínico es fundamentalmente distinta.
¿Por qué la ascendencia modifica la estimación del riesgo residual?
La ascendencia modifica las estimaciones de riesgo residual porque las configuraciones de duplicación de SMN1 y sus marcadores vinculados se presentan con distintas frecuencias en las poblaciones estudiadas. Las categorías amplias de ascendencia son categorías estadísticas imperfectas; una persona con ascendencia mixta, desconocida o poco representada quizá no tenga un único denominador de riesgo residual defendible para un resultado de dos copias.
Un profesional clínico no puede inferir de manera fiable la ascendencia a partir de la apariencia. Aplicar la estimación de 1:39 o 1:12 para un marcador positivo basándose simplemente en el tono de piel sería un uso indebido de la evidencia; la ascendencia declarada por la persona, la información familiar y las definiciones poblacionales del laboratorio son puntos de partida más adecuados.
Una persona hipotética con ascendencia mixta podría recibir un intervalo en lugar de una cifra única. Si dos categorías publicadas aplicables indican riesgos para un marcador positivo de 1:12 y 1:99, promediar los denominadores no produce una estimación personal validada, porque las frecuencias de haplotipos subyacentes no se promedian de esa manera.
Se requiere mayor cautela cuando las parejas reproductivas tienen parentesco. El cálculo estándar que multiplica dos probabilidades independientes de ser portador puede subestimar el riesgo familiar compartido cuando existe parentesco biológico entre las parejas; incluso dos resultados aparentemente tranquilizadores del número de copias merecen una evaluación individualizada si hay un diagnóstico confirmado de SMA en la familia.
La genética asociada a poblaciones debe distinguirse de las etiquetas sociales. Nuestro análisis de Recuentos de neutrófilos con ausencia de Duffy ilustra otra situación en la que una característica heredada específica explica más que una categoría racial amplia; en el caso de SMA, identificar la configuración real 1+1 o 2+0 aporta más información que hacer conjeturas a partir de la identidad.
¿Qué puede pasar por alto el método de laboratorio?
El cribado de SMA puede no detectar portadores silenciosos, algunas variantes de secuencia de SMN1 causantes de la enfermedad y configuraciones estructurales inusuales, según el ensayo. Tener dos copias según una prueba de dosificación no significa automáticamente que se hayan realizado secuenciación, análisis de marcadores ligados o determinación de la fase cromosómica; cada capacidad debe confirmarse por separado.
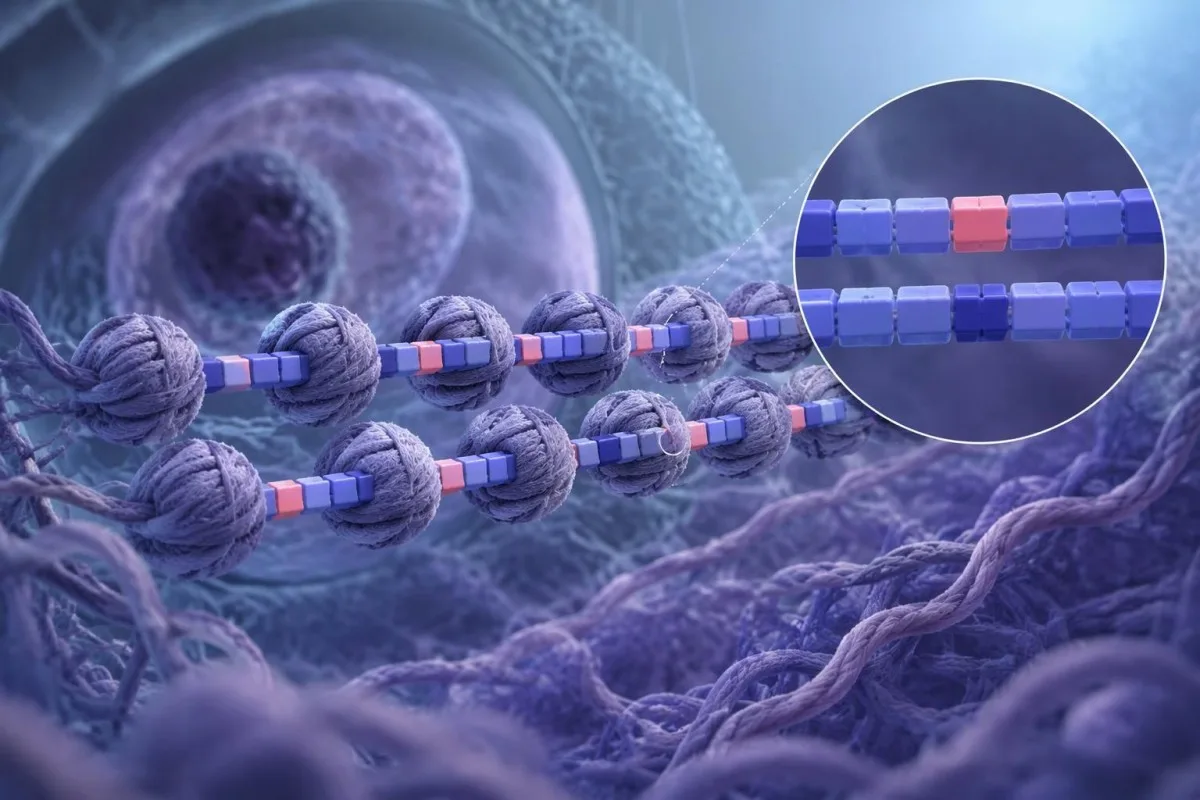
Muchos ensayos se dirigen al exón 7 de SMN1 porque su deleción explica la gran mayoría de los genotipos asociados con la AME. Otros exones, reordenamientos complejos o variantes de secuencia pueden requerir métodos adicionales; el hecho de que un ensayo detecte dos copias del exón 7 no demuestra que ambos genes estén cubiertos por completo.
SMN1 y SMN2 son muy similares, por lo que es necesario diseñar ensayos especializados. Los laboratorios pueden utilizar PCR cuantitativa, PCR digital, MLPA o métodos validados basados en secuenciación, pero los nombres de los métodos por sí solos no garantizan la detección de una disposición 2+0 ni de todos los cambios de secuencia clínicamente relevantes.
Repetir un ensayo idéntico del número de copias puede reproducir la misma incertidumbre. Si el primer resultado indica 2 copias sin información de fase, un segundo resultado de dosificación de 2 no demuestra de manera independiente que la disposición sea 1+1; la siguiente pregunta útil es si otro análisis puede resolver el punto ciego específico.
Las pruebas genéticas deben evaluarse según lo que pretenden medir, no según si producen un número que parece preciso. Un recuento repetido en las pruebas genéticas de la enfermedad de Huntington responde a una pregunta distinta de la dosificación de SMN1, e incluso un recuento de copias muy preciso puede dejar sin resolver la disposición cromosómica.
¿Cuándo son importantes los antecedentes familiares y la secuenciación de SMN1?
Un diagnóstico confirmado de AME en la familia puede justificar una consulta genética aunque los informes de cribado indiquen dos copias de SMN1 y ninguna variante ligada. El punto de partida más útil es el informe molecular del familiar afectado, porque una deleción o variante de secuencia específica de la familia puede requerir pruebas adicionales a la dosificación rutinaria de portadores.
Aproximadamente 2–5% de las personas con AME tienen una deleción de SMN1 en un cromosoma y una variante patogénica intragénica en el otro, en lugar del patrón común de deleción bialélica del exón 7. Esta estadística sobre las personas afectadas explica una limitación del cribado; no es la probabilidad de que alguien con dos copias sea portador.
Una variante de secuencia causante de enfermedad puede coexistir con un recuento total de 2 copias de SMN1. Si una copia es funcional y la otra contiene un cambio patogénico, una persona puede ser portadora en una disposición 1+1 y no una portadora silenciosa 2+0; el número de copias por sí solo no puede distinguir estos mecanismos.
Analizar primero a un familiar afectado puede evitar un seguimiento sin un objetivo claro. Por ejemplo, si el informe de AME de un hermano hipotético identifica una variante de secuencia específica de SMN1, realizar pruebas dirigidas a esa variante puede aportar más información que simplemente repetir un cribado de portadores que detecta dos copias.
Kantesti es un servicio de interpretación de pruebas de laboratorio con IA que ayuda a explicar el lenguaje de los informes, pero no puede secuenciar SMN1 ni establecer un genotipo 2+0 a partir de un documento. Nuestro información de validación clínica de Kantesti no debe interpretarse como validación de la fase genética; de manera similar, la interpretación genética de Fabry depende de la variante heredada exacta y de la evidencia específica de la enfermedad.
¿Cuándo debe hacerse la prueba a la pareja reproductiva?
Las pruebas de la pareja son especialmente útiles cuando una persona es portadora confirmada de AME, tiene un riesgo elevado de ser portadora silenciosa o tiene antecedentes familiares relevantes. El dictamen n.º 691 del Comité del ACOG (2017) recomienda ofrecer el cribado de la AME a las personas que estén considerando un embarazo o ya estén embarazadas, y ofrecer pruebas a la pareja cuando se identifica el estado de portador.
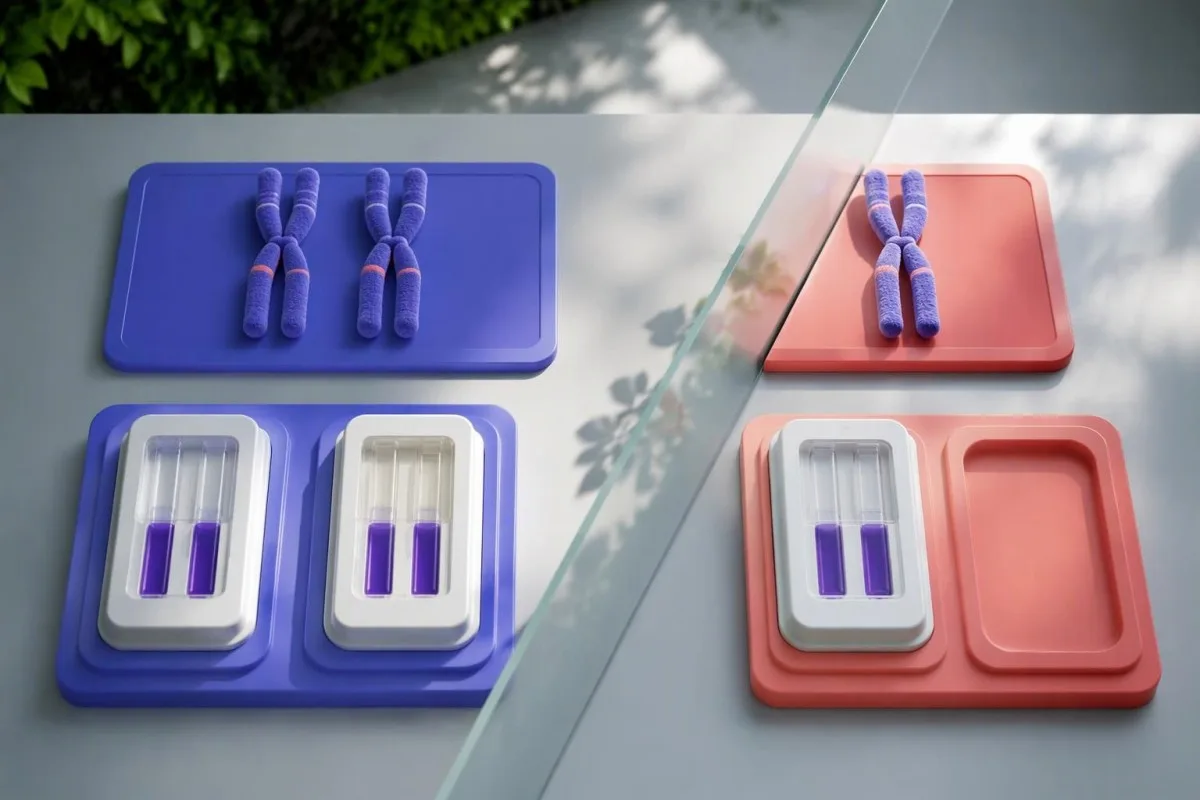
Un resultado positivo para marcadores y con dos copias justifica una conversación, no la suposición automática de que ambos integrantes de la pareja son portadores. Las pruebas a la pareja reproductiva pueden aclarar sustancialmente el riesgo de la pareja, especialmente si esa persona tiene una copia de SMN1 o una variante patogénica conocida; el asesoramiento puede continuar mientras se organizan las pruebas.
El cribado simultáneo puede reducir las demoras durante el embarazo. Gregg et al. (2021), en el recurso de práctica del ACMG, respaldan ofrecer el cribado de portadores de manera equitativa y describen la evaluación de la pareja tras un hallazgo clínicamente relevante; la prueba adecuada debe corresponder a la afección implicada, en lugar de basarse en la etiqueta de “negativo” de un panel no relacionado.
La pareja de una persona portadora confirmada podría necesitar más que un recuento básico de copias. El recurso de práctica del ACMG recomienda analizar el gen implicado completo como seguimiento de la pareja, en lugar de un panel limitado de variantes, mientras que la complejidad técnica de SMN1 implica que el laboratorio debe analizar la secuenciación, el número de copias y la detección de portadores silenciosos.
Las pruebas antes de la concepción ofrecen más tiempo para tomar decisiones que las pruebas al final del embarazo. Una pareja que planea concebir en 3 meses puede consultar los plazos para obtener los resultados y la disponibilidad de asesoramiento, junto con otros preparativos, como guía sobre la inmunidad contra la rubéola antes de la concepción; las pruebas de inmunidad y el cribado de portadores de AME responden a preguntas distintas.
¿Cómo se calcula la probabilidad de un embarazo afectado?
Para el riesgo estándar de AME autosómica recesiva, multiplique la probabilidad de que cada integrante de la pareja reproductiva sea portador por 1/4. Dos portadores confirmados tienen aproximadamente una probabilidad de 25% de tener un hijo afectado en cada embarazo; cuando el estado de portador es incierto, las estimaciones de riesgo residual sustituyen la probabilidad de 1 correspondiente a portadores confirmados.
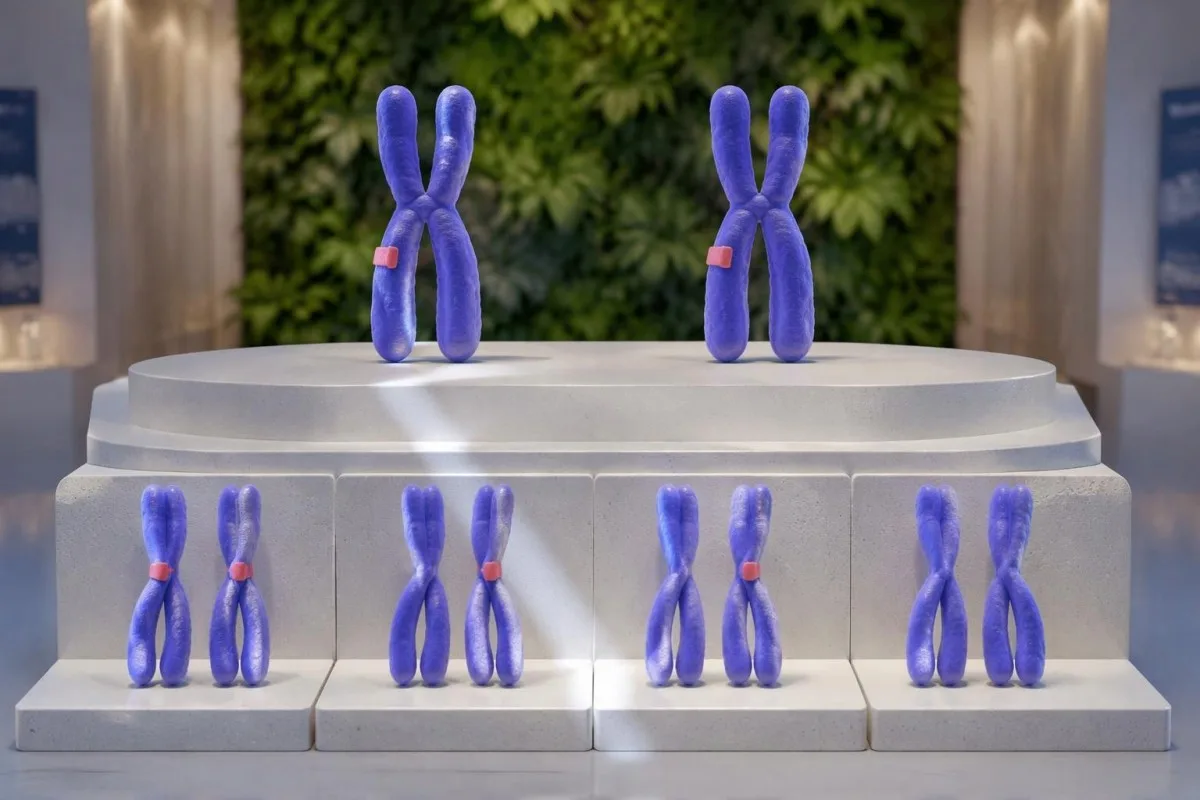
Una persona portadora confirmada y una pareja con un riesgo residual de ser portadora de 1:814 tendrían, hipotéticamente, un riesgo estimado de embarazo afectado de 1:3,256. El cálculo es 1 × 1/814 × 1/4, aproximadamente 0.031%; esta estimación hereda los supuestos y las limitaciones de la cifra de riesgo residual de la pareja.
Una persona portadora confirmada y una pareja con dos copias y resultado positivo para marcadores, con un riesgo estimado de ser portadora de 1:12, tendrían una estimación de embarazo afectado de 1:48. Eso equivale aproximadamente a 2.1%, no a 25%, porque el estado de portador de la segunda persona sigue siendo incierto; el asesoramiento genético puede determinar si otras pruebas podrían resolver esa incertidumbre.
Dos resultados inciertos aún pueden producir una estimación útil cuando las probabilidades son adecuadas e independientes. Los riesgos hipotéticos de 1:12 y 1:39 dan un resultado de 1:1,872 tras multiplicar por 1/4, aproximadamente 0.053%; el parentesco, una variante familiar compartida o categorías de ascendencia inadecuadas pueden hacer que este cálculo sencillo no sea fiable.
El equipo de contenido médico de Kantesti utiliza estos cálculos como ejemplos educativos, no como predicciones reproductivas individualizadas. La aritmética de la herencia también aparece en interpretación del cribado de hemoglobina, pero los alelos pertinentes y las combinaciones de enfermedades son distintos; tener un hijo anterior sano no modifica la probabilidad de 25% cuando ambos progenitores son portadores confirmados de AME.
¿Qué opciones pueden ayudar si un embarazo podría tener un riesgo elevado?
El asesoramiento genético puede explicar el diagnóstico prenatal, la FIV con pruebas genéticas preimplantacionales para enfermedades monogénicas, los gametos de donante y la concepción sin pruebas genéticas adicionales. La biopsia de vellosidades coriónicas o la amniocentesis pueden proporcionar material fetal para el diagnóstico dirigido de AME cuando el laboratorio cuenta con una estrategia de análisis adecuada; el cribado de portadores por sí solo no permite diagnosticar al feto.
La biopsia de vellosidades coriónicas suele realizarse entre las semanas 10 y 13, mientras que la amniocentesis suele realizarse a partir de la semana 15. Los protocolos locales y las circunstancias individuales determinan el momento, el asesoramiento sobre el procedimiento y qué análisis molecular es adecuado; solicite la opinión de un especialista en genética cuanto antes, en lugar de esperar a la próxima cita de rutina.
El cribado prenatal no invasivo de rutina no descarta la AME. El cribado habitual de ADN libre circulante busca determinadas alteraciones cromosómicas, y el cribado comercial de un solo gen no equivale a una prueba diagnóstica; un resultado de bajo riesgo en un cribado prenatal estándar no permite resolver la posibilidad de que un progenitor tenga una configuración 2+0.
Las pruebas genéticas preimplantacionales para enfermedades monogénicas requieren un plan de laboratorio específico para la enfermedad. Una pareja hipotética en la que una persona tiene una condición de portadora confirmada y la otra un resultado no resuelto de dos copias puede necesitar información adicional sobre la familia o la fase antes de que un laboratorio de FIV pueda diseñar pruebas fiables; el PGT-M no es simplemente una casilla genérica de “embrión sin AME”.
Los resultados genéticos de los progenitores deben mantenerse diferenciados de otros resultados de laboratorio del embarazo. A cribado de anticuerpos positivo durante el embarazo se refiere a un mecanismo distinto de la herencia recesiva de SMN1; analizar ambos informes conjuntamente puede facilitar la coordinación de la atención, pero uno no confirma ni invalida el otro.
¿Las copias de SMN2 o un estado de salud normal descartan ser portador de SMA?
El número de copias de SMN2 no descarta la condición de portador de AME, y sentirse bien no permite excluir una configuración de portador 2+0. SMN1 es el gen principal que se evalúa para determinar la condición de portador; SMN2 es un gen modificador relacionado cuyo número de copias puede influir en la gravedad de la enfermedad una vez diagnosticada la AME, pero no permite determinar con precisión el desenlace de una persona.
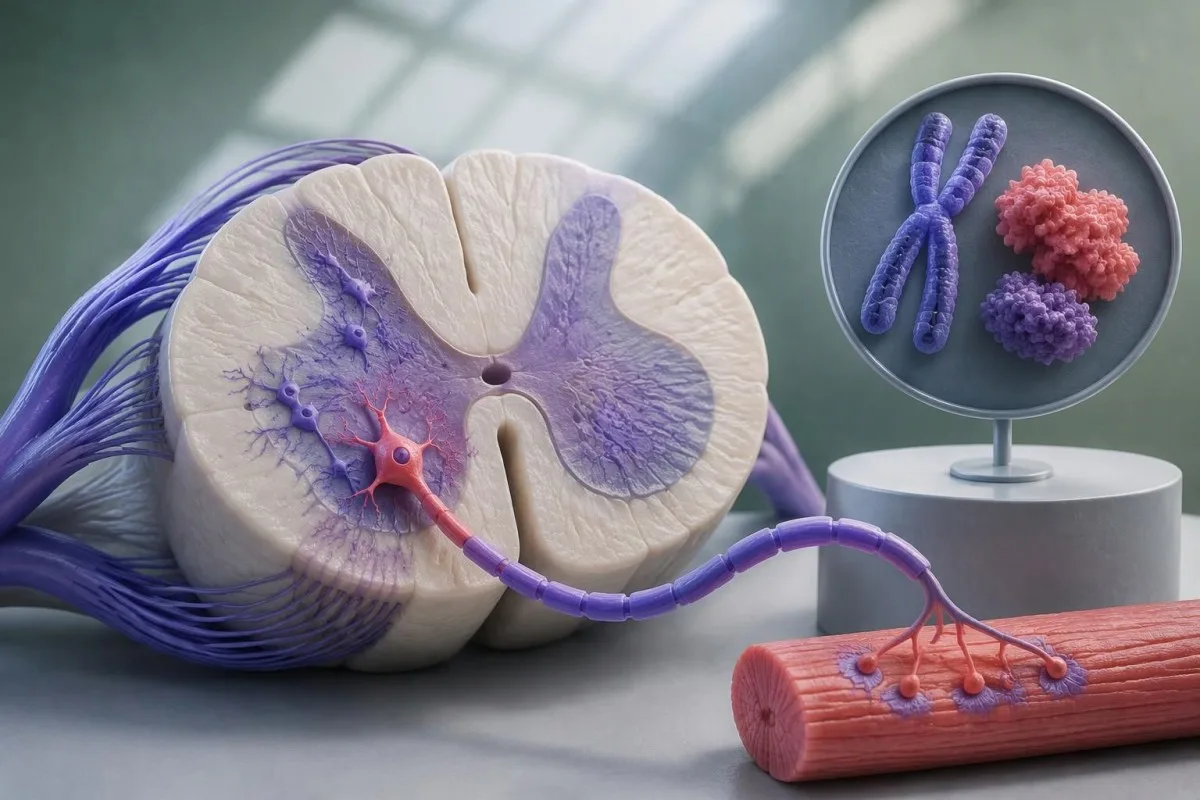
SMN2 suele producir mucha menos proteína SMN funcional de longitud completa que SMN1 debido a diferencias en el empalme del ARN. Un mayor número de copias de SMN2 suele asociarse con un fenotipo más leve sin tratamiento, pero una persona con 3 o 4 copias de SMN2 no puede usar ese número para descartar la condición de portador de SMN1 ni para predecir la evolución de un futuro hijo.
Los síntomas de AME requieren una vía diagnóstica, no una reinterpretación del cribado reproductivo por sí solo. La debilidad progresiva, la disminución del movimiento, las dificultades para alimentarse o los problemas respiratorios en un niño justifican una evaluación oportuna; el resultado previo de dos copias de un progenitor no descarta que el niño esté afectado, ya que el cribado tiene puntos ciegos reconocidos.
Muchos cribados neonatales de AME detectan principalmente la deleción homocigota del exón 7 de SMN1 y pueden pasar por alto algunos genotipos menos frecuentes. Por lo tanto, un cribado neonatal negativo no descarta todas las formas de AME cuando existen signos clínicos preocupantes; del mismo modo, el resultado de un cribado de portadores no sustituye la evaluación de los síntomas.
Las explicaciones de la IA no pueden sustituir de forma segura el examen pediátrico ni las pruebas genéticas diagnósticas. Nuestras recomendaciones sobre Interpretación de IA para niños diferencian la información de diagnóstico; las dificultades respiratorias urgentes requieren atención inmediata, independientemente de que el informe familiar indique 1, 2 o 3 copias de SMN1.
¿Qué detalles debe revisar en su informe de SMN1?
Compruebe el número de copias de SMN1, el resultado exacto de la variante ligada, los marcadores analizados, las limitaciones del ensayo, la categoría de riesgo residual y cualquier salvedad relativa a los antecedentes familiares. Estos seis datos explican más que el titular “negativo”; distinga entre “no detectado” y “no analizado”, especialmente cuando el informe indique dos copias de SMN1.
“Variante vinculada no detectada” y “variante vinculada no evaluada” son resultados diferentes. Con dos copias, el primero puede respaldar una estimación menor, como 1:814 en la categoría europea publicada; el segundo deja la estimación basada solo en el número de copias, aproximadamente 1:604 en esa categoría, a menos que el laboratorio aporte otras pruebas.
Conserve el informe completo, incluida la página de interpretación y las notas al pie sobre el método. Una captura de pantalla recortada que muestre solo “SMN1: 2” elimina información sobre la cobertura de secuenciación, los marcadores y las suposiciones sobre la ascendencia; compartir de forma segura mediante un flujo de trabajo con un profesional clínico de la familia puede ayudar a conservar el documento original para su revisión.
Las preguntas útiles para el laboratorio son específicas, no generales. Pregunte si se evaluaron tanto c.*3+80T>G como c.*211_*212del, si se analizaron variantes de secuencia patogénicas y si las pruebas familiares o un método de fase validado podrían distinguir 1+1 de 2+0 en sus circunstancias.
Kantesti no determina la fase cromosómica a partir de un PDF ni reconstruye la información que falta en un informe genético. Nuestro Guía de tecnología de IA explica el proceso de interpretación más amplio; para dos copias de SMN1, el resultado defendible es una explicación de los hallazgos documentados y la incertidumbre restante, no un genotipo inventado.
¿Cómo puede ayudar la IA sin exagerar la certeza genética?
La IA puede ayudar a explicar el número de copias, la terminología y las preguntas para una consulta de genética, pero no puede confirmar la fase de portador ni sustituir las pruebas de laboratorio. Un resultado de dos copias de SMN1 debe mantenerse vinculado a su método original y sus limitaciones; toda interpretación educativa debe preservar la diferencia entre el riesgo estimado y el estado de portador confirmado.
Kantesti es una plataforma de interpretación análisis de sangre con IA cuya función educativa difiere de la función analítica de un laboratorio de genética. Para un resultado de SMN1 de 2 copias, nuestra explicación no debe dar a entender que subir un documento demuestra 1+1; nuestro guía de seguridad de informes de IA hace hincapié en verificar las afirmaciones con el informe original.
Los informes genéticos pueden contener información relevante para más de un familiar. Antes de compartir un resultado de dos copias, elimine los identificadores innecesarios de los registros adjuntos de sus familiares y obtenga permiso cuando corresponda; nuestras precauciones para compartir informes genéticos explican medidas prácticas para el manejo de documentos sin dar a entender que la anonimización elimina todos los riesgos para la privacidad.
El manejo centrado en la privacidad no hace que toda forma de divulgación esté libre de riesgos. La información genética puede afectar a los familiares y tener implicaciones en materia de seguros o empleo que dependen de la jurisdicción; nuestro información sobre privacidad y datos explica nuestro enfoque de manejo, mientras que un profesional de genética puede abordar preguntas específicas de su país y su familia.
Una nota útil para la consulta puede tener solo tres líneas. Anote “copias de SMN1: 2”, el hallazgo exacto de la variante ligada y si se ha hecho la prueba a la pareja reproductiva; añada por separado la pregunta sobre antecedentes familiares para que un resumen automatizado tranquilizador no oculte accidentalmente la razón más importante para realizar una evaluación adicional.
¿Qué fuentes respaldan la interpretación y los pasos siguientes?
La evidencia específica sobre la AME aquí proviene de una revisión de los flujos de trabajo de pruebas de 2022, la opinión de ACOG sobre el cribado de portadores de 2017 y el recurso de práctica de ACMG de 2021. Las dos publicaciones adicionales que se enumeran a continuación tratan sobre análisis de orina y estudios de hierro; son recursos educativos independientes, no evidencia que respalde las estimaciones del riesgo residual de SMN1.
Milligan et al. (2022) proporcionan las estimaciones del riesgo residual que dependen de los marcadores y que se utilizan en este artículo. Su tabla distingue los resultados basados únicamente en el número de copias de los resultados con dos copias y variantes asociadas con duplicaciones ausentes o presentes; las categorías poblacionales y los supuestos deben acompañar a cualquier cifra citada, en lugar de presentarse como intervalos de referencia universales.
ACOG (2017) y Gregg et al. para ACMG (2021) respaldan ofrecer el cribado de portadores y un seguimiento apropiado de la pareja, pero la política de cribado no determina el genotipo de una persona. Cuando su informe no coincide con una estimación publicada de 1:N, pregunte qué ensayo, definición de ascendencia, ajuste por antecedentes familiares o cobertura de las pruebas explica la diferencia antes de elegir las pruebas reproductivas.
Las dos publicaciones complementarias no pueden responder a una pregunta sobre la fase cromosómica. Nuestro recurso educativo sobre análisis de orina aborda los hallazgos urinarios, mientras que nuestro recurso educativo sobre estudios de hierro aborda las mediciones de hierro; ninguna de las dos publicaciones valida el cribado de la AME ni estima la probabilidad de una disposición 2+0.
El siguiente paso práctico es conservar el informe y aclarar la incertidumbre que podría cambiar una decisión. Con dos copias de SMN1, esto suele significar comprobar la cobertura de los marcadores, los antecedentes familiares y los resultados de la pareja; nuestras estándares de contenido médico exigen separar las probabilidades educativas de los diagnósticos confirmados y evitar ofrecer tranquilidad sin fundamento.
Preguntas frecuentes
¿Tener dos copias de SMN1 significa que no soy portador de AME?
Dos copias de SMN1 suelen indicar un riesgo reducido de ser portador de AME, pero no descartan que se sea portador. La mayoría de las personas tiene una configuración 1+1, mientras que un portador silencioso puede tener ambas copias en un cromosoma y ninguna en el otro: una configuración 2+0. También es posible que algunas variantes de secuencia causantes de enfermedades pasen inadvertidas en las pruebas que solo analizan el número de copias. El riesgo restante depende de los resultados de los marcadores ligados, la cobertura del ensayo, la ascendencia y los antecedentes familiares.
¿Qué significa que se hayan detectado dos copias de SMN1 con una variante ligada?
Dos copias de SMN1 con una variante ligada detectada indican una mayor probabilidad de una disposición de portador silencioso, no un estado de portador confirmado. Entre los marcadores comunes se incluyen c.*3+80T>G y c.*211_*212del. Las estimaciones publicadas y resumidas por Milligan et al. (2022) incluyen aproximadamente 1:12 para la categoría de ascendencia europea y 1:39 para la categoría de personas negras/afroamericanas, pero estas cifras poblacionales no son intercambiables. El asesoramiento genético y las pruebas de la pareja reproductiva pueden ayudar a aclarar las implicaciones prácticas.
¿Puedo seguir siendo portador silencioso si la variante ligada a SMN1 está ausente?
Sí, una persona con dos copias de SMN1 aún puede ser portadora silenciosa cuando la variante vinculada analizada está ausente. Algunos cromosomas 2+0 no portan el marcador, y los laboratorios pueden diferir en los marcadores que evalúan. Los riesgos residuales publicados cuando el marcador es negativo incluyen aproximadamente 1:814 en la categoría de ascendencia europea y 1:375 en la categoría de población negra/afroamericana. La ausencia del marcador reduce el riesgo estimado, pero no establece una disposición 1+1.
¿Debería hacerse la prueba mi pareja si tengo dos copias de SMN1?
Las pruebas de la pareja son especialmente útiles cuando un resultado de SMN1 de dos copias incluye una variante ligada, cuando hay casos de AME en la familia o cuando la otra persona de la pareja ya es portadora confirmada. Un resultado de dos copias, sin marcadores y sin antecedentes familiares relevantes, suele indicar un riesgo menor, pero aun así se puede hablar del cribado al planificar un embarazo. Si una persona de la pareja es portadora confirmada, se debe revisar el ensayo de la otra para evaluar la dosis de SMN1, la cobertura de variantes de secuencia y la detección de portadores silenciosos. Dos personas portadoras confirmadas tienen un riesgo aproximado de 25% de tener un hijo afectado en cada embarazo.
¿Cuál es el riesgo para el bebé si uno de los progenitores es portador de AME y el otro tiene dos copias?
Cuando uno de los progenitores es portador confirmado de AME, el riesgo estimado de un embarazo afectado es el riesgo residual de portador del otro progenitor multiplicado por 1/4. Para un riesgo residual hipotético de 1:814, el resultado es aproximadamente 1:3,256, o 0.031%. Para un riesgo residual hipotético de 1:12, el resultado es aproximadamente 1:48, o 2.1%. Estas estimaciones requieren una cifra apropiada de riesgo residual y podrían necesitar ajustes por antecedentes familiares o parentesco biológico.
¿El número de copias de SMN2 o un cribado prenatal normal descartan la AME?
Ni el número de copias de SMN2 ni un resultado de bajo riesgo en el cribado prenatal de rutina descartan la condición de portador de SMA ni un feto afectado. SMN2 es un gen modificador de la enfermedad, por lo que un resultado de 3 o 4 copias no determina si SMN1 tiene una configuración 1+1 o 2+0. El cribado prenatal estándar de ADN libre circulante generalmente no diagnostica la SMA. Cuando un embarazo presenta un riesgo significativo de SMA, un equipo de genética puede hablar sobre pruebas diagnósticas específicas para esta afección mediante muestreo de vellosidades coriónicas o amniocentesis.
Obtenga una explicación de los resultados análisis de sangre
Cargue su informe de laboratorio y la IA de Kantesti explica cada biomarcador en lenguaje sencillo en cuestión de segundos. Más de 2 millones de personas en todo el mundo la han utilizado.
Referencias
- Klein, T., Mitchell, S., & Weber, H. (2026). Urobilinógeno en prueba de orina: Guía completa de análisis de orina 2026. Investigación médica de Kantesti AI. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guía sobre estudios del hierro: TIBC, saturación de hierro y capacidad de fijación. Investigación médica de Kantesti AI. DOI
- Milligan JN et al. (2022). Recomendaciones para interpretar y comunicar variantes de portador silencioso y modificadoras de la enfermedad en los flujos de trabajo de pruebas de AME. Genes. DOI
- Colegio Americano de Obstetras y Ginecólogos (2017). Opinión del Comité n.º 691: Cribado de portadores de enfermedades genéticas. Obstetrics & Gynecology. DOI
- Gregg AR et al. (2021). Cribado de enfermedades autosómicas recesivas y ligadas al cromosoma X durante el embarazo y antes de la concepción: recurso práctico del American College of Medical Genetics and Genomics (ACMG). Genética en Medicina. DOI
- Más de 2 millonesPruebas analizadas
- 127+Países
- 100+Idiomas
Acerca del equipo médico


Señales de confianza E-E-A-T
Experiencia
Revisión clínica dirigida por un médico de los flujos de interpretación de análisis.
Pericia
Enfoque en medicina de laboratorio sobre cómo se comportan los biomarcadores en el contexto clínico.
Autoridad
Revisado médicamente por el Dr. Thomas Klein, con contribuciones de la Dra. Sarah Mitchell y el Prof. Dr. Hans Weber.
Integridad
Interpretación basada en la evidencia con vías de seguimiento claras para reducir la alarma.





Aviso médico
Este artículo es solo con fines educativos y no constituye asesoramiento médico. Consulta siempre a un profesional sanitario cualificado para decisiones de diagnóstico y tratamiento.
Publicado · Contacta con el equipo editorial
Publicado por Kantesti Ltd, registrado en Inglaterra y Gales, número de empresa. 17090423, Londres, Reino Unido.
