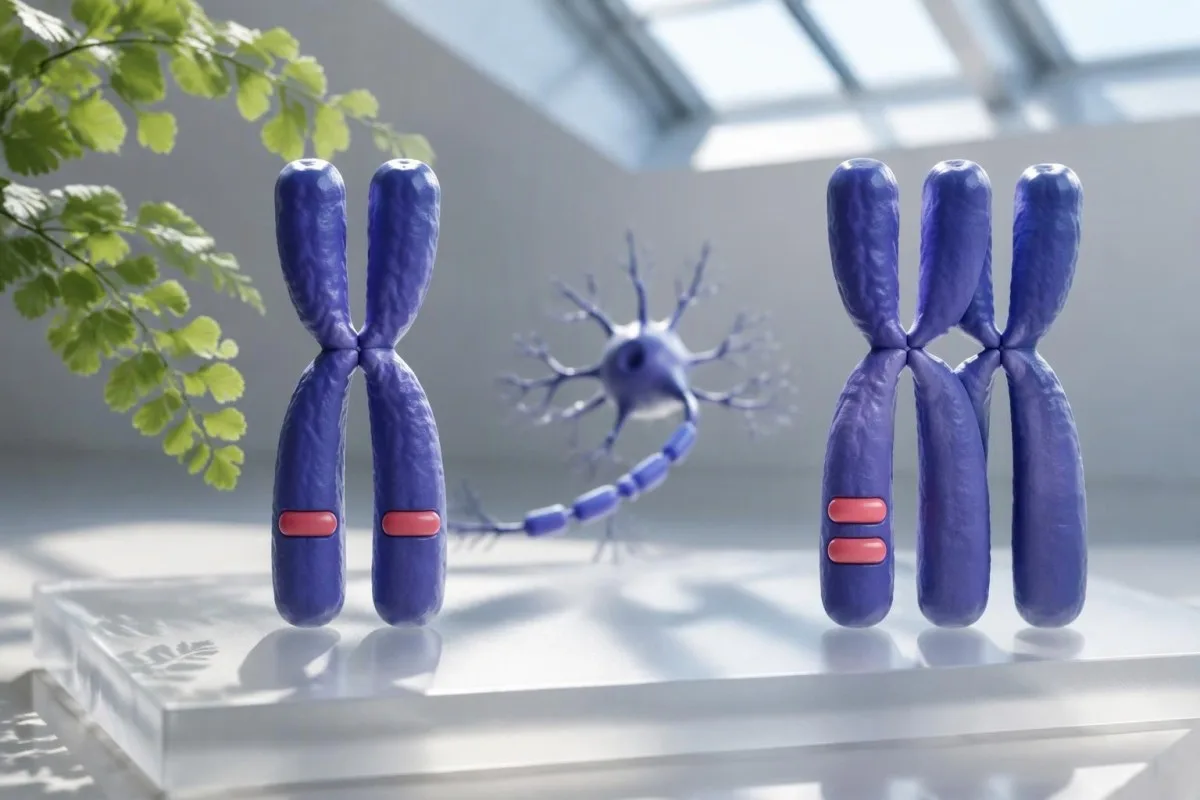
Dwie kopie SMN1 zwykle oznaczają mniejsze prawdopodobieństwo nosicielstwa rdzeniowego zaniku mięśni, ale ryzyko nie wynosi zero. Pozostała niepewność zależy od układu chromosomów, wariantów sprzężonych, pochodzenia etnicznego oraz zakresu badań faktycznie wykonanych przez laboratorium.

Najważniejsze wnioski
- Dwie kopie SMN1 zwykle wskazują na mniejsze ryzyko nosicielstwa, ale badanie liczby kopii nie zawsze pozwala odróżnić układ 1+1 od układu 2+0 charakterystycznego dla cichego nosicielstwa.
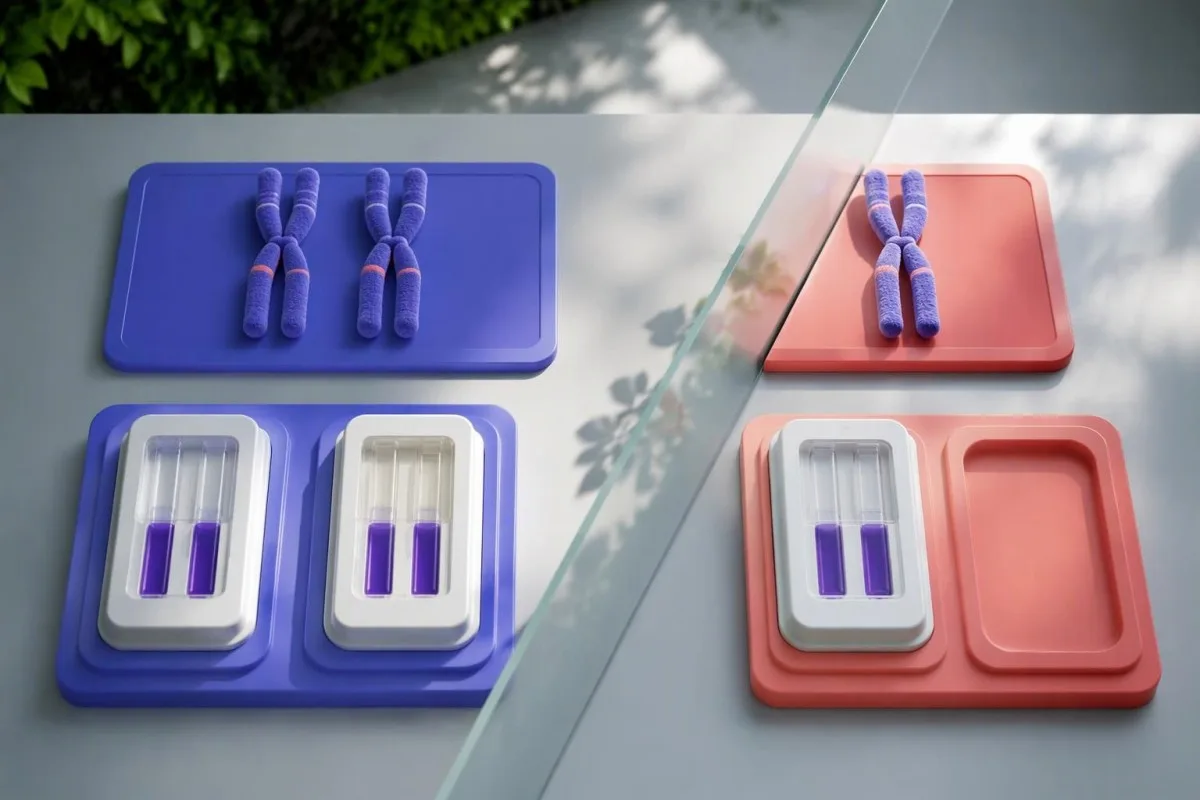
- Cichy nosiciel oznacza, że obie kopie SMN1 znajdują się na jednym chromosomie 5, a na drugim nie ma żadnej; dana osoba może przekazać chromosom bez SMN1.
- Warianty sprzężone takie jak SMN1 c.*3+80T>G i c.*211_*212del mogą zwiększać szacowane prawdopodobieństwo układu 2+0, ale nie potwierdzają go.
- Ryzyko resztkowe różni się w zależności od pochodzenia i zastosowanego testu: opublikowane szacunki dla osób pochodzenia europejskiego, u których wykryto dwie kopie, wahają się od około 1:814 przy braku wariantów sprzężonych do 1:12 przy obecności wariantu sprzężonego.
- Ujemny wynik badania wariantu sprzężonego zmniejsza ryzyko, ale nie pozwala wykluczyć każdego cichego nosicielstwa ani każdego wariantu sekwencji SMN1 powodującego chorobę.
- Testowanie partnera jest szczególnie przydatne, gdy jeden z partnerów reprodukcyjnych jest potwierdzonym nosicielem, ma podwyższone ryzyko cichego nosicielstwa lub istotny wywiad rodzinny.
- Ryzyko ciąży wynosi w przybliżeniu prawdopodobieństwo nosicielstwa u pierwszego partnera pomnożone przez prawdopodobieństwo nosicielstwa u drugiego partnera, a następnie pomnożone przez 1/4, przy założeniu standardowego dziedziczenia autosomalnego recesywnego.
- Poradnictwo genetyczne pomaga odróżnić wynik szacunkowy badania przesiewowego od potwierdzonego genotypu oraz objaśnić badania członków rodziny, diagnostykę prenatalną i opcje reprodukcyjne.
Co oznaczają dwie kopie SMN1 w badaniu przesiewowym w kierunku nosicielstwa SMA?
Dwie kopie SMN1 zwykle oznaczają zmniejszone ryzyko nosicielstwa SMA, a nie gwarancję, że nie jesteś nosicielem. U większości osób z takim wynikiem znajduje się po jednej kopii na każdym chromosomie 5, ale u niektórych obie kopie są na jednym chromosomie, a na drugim nie ma żadnej — konfiguracja cichego nosicielstwa 2+0.
Liczba kopii SMN1 to wynik pomiaru DNA, a nie stężenie białka ani wynik rutynowej morfologii krwi. Wynik “2 kopie” zwykle oznacza liczbę wykrytych docelowych sekwencji SMN1; nie musi potwierdzać, że obie kopie są w pełni funkcjonalne ani że znajdują się na oddzielnych chromosomach.
Wynik wskazujący na zmniejszone ryzyko różni się od wyniku diagnostycznego. Badanie przesiewowe w kierunku nosicielstwa szacuje, czy zasadniczo zdrowa osoba może przekazać allel powodujący chorobę, natomiast rozpoznanie SMA wymaga odpowiedniej oceny klinicznej i diagnostyki molekularnej; sama liczba 2 nie daje pełnej odpowiedzi na żadne z tych pytań.
Słowo “ujemny” może odnosić się do różnych zakresów badań. Jedno laboratorium może podać dwie kopie bez sprawdzania markerów cichego nosicielstwa, a inne dodać analizę wariantów sprzężonych i obliczenie ryzyka resztkowego; nasze wyjaśnienie wyniki jakościowe i ilościowe pomaga odróżnić użyte sformułowanie od pomiaru, na którym się opiera.
Kantesti to analizator wyników badań krwi oparty na sztucznej inteligencji, który objaśnia terminologię laboratoryjną, ale wynik SMN1 pochodzi ze specjalistycznego badania genetycznego, a nie ze zwykłego panelu biomarkerów. Nasz tło firmy wyjaśnia naszą szerszą rolę; interpretacja dwóch kopii na potrzeby decyzji reprodukcyjnych nadal wymaga oryginalnego wyniku laboratoryjnego oraz, gdy jest to wskazane, konsultacji ze specjalistą genetyki.
Jak osoba mająca dwie kopie może być cichym nosicielem SMA?
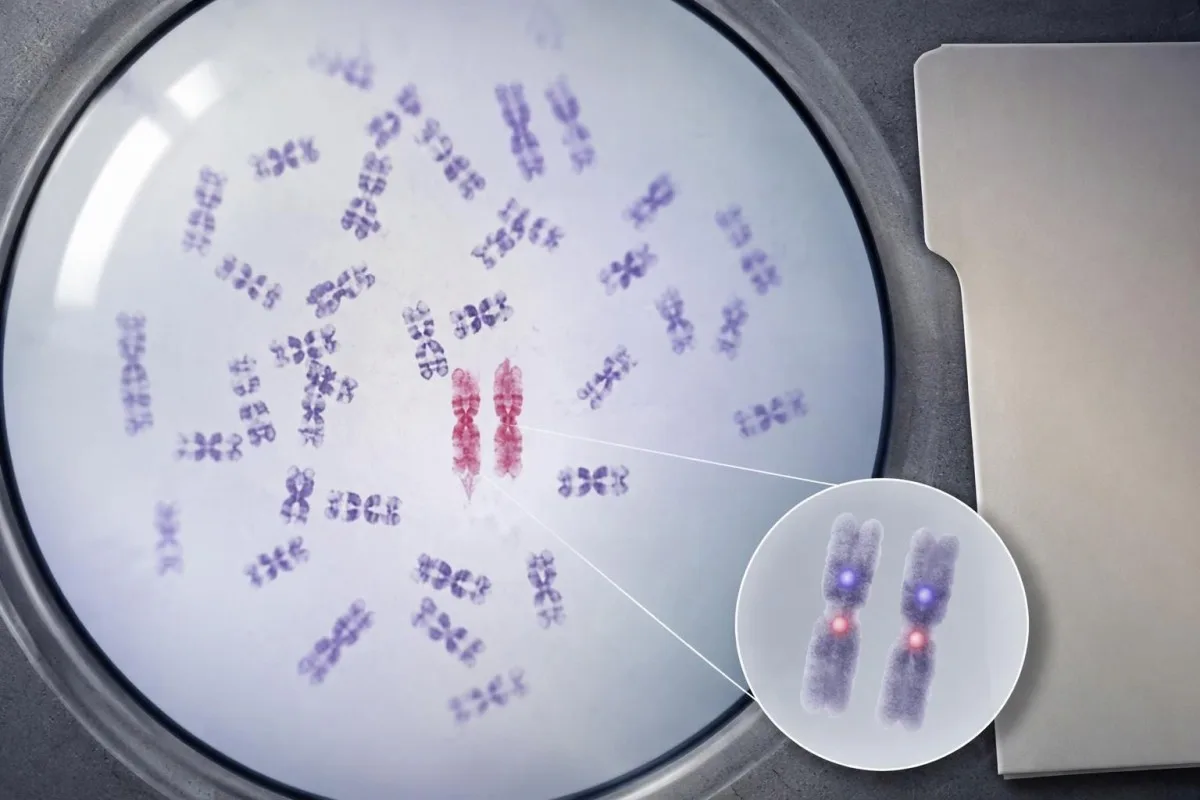
Cichy nosiciel SMA ma dwie kopie SMN1 na jednym chromosomie 5 i zero kopii na drugim: 2+0. Standardowe badanie liczby kopii może wykazać dwie kopie, nie wskazując, na których chromosomach się znajdują, przez co taki układ może wyglądać jak typowa konfiguracja osoby niebędącej nosicielem 1+1.
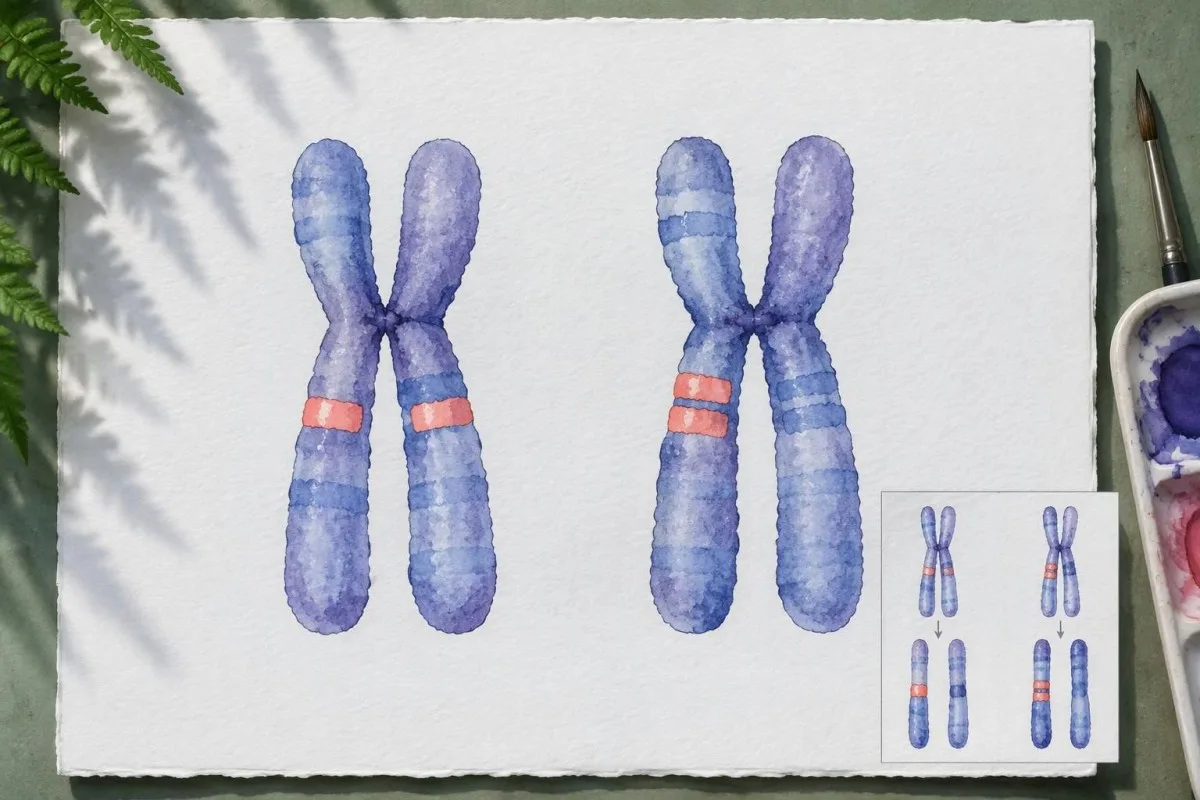
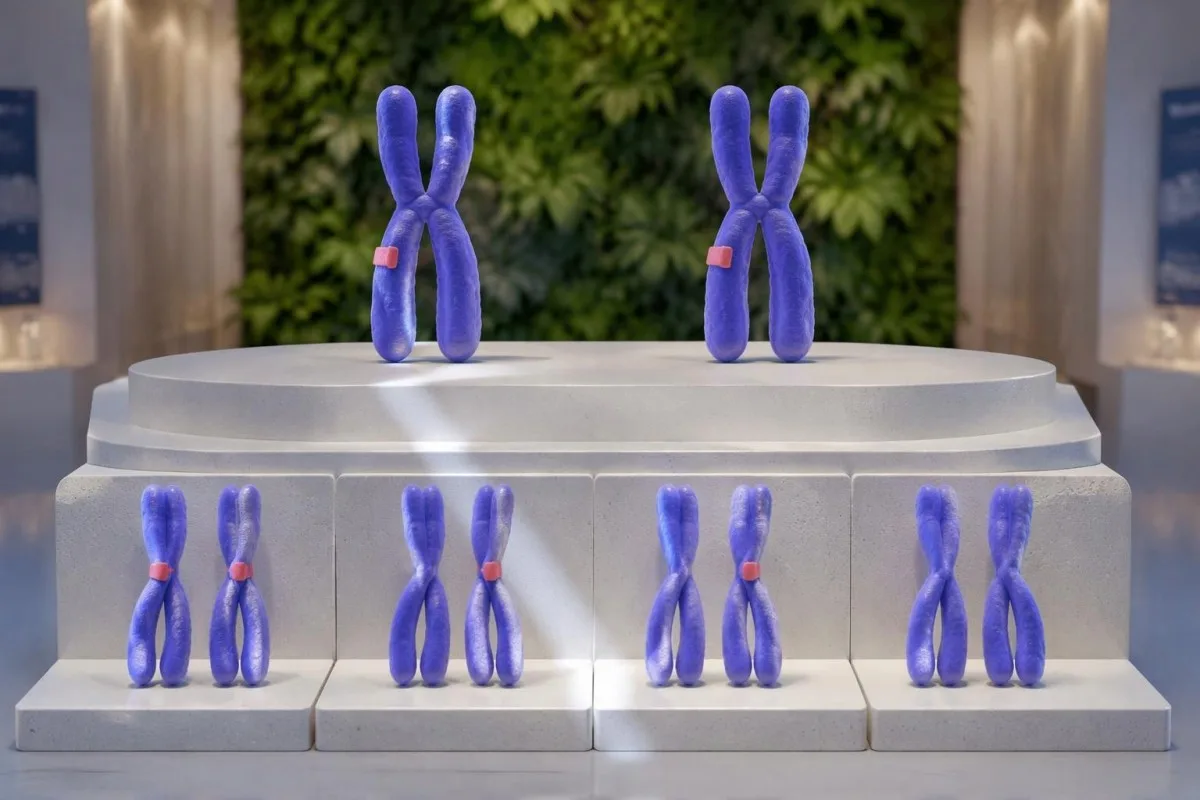
Układ chromosomów nazywa się fazą. W układzie 1+1 każda kopia chromosomu przekazana dziecku zwykle zawiera kopię SMN1; w układzie 2+0 około połowa komórek jajowych lub plemników danej osoby zawiera chromosom bez SMN1, przy założeniu standardowej segregacji.
Określenie „niemy” nie oznacza wczesnej SMA ani ukrytych objawów. Nosiciel układu 2+0 ma na ogół wystarczającą funkcję SMN1, by nie chorować; znaczenie kliniczne dotyczy przekazania wariantu potomstwu, a nie oczekiwania, że u nosiciela rozwinie się choroba.
Wyraźnie hipotetyczny przykład ilustruje problem z liczeniem. Osoba A ma po jednej kopii SMN1 na każdym chromosomie, a osoba B ma dwie kopie na tym samym chromosomie; obie otrzymują wynik wskazujący łącznie 2 kopie, jednak tylko osoba B może zwykle przekazać chromosom bez SMN1.
Wyniki badań przesiewowych nosicielstwa obejmują różne pomiary genetyczne dla różnych chorób. Badanie w kierunku SMA koncentruje się na liczbie kopii i fazie, natomiast wyniki badań przesiewowych w kierunku zespołu łamliwego chromosomu X koncentrują się na wielkości powtórzeń; prawidłowy wynik dla jednej choroby nie pozwala ustalić układu chromosomów w przypadku innej.
Co właściwie oznacza wykrycie “wariantu sprzężonego z SMN1”?
“Wykryto wariant powiązany z SMN1” oznacza, że laboratorium wykryło marker związany z duplikacją SMN1 na jednym chromosomie. Przy dwóch kopiach SMN1 markery takie jak c.*3+80T>G Lub c.*211_*212del mogą zwiększać prawdopodobieństwo cichego nosicielstwa, ale żaden z tych markerów samodzielnie nie potwierdza genotypu 2+0.
Powszechnie raportowany marker c.*3+80T>G może występować również pod starszą nazwą g.27134T>G. Nazwy te mogą odnosić się do tego samego powiązanego markera przy użyciu różnych konwencji referencyjnych sekwencji; należy poprosić laboratorium o potwierdzenie ich równoważności, zamiast zakładać, że dwa wpisy o różnych nazwach oznaczają dwa odrębne wyniki.
Marker powiązany nie jest tym samym co wariant sekwencji SMN1 wywołujący chorobę. Gwiazdka w zapisie c.*3+80T>G umiejscawia zmianę za sekwencją kodującą; wartość tego markera w badaniu przesiewowym wynika z jego związku z chromosomami niosącymi duplikację, a nie z niezależnego potwierdzenia utraty funkcji SMN1.
Skuteczność markera zależy od badanej populacji. Milligan i wsp. (2022) w czasopiśmie Genes zalecają interpretowanie tych wariantów wraz z liczbą kopii i pochodzeniem etnicznym, ponieważ dodatni marker ma znacząco różną wartość predykcyjną w różnych grupach; wynik wskazujący dwie kopie i dodatni marker należy zwykle opisywać jako zwiększone ryzyko nosicielstwa, a nie potwierdzone nosicielstwo.
Brak markera nie dowodzi układu 1+1. Niektóre chromosomy 2+0 nie mają badanego markera, a niektóre laboratoria badają tylko jeden z dwóch powszechnie omawianych wariantów; przy odczytywaniu wyników badań genetycznych MEFV.
Jakie opublikowane szacunkowe ryzyko nosicielstwa dotyczy osób z dwiema kopiami SMN1?
Ryzyko resztkowe nosicielstwa to szacowane prawdopodobieństwo, że dana osoba jest nosicielem SMA po uzyskaniu wyniku badania przesiewowego. Milligan i in. (2022) podsumowują szacunki zależne od pochodzenia dla dwóch kopii SMN1, podając osobne wartości dla badań wyłącznie liczby kopii oraz dla powiązanych wariantów zgłaszanych jako nieobecne lub obecne; są to szacunki populacyjne, a nie indywidualne diagnozy.
W kategorii osób pochodzenia europejskiego przyjętej w przeglądzie ryzyko rezydualne przy dwóch kopiach wynosi w przybliżeniu 1:604 bez informacji o markerach, 1:814 przy nieobecności markerów oraz 1:12 przy obecności markera. Odpowiada to około 0.17%, 0.12% i 8.3%; mianownik maleje, gdy szacowane ryzyko wzrasta.
W kategorii osób czarnoskórych/Afroamerykanów przyjętej w przeglądzie odpowiadające wartości wynoszą w przybliżeniu 1:132, 1:375 i 1:39. Szacunku wynoszącego około 2.6%, powiązanego z obecnością markera, nie można stosować zamiennie z wartością 8.3% dla kategorii europejskiej, nawet jeśli laboratorium używa identycznego sformułowania.
W szeroko zdefiniowanej kategorii azjatyckiej przyjętej w przeglądzie wartości wynoszą w przybliżeniu 1:719, 1:779 i 1:57; w kategorii latynoskiej — w przybliżeniu 1:641, 1:906 i 1:99. Kategorie te obejmują zróżnicowane populacje, a podane wartości nie powinny zastępować oceny właściwej dla konkretnego badania laboratoryjnego ani uwzględnienia istotnego wywiadu rodzinnego.
Przy wartości Kantesti wyjaśniamy, że 1:12 oznacza szacowane prawdopodobieństwo, a nie dowód, że dana osoba ma układ 2+0. Tych wartości dotyczących SMA nie należy również przenosić na wyniki genetycznej oceny ryzyka APOL1, gdzie zależność między genotypem, pochodzeniem a wynikiem klinicznym jest zasadniczo inna.
Dlaczego pochodzenie etniczne zmienia szacunkowe ryzyko resztkowe?
Pochodzenie wpływa na szacunki ryzyka rezydualnego, ponieważ układy duplikacji SMN1 i powiązane z nimi markery występują z różną częstością w badanych populacjach. Szerokie kategorie pochodzenia są niedoskonałymi kategoriami statystycznymi; dla osoby o mieszanym, nieznanym lub słabo reprezentowanym pochodzeniu może nie istnieć uzasadniony mianownik ryzyka rezydualnego dla wyniku wskazującego dwie kopie.
Lekarz nie może wiarygodnie wywnioskować pochodzenia na podstawie wyglądu. Zastosowanie szacunku 1:39 lub 1:12 przy obecności markera wyłącznie na podstawie koloru skóry byłoby niewłaściwym wykorzystaniem danych; bardziej odpowiednimi punktami wyjścia są deklarowane pochodzenie, informacje rodzinne oraz definicje populacji stosowane przez laboratorium.
Osoba o mieszanym pochodzeniu w hipotetycznym przykładzie może otrzymać zakres wartości zamiast jednej liczby. Jeśli dwie odpowiednie opublikowane kategorie podają ryzyko przy obecności markera wynoszące 1:12 i 1:99, uśrednienie mianowników nie daje zweryfikowanego indywidualnego oszacowania, ponieważ częstości haplotypów leżących u podstaw tych wartości nie uśrednia się w ten sposób.
W przypadku spokrewnionych partnerów reprodukcyjnych należy zachować szczególną ostrożność. Standardowe obliczenie polegające na pomnożeniu dwóch niezależnych prawdopodobieństw nosicielstwa może zaniżać ryzyko wspólne dla rodziny, gdy partnerzy są biologicznie spokrewnieni; nawet dwa pozornie uspokajające wyniki liczby kopii wymagają indywidualnej oceny, jeśli w rodzinie rozpoznano SMA.
Genetykę związaną z populacją należy oddzielać od etykiet społecznych. Nasze omówienie Liczba neutrofili przy fenotypie Duffy-null ilustruje inną sytuację, w której określona dziedziczona cecha wyjaśnia więcej niż szeroka kategoria rasowa; w przypadku SMA ustalenie rzeczywistego układu 1+1 lub 2+0 dostarcza więcej informacji niż zgadywanie na podstawie tożsamości.
Czego może nie wykryć metoda laboratoryjna?
Badania przesiewowe w kierunku SMA mogą nie wykryć cichych nosicieli, niektórych patogennych wariantów sekwencji SMN1 oraz nietypowych układów strukturalnych — zależnie od zastosowanego testu. Dwie kopie wykryte w badaniu liczby kopii nie oznaczają automatycznie, że wykonano sekwencjonowanie, analizę markerów sprzężonych lub fazowanie chromosomów; każdą z tych metod należy potwierdzić osobno.
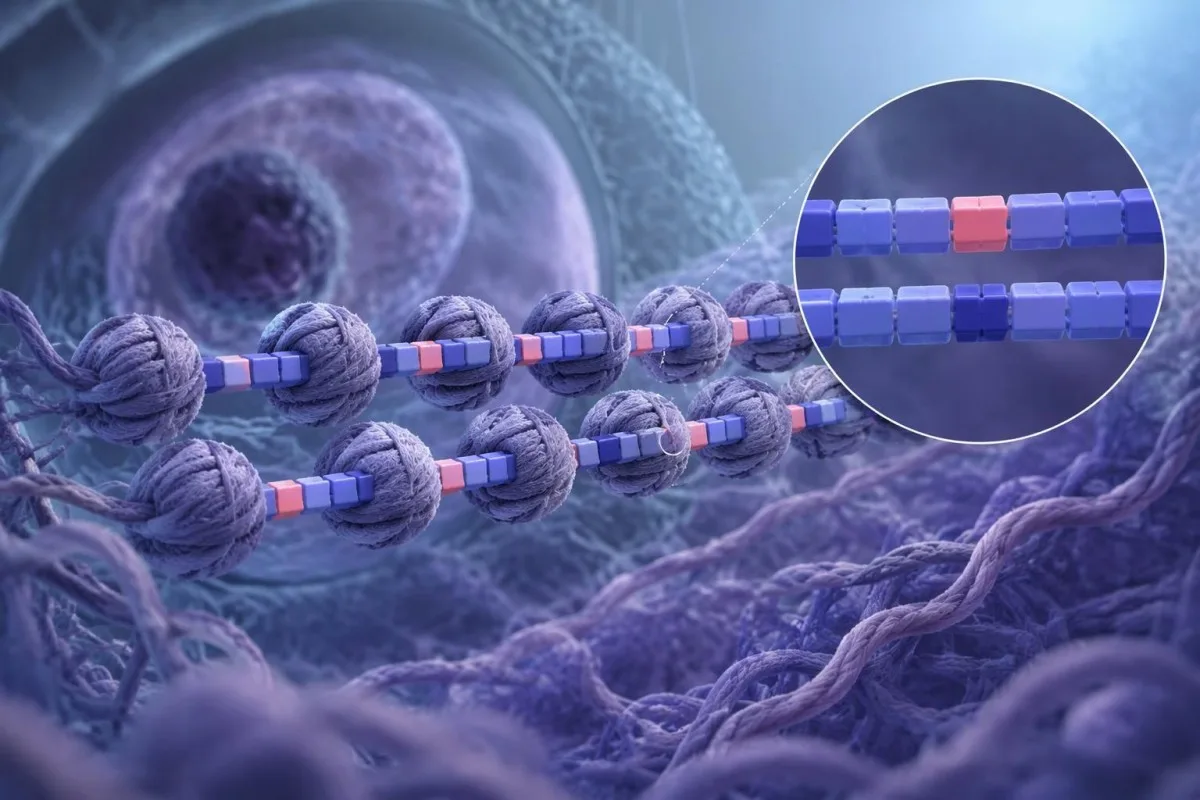
Wiele badań obejmuje ekson 7 genu SMN1, ponieważ jego delecja odpowiada za zdecydowaną większość genotypów związanych z SMA. Inne eksony, złożone rearanżacje lub warianty sekwencji mogą wymagać dodatkowych metod; fakt, że badanie wykrywa dwie kopie eksonu 7, nie potwierdza pełnego zakresu analizy obu genów.
Geny SMN1 i SMN2 są do siebie bardzo podobne, co wymaga specjalistycznego projektowania badań. Laboratoria mogą stosować ilościową PCR, cyfrową PCR, MLPA lub zwalidowane metody oparte na sekwencjonowaniu, ale sama nazwa metody nie gwarantuje wykrycia układu 2+0 ani każdej klinicznie istotnej zmiany sekwencji.
Powtórzenie identycznego badania liczby kopii może przynieść tę samą niepewność. Jeśli pierwszy wynik wskazuje 2 kopie, ale nie określa fazy, drugi wynik badania liczby kopii równy 2 nie dowodzi niezależnie układu 1+1; warto zapytać, czy inna analiza może wyjaśnić konkretny martwy punkt.
Badania genetyczne należy oceniać pod kątem tego, co mają mierzyć, a nie tego, czy dają precyzyjnie wyglądającą liczbę. Liczba powtórzeń w badanie genetyczne w kierunku choroby Huntingtona odpowiada na inne pytanie niż liczba kopii SMN1, a nawet bardzo dokładny wynik liczby kopii może nie rozstrzygać o układzie chromosomów.
Kiedy znaczenie mają wywiad rodzinny i sekwencjonowanie SMN1?
Potwierdzone rozpoznanie SMA w rodzinie może uzasadniać konsultację genetyczną, nawet jeśli wynik badania przesiewowego wskazuje dwie kopie SMN1 i brak wariantu sprzężonego. Najbardziej przydatnym punktem wyjścia jest wynik badania molekularnego chorego krewnego, ponieważ delecja lub wariant sekwencji występujący w danej rodzinie może wymagać badań wykraczających poza rutynowe oznaczenie liczby kopii u nosicieli.
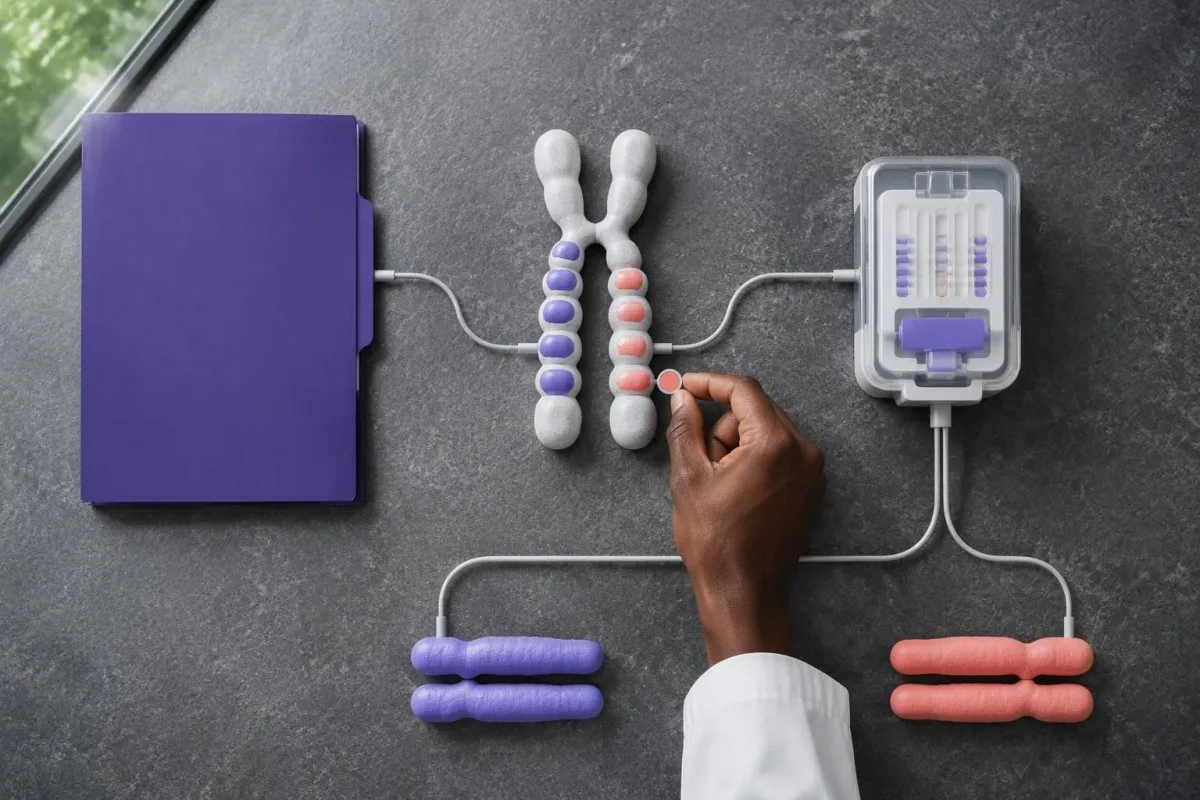
Około 2–5% osób z SMA ma delecję SMN1 na jednym chromosomie oraz patogenny wariant wewnątrzgenowy na drugim, zamiast typowego obustronnego wzorca delecji eksonu 7. Ta statystyka dotycząca osób chorych wyjaśnia ograniczenie badania przesiewowego; nie określa prawdopodobieństwa, że osoba z dwiema kopiami jest nosicielem.
Jeden patogenny wariant sekwencji może współistnieć z łączną liczbą 2 kopii SMN1. Jeśli jedna kopia jest funkcjonalna, a druga zawiera zmianę patogenną, dana osoba może być nosicielem w układzie 1+1, a nie cichym nosicielem w układzie 2+0; sama liczba kopii nie pozwala odróżnić tych mechanizmów.
Zbadanie chorego krewnego w pierwszej kolejności może zapobiec nieukierunkowanym dalszym badaniom. Na przykład, jeśli wynik badania SMA u hipotetycznego rodzeństwa wskazuje konkretny wariant sekwencji SMN1, ukierunkowane badanie tego wariantu może dostarczyć więcej informacji niż samo powtórzenie badania przesiewowego nosicielstwa, które wykazuje dwie kopie.
Kantesti to usługa AI do interpretacji wyników badań laboratoryjnych, która pomaga objaśniać treść raportów, ale nie może sekwencjonować SMN1 ani ustalić genotypu 2+0 na podstawie dokumentu. Nasz informacje o walidacji klinicznej nie należy traktować jako potwierdzenia fazowania genetycznego; podobnie, interpretacja genetyczna choroby Fabry’ego zależy od dokładnego wariantu dziedzicznego i dowodów specyficznych dla danej choroby.
Kiedy należy zbadać partnera reprodukcyjnego?
Badanie partnera jest szczególnie przydatne, gdy jedna osoba ma potwierdzone nosicielstwo SMA, zwiększone ryzyko cichego nosicielstwa lub istotny wywiad rodzinny. Opinia komitetu ACOG nr 691 (2017) zaleca oferowanie badań przesiewowych w kierunku SMA osobom planującym ciążę lub już w niej będącym oraz badań partnera, gdy stwierdzono status nosiciela.
Wynik wskazujący na dwie kopie i obecność markera uzasadnia rozmowę, a nie automatyczne założenie, że oboje partnerzy są nosicielami. Badanie partnera reprodukcyjnego może znacznie doprecyzować ryzyko dla pary, zwłaszcza jeśli partner ma jedną kopię SMN1 lub znany wariant patogenny; poradnictwo może odbywać się w trakcie organizowania badania.
Jednoczesne badania przesiewowe mogą ograniczyć opóźnienia w czasie ciąży. Gregg i wsp. (2021) w opracowaniu praktycznym ACMG popierają równy dostęp do badań przesiewowych nosicielstwa i opisują ocenę partnera po uzyskaniu wyniku mogącego wpłynąć na postępowanie; odpowiedni test powinien odpowiadać podejrzewanej chorobie, zamiast opierać się na etykiecie “wynik ujemny” panelu dotyczącego innej choroby.
Partner potwierdzonego nosiciela może wymagać badań wykraczających poza podstawowe oznaczenie liczby kopii. Opracowanie praktyczne ACMG zaleca w ramach dalszej diagnostyki partnera pełną analizę genu, którego dotyczy podejrzenie, zamiast ograniczonego panelu wariantów, natomiast złożoność techniczna SMN1 oznacza, że z laboratorium należy omówić sekwencjonowanie, oznaczanie liczby kopii i analizę cichych nosicieli.
Badania przed poczęciem dają więcej czasu na podjęcie decyzji niż badania wykonywane w późnej ciąży. Para planująca poczęcie za 3 miesiące może zapytać o czas oczekiwania na wyniki i dostęp do poradnictwa, a także o inne kwestie przygotowawcze, takie jak przewodnik dotyczący odporności na różyczkę przed poczęciem; badania odporności i przesiewowe badania nosicielstwa SMA odpowiadają na odrębne pytania.
Jak oblicza się prawdopodobieństwo wystąpienia ciąży z SMA?
W przypadku standardowego ryzyka SMA dziedziczonego autosomalnie recesywnie należy pomnożyć prawdopodobieństwo nosicielstwa u każdego z partnerów reprodukcyjnych przez 1/4. W przypadku dwojga potwierdzonych nosicieli prawdopodobieństwo urodzenia chorego dziecka w każdej ciąży wynosi około 25%; gdy status nosicielstwa jest niepewny, prawdopodobieństwo wynikające z ryzyka resztkowego zastępuje wartość 1 przyjętą dla potwierdzonego nosiciela.
W hipotetycznym przypadku potwierdzonego nosiciela i partnera z resztkowym ryzykiem nosicielstwa wynoszącym 1:814 szacowane ryzyko urodzenia chorego dziecka wynosi 1:3,256. Obliczenie to 1 × 1/814 × 1/4, czyli w przybliżeniu 0.031%; szacunek ten opiera się na założeniach i ograniczeniach związanych z wartością ryzyka resztkowego u partnera.
W hipotetycznym przypadku potwierdzonego nosiciela i partnera z dwiema kopiami oraz obecnością markera, u którego szacowane ryzyko nosicielstwa wynosi 1:12, szacowane ryzyko urodzenia chorego dziecka wynosi 1:48. To w przybliżeniu 2.1%, a nie 25%, ponieważ status nosicielstwa drugiej osoby pozostaje niepewny; poradnictwo genetyczne może pomóc omówić, czy dalsze badania pozwolą rozwiać tę niepewność.
Nawet dwa niejednoznaczne wyniki mogą pozwolić na uzyskanie przydatnego szacunku, jeśli prawdopodobieństwa są odpowiednie i niezależne. Hipotetyczne ryzyko 1:12 i 1:39 daje po pomnożeniu przez 1/4 wynik 1:1,872, czyli w przybliżeniu 0.053%; pokrewieństwo, wspólny wariant rodzinny lub nieodpowiednie kategorie pochodzenia mogą sprawić, że to proste obliczenie będzie niewiarygodne.
Zespół ds. treści medycznych Kantesti przedstawia te obliczenia jako przykłady edukacyjne, a nie indywidualne prognozy dotyczące reprodukcji. Obliczenia dotyczące dziedziczenia pojawiają się również w interpretacja wyników badań hemoglobiny, ale odpowiednie allele i kombinacje chorób są różne; wcześniejsze urodzenie zdrowego dziecka nie zmienia prawdopodobieństwa 25%, gdy oboje rodzice są potwierdzonymi nosicielami SMA.
Jakie możliwości są dostępne, jeśli ciąża może wiązać się ze zwiększonym ryzykiem?
Poradnictwo genetyczne może wyjaśnić diagnostykę prenatalną, IVF z przedimplantacyjnym testowaniem genetycznym w kierunku choroby monogenowej, gamety dawcy oraz poczęcie bez dodatkowych badań genetycznych. Biopsja kosmówki lub amniopunkcja mogą dostarczyć materiału płodowego do ukierunkowanej diagnostyki SMA, jeśli laboratorium dysponuje odpowiednią strategią badania; samo badanie nosicielstwa nie diagnozuje płodu.
Biopsję kosmówki wykonuje się zwykle około 10.–13. tygodnia, natomiast amniopunkcję na ogół od 15. tygodnia ciąży. Lokalne protokoły i indywidualne okoliczności określają termin, poradnictwo dotyczące procedury oraz odpowiednią analizę molekularną; skonsultuj się z genetykiem odpowiednio wcześnie, zamiast czekać na kolejny rutynowy termin wizyty.
Rutynowe nieinwazyjne badania przesiewowe w kierunku nieprawidłowości prenatalnych nie wykluczają SMA. Typowe badania przesiewowe wolnego DNA płodowego obejmują wybrane nieprawidłowości chromosomowe, a komercyjne badania przesiewowe w kierunku chorób jednogenowych nie są równoważne badaniom diagnostycznym; wynik niskiego ryzyka w standardowym badaniu prenatalnym nie rozstrzyga, czy rodzic ma układ 2+0.
Przedimplantacyjne badanie genetyczne w kierunku choroby monogenowej wymaga planu badania opracowanego dla konkretnej choroby. Para, u której u jednego partnera potwierdzono nosicielstwo, a u drugiego wynik dotyczący dwóch kopii pozostaje nierozstrzygnięty, może potrzebować dodatkowych informacji rodzinnych lub dotyczących fazy przed zaprojektowaniem przez laboratorium IVF wiarygodnego badania; PGT-M nie jest po prostu ogólną opcją “zarodek bez SMA”.
Wyniki badań genetycznych rodziców należy traktować odrębnie od innych wyników badań laboratoryjnych w ciąży. A dodatni wynik przesiewowego badania przeciwciał w ciąży dotyczy innego mechanizmu niż recesywne dziedziczenie SMN1; omówienie obu wyników łącznie może pomóc skoordynować opiekę, ale jeden nie potwierdza ani nie unieważnia drugiego.
Czy liczba kopii SMN2 lub dobry stan zdrowia wykluczają nosicielstwo SMA?
Liczba kopii SMN2 nie wyklucza nosicielstwa SMA, a dobre samopoczucie nie wyklucza układu nosicielstwa 2+0. SMN1 to główny gen oceniany w badaniu nosicielstwa; SMN2 to pokrewny gen modyfikujący, którego liczba kopii może wpływać na ciężkość choroby po rozpoznaniu SMA, ale nie pozwala precyzyjnie przewidzieć przebiegu u danej osoby.
SMN2 zwykle wytwarza znacznie mniej pełnej, funkcjonalnej postaci białka SMN niż SMN1 z powodu zmienionego składania RNA. Większa liczba kopii SMN2 często koreluje z łagodniejszym fenotypem przy braku leczenia, ale osoba z 3 lub 4 kopiami SMN2 nie może na tej podstawie wykluczyć nosicielstwa SMN1 ani przewidzieć przebiegu choroby u przyszłego dziecka.
Objawy SMA wymagają diagnostyki, a nie jedynie ponownej interpretacji badań przesiewowych dotyczących rozrodu. Postępujące osłabienie, ograniczenie ruchów, trudności z karmieniem lub problemy z oddychaniem u dziecka wymagają pilnej oceny; wcześniejszy wynik rodzica wskazujący na dwie kopie nie wyklucza choroby u dziecka, ponieważ badania przesiewowe mają znane ograniczenia.
Wiele badań przesiewowych noworodków w kierunku SMA wykrywa przede wszystkim homozygotyczną delecję eksonu 7 SMN1 i może nie wykryć niektórych rzadszych genotypów. Ujemny wynik badania przesiewowego noworodka nie wyklucza zatem każdej postaci SMA, jeśli niepokojące są objawy kliniczne; podobnie wynik badania nosicielstwa nie zastępuje oceny objawów.
Wyjaśnienia generowane przez AI nie mogą bezpiecznie zastąpić badania pediatrycznego ani diagnostycznych badań genetycznych. Nasze wytyczne dotyczące Interpretacja AI dla dzieci oddzielają edukację od diagnozy; pilna duszność wymaga natychmiastowej pomocy niezależnie od tego, czy w wyniku badania członka rodziny podano 1, 2 czy 3 kopie SMN1.
Jakie informacje należy sprawdzić w wyniku badania SMN1?
Sprawdź liczbę kopii SMN1, dokładny wynik dotyczący wariantu sprzężonego, badane markery, ograniczenia testu, kategorię ryzyka resztkowego oraz wszelkie zastrzeżenia dotyczące wywiadu rodzinnego. Te sześć szczegółów mówi więcej niż nagłówek “wynik ujemny”; odróżnij “nie wykryto” od “nie badano”, szczególnie gdy w wyniku podano dwie kopie SMN1.
“Nie wykryto powiązanego wariantu” i “nie oceniono powiązanego wariantu” to różne wyniki. Przy dwóch kopiach pierwszy wynik może uzasadniać niższe oszacowanie, takie jak 1:814 w opublikowanej kategorii europejskiej; drugi pozostawia oszacowanie oparte wyłącznie na liczbie kopii, wynoszące około 1:604 w tej kategorii, chyba że laboratorium przedstawi inne dowody.
Zachowaj pełny raport, w tym stronę z interpretacją i przypisy dotyczące metody. Przycięty zrzut ekranu pokazujący jedynie “SMN1: 2” pomija informacje o pokryciu sekwencjonowania, markerach i założeniach dotyczących pochodzenia; bezpieczne udostępnianie za pośrednictwem procesu pracy klinicysty rodzinnego może pomóc zachować oryginalny dokument do wglądu.
Przydatne pytania do laboratorium są konkretne, a nie ogólne. Zapytaj, czy oceniono zarówno c.*3+80T>G, jak i c.*211_*212del, czy analizowano patogenne warianty sekwencji oraz czy badania rodzinne lub zwalidowana metoda fazowania mogłyby w Twojej sytuacji odróżnić układ 1+1 od 2+0.
Kantesti nie określa fazy chromosomowej na podstawie pliku PDF ani nie odtwarza informacji brakujących w raporcie genetycznym. Nasz przewodnik technologii AI objaśnia szerszy proces interpretacji; przy dwóch kopiach SMN1 uzasadniony wynik to wyjaśnienie udokumentowanych ustaleń i pozostałej niepewności, a nie wymyślony genotyp.
Jak AI może pomóc, nie wyolbrzymiając pewności genetycznej?
AI może pomóc objaśnić liczbę kopii, terminologię i pytania na wizytę genetyczną, ale nie może potwierdzić fazy nosicielstwa ani zastąpić badań laboratoryjnych. Wynik SMN1 wskazujący dwie kopie powinien pozostać powiązany z pierwotną metodą i jej ograniczeniami; każda edukacyjna interpretacja musi zachować różnicę między oszacowanym ryzykiem a potwierdzonym statusem nosiciela.
Kantesti to platforma AI do interpretacji wyników badań krwi, której rola edukacyjna różni się od roli analitycznej laboratorium genetycznego. W przypadku wyniku SMN1 wskazującego 2 kopie nasze wyjaśnienie nie powinno sugerować, że przesłanie dokumentu potwierdza układ 1+1; nasze wytyczne dotyczące bezpieczeństwa raportów AI podkreślają konieczność weryfikowania twierdzeń na podstawie raportu źródłowego.
Raporty genetyczne mogą zawierać informacje istotne dla więcej niż jednego członka rodziny. Przed udostępnieniem wyniku wskazującego dwie kopie usuń zbędne dane identyfikacyjne krewnych z załączonych dokumentów i w stosownych przypadkach uzyskaj ich zgodę; nasze środki ostrożności dotyczące udostępniania raportów genetycznych objaśniają praktyczne zasady postępowania z dokumentami, nie sugerując, że anonimizacja eliminuje wszelkie zagrożenia dla prywatności.
Dbałość o prywatność nie sprawia, że każda forma ujawnienia informacji jest wolna od ryzyka. Informacje genetyczne mogą mieć wpływ na krewnych, a ich konsekwencje dla ubezpieczenia lub zatrudnienia mogą zależeć od jurysdykcji; nasze informacje o prywatności i danych objaśnia nasze podejście do postępowania z takimi informacjami, natomiast specjalista genetyki może omówić kwestie dotyczące konkretnego kraju i rodziny.
Przydatna notatka z wizyty może mieć zaledwie trzy linijki. Zapisz “kopie SMN1: 2”, dokładny wynik dotyczący wariantu sprzężonego oraz informację, czy partner w kontekście rozrodu został przebadany; pytanie o wywiad rodzinny dodaj osobno, aby uspokajające automatyczne podsumowanie nie ukryło przypadkowo najważniejszego powodu do dalszej oceny.
Jakie źródła uzasadniają interpretację i kolejne kroki?
Przedstawione tu dowody dotyczące SMA pochodzą z przeglądu procesu testowania z 2022 r., opinii ACOG dotyczącej badań przesiewowych nosicielstwa z 2017 r. oraz materiału ACMG dotyczącego praktyki klinicznej z 2021 r. Dwie dodatkowe publikacje wymienione poniżej dotyczą badania ogólnego moczu i badań gospodarki żelazowej; są to odrębne materiały edukacyjne, a nie dowody potwierdzające szacunki ryzyka resztkowego SMN1.
Milligan i wsp. (2022) przedstawiają szacunki ryzyka resztkowego zależne od markerów, wykorzystane w tym artykule. W ich tabeli odróżniono wyniki oparte wyłącznie na liczbie kopii od wyników wskazujących dwie kopie, przy których warianty związane z duplikacją są nieobecne albo obecne; kategorie populacyjne i założenia powinny towarzyszyć każdej cytowanej liczbie, zamiast być przedstawiane jako uniwersalne zakresy referencyjne.
ACOG (2017) oraz Gregg i wsp. w imieniu ACMG (2021) popierają oferowanie badań przesiewowych nosicielstwa i odpowiednią diagnostykę partnera, ale polityka badań przesiewowych nie określa genotypu danej osoby. Jeśli wynik Twojego badania i opublikowane oszacowanie 1:N są rozbieżne, zapytaj, jaki wpływ na tę różnicę mają zastosowany test, definicja pochodzenia etnicznego, uwzględnienie wywiadu rodzinnego lub zakres badania, zanim zdecydujesz się na badania w kontekście rozrodu.
Dwie publikacje uzupełniające nie mogą rozstrzygnąć kwestii fazy chromosomalnej. Nasz materiał edukacyjny dotyczący badania ogólnego moczu dotyczy wyników badania moczu, natomiast nasz materiał edukacyjny dotyczący badań gospodarki żelazowej dotyczy pomiarów stężenia żelaza; żadna z tych publikacji nie potwierdza zasadności badań przesiewowych w kierunku SMA ani nie szacuje prawdopodobieństwa układu 2+0.
Praktycznym kolejnym krokiem jest zachowanie wyniku badania i wyjaśnienie niepewności, która mogłaby wpłynąć na decyzję. W przypadku dwóch kopii SMN1 zwykle oznacza to sprawdzenie zakresu badania markerów, wywiadu rodzinnego i wyników partnera; nasz standardy treści medycznych wymagają oddzielenia prawdopodobieństw omawianych w materiałach edukacyjnych od potwierdzonych rozpoznań oraz unikania nieuzasadnionego uspokajania.
Często zadawane pytania
Czy posiadanie dwóch kopii genu SMN1 oznacza, że nie jestem nosicielem SMA?
Dwie kopie genu SMN1 zwykle oznaczają mniejsze ryzyko nosicielstwa SMA, ale nie wykluczają statusu nosiciela. Większość osób ma układ 1+1, natomiast cichy nosiciel może mieć obie kopie na jednym chromosomie i żadnej na drugim — układ 2+0. Niektóre warianty sekwencji powodujące chorobę mogą również nie zostać wykryte w badaniu oceniającym wyłącznie liczbę kopii. Pozostałe ryzyko zależy od wyników analizy markerów sprzężonych, zakresu badania, pochodzenia i wywiadu rodzinnego.
Co oznacza wykrycie dwóch kopii SMN1 z powiązanym wariantem?
Wykrycie dwóch kopii SMN1 wraz z wariantem sprzężonym wskazuje na zwiększone prawdopodobieństwo układu cichego nosicielstwa, ale nie potwierdza nosicielstwa. Do częstych markerów należą c.*3+80T>G i c.*211_*212del. Opublikowane szacunki podsumowane przez Milligan i wsp. (2022) obejmują około 1:12 dla kategorii osób o europejskim pochodzeniu etnicznym oraz 1:39 dla kategorii osób czarnoskórych/Afroamerykanów, ale te dane populacyjne nie są wymienne. Poradnictwo genetyczne i badanie partnera w kontekście rozrodu mogą pomóc wyjaśnić praktyczne konsekwencje.
Czy mogę nadal być bezobjawowym nosicielem, jeśli nie występuje wariant powiązany z genem SMN1?
Tak, osoba mająca dwie kopie SMN1 może nadal być cichym nosicielem, nawet jeśli badanego wariantu sprzężonego nie wykryto. Niektóre chromosomy 2+0 nie mają tego markera, a laboratoria mogą różnić się pod względem ocenianych markerów. Opublikowane ryzyko resztkowe przy braku markera wynosi około 1:814 w kategorii osób pochodzenia europejskiego i 1:375 w kategorii osób czarnoskórych/Afroamerykanów. Brak markera obniża szacowane ryzyko, ale nie potwierdza układu 1+1.
Czy mój partner powinien wykonać badanie, jeśli mam dwie kopie genu SMN1?
Badanie partnera jest szczególnie przydatne, gdy wynik dotyczący dwóch kopii SMN1 obejmuje wariant sprzężony, gdy SMA występuje w rodzinie lub gdy u drugiego partnera potwierdzono nosicielstwo. Wynik wskazujący dwie kopie, bez wykrytych markerów i bez istotnego wywiadu rodzinnego, zwykle oznacza niższe ryzyko, ale badania przesiewowe można omówić podczas planowania ciąży. Jeśli u jednego partnera potwierdzono nosicielstwo, należy sprawdzić, czy badanie drugiego partnera obejmuje ocenę liczby kopii SMN1, wykrywanie wariantów sekwencji oraz ocenę cichego nosicielstwa. Każda ciąża dwojga potwierdzonych nosicieli wiąże się z ryzykiem około 25% urodzenia chorego dziecka.
Jakie jest ryzyko dla dziecka, jeśli jedno z rodziców jest nosicielem SMA, a drugie ma dwie kopie?
Gdy u jednego z rodziców potwierdzono nosicielstwo SMA, szacowane ryzyko ciąży z chorym płodem oblicza się, mnożąc ryzyko resztkowe nosicielstwa u drugiego rodzica przez 1/4. Przy hipotetycznym ryzyku resztkowym wynoszącym 1:814 daje to około 1:3,256, czyli 0.031%. Przy hipotetycznym ryzyku resztkowym wynoszącym 1:12 daje to około 1:48, czyli 2.1%. Szacunki te wymagają odpowiedniej wartości ryzyka resztkowego i mogą wymagać korekty z uwagi na wywiad rodzinny lub pokrewieństwo biologiczne.
Czy liczba kopii SMN2 lub prawidłowy prenatalny test przesiewowy wykluczają SMA?
Ani liczba kopii SMN2, ani wynik rutynowego badania przesiewowego prenatalnego wskazujący na niskie ryzyko nie wykluczają nosicielstwa SMA ani choroby u płodu. SMN2 jest genem modyfikującym przebieg choroby, dlatego wynik wskazujący na 3 lub 4 kopie nie pozwala ustalić, czy gen SMN1 występuje w układzie 1+1, czy 2+0. Standardowe badania przesiewowe prenatalne wolnego DNA płodowego na ogół nie pozwalają zdiagnozować SMA. Jeśli ryzyko SMA w ciąży jest istotne, zespół genetyczny może omówić diagnostyczne badania w kierunku tej choroby z wykorzystaniem biopsji kosmówki lub amniopunkcji.
Dowiedz się, jak czytać wyniki badań krwi
Prześlij wynik badania laboratoryjnego, a sztuczna inteligencja Kantesti w kilka sekund objaśni prostym językiem każdy biomarker. Z narzędzia korzysta ponad 2 miliony osób na całym świecie.
Odniesienia
- Klein, T., Mitchell, S. i Weber, H. (2026). Test urobilinogenu w moczu: Kompletny przewodnik analizy moczu 2026. Badania medyczne z wykorzystaniem sztucznej inteligencji Kantesti. DOI
- Klein, T., Mitchell, S. i Weber, H. (2026). Przewodnik po badaniach gospodarki żelazowej: TIBC, wysycenie żelazem i zdolność wiązania. Badania medyczne z wykorzystaniem sztucznej inteligencji Kantesti. DOI
- Milligan JN i wsp. (2022). Zalecenia dotyczące interpretacji i raportowania cichych nosicieli oraz wariantów modyfikujących przebieg choroby w procesach diagnostyki SMA. Genes. DOI
- American College of Obstetricians and Gynecologists (2017). Opinia Komitetu nr 691: badania przesiewowe nosicielstwa chorób genetycznych. Obstetrics & Gynecology. DOI
- Gregg AR i in. (2021). Badania przesiewowe w kierunku chorób autosomalnych recesywnych i sprzężonych z chromosomem X w ciąży i przed poczęciem: zalecenia praktyczne American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine. DOI
- 2 mln+Analizowane badania
- 127+Kraje
- 100+Języki
O zespole medycznym


Sygnały zaufania E-E-A-T
Doświadczenie
Kliniczna weryfikacja procesów interpretacji przez lekarza.
Ekspertyza
Medycyna laboratoryjna skupiona na tym, jak zachowują się biomarkery w kontekście klinicznym.
Autorytatywność
Recenzja medyczna: dr Thomas Klein, przy współpracy dr Sarah Mitchell i prof. dr. Hansa Webera.
Solidność
Interpretacja oparta na dowodach, z jasnymi ścieżkami dalszego postępowania, aby ograniczyć alarm.





Zastrzeżenie medyczne
Ten artykuł ma wyłącznie charakter edukacyjny i nie stanowi porady medycznej. Zawsze konsultuj decyzje dotyczące diagnozy i leczenia z wykwalifikowanym pracownikiem ochrony zdrowia.
Opublikowano · Skontaktuj się z zespołem redakcyjnym
Opublikowano przez Kantesti Ltd, zarejestrowaną w Anglii i Walii, numer firmy. 17090423, Londyn, Wielka Brytania.
