Un resultado baixo da enzima GAA aumenta a sospeita de enfermidade de Pompe, pero o cribado por si só non pode confirmala. Repetir a proba nunha mostra apropiada e realizar unha análise xenética de GAA axuda a distinguir unha deficiencia real, o estado de portador e a pseudodeficiencia.

Conclusións principais
- Actividade baixa da enzima GAA é un sinal para facer seguimento, non un diagnóstico; 1 resultado anormal nunha mancha de sangue seca require confirmación baixo a dirección dun especialista.
- Rangos de referencia dependen da mostra e do ensaio; nmol/h/mL non se pode comparar directamente con nmol/h/mg de proteína.
- Actividade enzimática residual adoita estar por debaixo do 1% na enfermidade de Pompe infantil clásica, pero esa cifra non é un limiar universal para o cribado.
- Pseudodeficiencia pode reducir a actividade de GAA no laboratorio sen causar a enfermidade de Pompe; repetir o mesmo ensaio pode volver dar un resultado baixo.
- Análise do xene GAA busca variantes causantes da enfermidade que afecten as dúas copias do xene; as 2 variantes deben interpretarse para determinar a clasificación e a fase.
- Variantes incertas non establecen a enfermidade de Pompe; 1 ou 2 variantes de significado incerto requiren probas adicionais.
- Risco familiar é do 25 % de ter un fillo afectado en cada embarazo cando ambos os proxenitores son portadores dunha variante patoxénica de GAA.
- Avaliación urxente é necesaria nun lactante con GAA baixo e dificultade para alimentarse, debilidade marcada ou sospeita de afectación cardíaca; non agarde a unha repetición rutineira da proba.
Que significa realmente un resultado baixo da enzima GAA?
A Proba da enfermidade de Pompe que mostra unha actividade baixa de GAA significa que o laboratorio mediu unha función reducida da alfa-glicosidase ácida nas condicións do seu ensaio. Non demostra a enfermidade de Pompe: 1 resultado baixo no cribado pode reflectir unha deficiencia real, pseudodeficiencia, solapamento asociado á condición de portador ou un problema coa mostra.
A actividade de GAA mide a función enzimática, non simplemente a cantidade de proteína enzimática presente. Os 3 primeiros datos que hai que comprobar son o tipo de mostra, as unidades de medida e o limiar de decisión do laboratorio; un resultado descrito como baixo sen estes datos non se pode interpretar de forma fiable comparándoo cun valor atopado en internet.
O motivo da proba cambia o significado dun resultado positivo no cribado. Un recentemente nado identificado mediante o cribado poboacional e unha persoa de 45 anos con debilidade progresiva nas cadeiras teñen probabilidades iniciais diferentes de padecer a enfermidade de Pompe, mesmo se os valores enzimáticos comunicados coinciden; por iso, os síntomas e a exploración deben considerarse xunto co resultado do laboratorio.
Positivo no cribado non é o mesmo que positivo para a enfermidade. Se 2 laboratorios empregan substratos ou preparacións de mostras diferentes, os seus resultados numéricos poden non coincidir sen que ningún dos laboratorios cometese un erro; pregunte se a próxima cita é para outra medición de cribado ou para un ensaio enzimático realmente confirmatorio.
Kantesti é un Analizador de análises de sangue con IA que pode axudar a organizar un informe de GAA xunto cos resultados analíticos rutineiros, pero non pode establecer un diagnóstico da enfermidade de Pompe a partir de 1 valor sinalado. O noso información da empresa explica a organización que hai detrás do servizo; a sospeita de deficiencia enzimática hereditaria segue a requirir a avaliación dun especialista en enfermidades metabólicas ou neuromusculares.
Por que a deficiencia de GAA causa problemas musculares e cardíacos?
A enfermidade de Pompe débese á deficiencia da alfa-glicosidase ácida lisosómica, un encima que descompón o glicóxeno dentro dos compartimentos celulares de reciclaxe. A GAA actúa sobre os enlaces de glicosa alfa-1,4 e alfa-1,6; unha actividade insuficiente permite que se acumule glicóxeno, especialmente no músculo esquelético e cardíaco.
A enfermidade de Pompe infantil clásica adoita presentar menos do 1 % da actividade normal de GAA nos ensaios diagnósticos en tecido. A enfermidade de inicio tardío pode conservar máis actividade, ás veces aproximadamente entre o 2 e o 11 % en determinados ensaios; estes intervalos descritivos solápanse coas limitacións dos ensaios e non deben substituír a interpretación diagnóstica validada dun laboratorio.
A guía de Kishnani et al. de 2006, publicada en Genetics in Medicine, describe a relación entre a deficiencia de GAA, o almacenamento de glicóxeno e a avaliación multisistémica. A distinción clínica non consiste só en determinar se a actividade está por baixo do 1 %: a idade de presentación, os achados cardíacos e a función dos músculos respiratorios tamén axudan a determinar a forma e a urxencia da enfermidade.
Un resultado rutineiro de glicosa non mide a eliminación lisosómica do glicóxeno. Por exemplo, un adulto hipotético pode ter unha glicosa en xaxún de 92 mg/dL e, ao mesmo tempo, un trastorno hereditario de almacenamento de glicóxeno muscular; unha glicosa normal non demostra que o glicóxeno dos lisosomas musculares se estea procesando con normalidade.
Outros trastornos lisosómicos afectan a encimas e xenes diferentes, polo que os seus limiares non se poden aplicar ás probas de Pompe. A nosa explicación de confirmación enzimática da enfermidade de Gaucher ilustra o proceso xeral que vai do encima á xenética e mostra por que o ensaio enzimático dunha enfermidade non pode substituír o doutra.
Existe un intervalo normal para a actividade da enzima GAA?
Non existe un único intervalo normal universal para a actividade enzimática da GAA. As manchas de sangue seco, os leucocitos e os fibroblastos cultivados empregan preparacións e unidades de expresión diferentes; un valor expresado en nmol/h/mL non se pode comparar directamente cun resultado expresado en nmol/h/mg de proteína.
Un limiar de cribado separa as mostras que precisan seguimento das que superan ese cribado. Non necesariamente separa as persoas afectadas das non afectadas cunha precisión completa; os laboratorios poden empregar métodos fluorométricos ou de espectrometría de masas en tándem diferentes, polo que 2 programas de cribado poden seleccionar limiares de repetición distintos.
Como exemplo claramente hipotético, supoñamos que un laboratorio emprega un limiar de cribado en DBS de 1.5 nmol/h/mL e informa dun resultado de 0.7 nmol/h/mL. O resultado está por debaixo dese limiar de laboratorio inventado, pero dividir 0.7 entre 1.5 dá 47% do limiar: non 47% da actividade enzimática normal nin unha puntuación de gravidade.
O límite inferior de detección é distinto do limiar clínico. Un informe que indique menos de 0.1 nas unidades especificadas pode significar que o método non pode cuantificar con fiabilidade actividades inferiores; non demostra a ausencia absoluta do encima, e repetir medicións próximas a ese límite analítico pode producir unha variación proporcionalmente grande.
O rendemento do cribado tamén depende da prevalencia. Nun grupo hipotético con 10 resultados verdadeiros positivos e 100 falsos positivos, só arredor do 9% dos cribados positivos indican a enfermidade; esas cifras inventadas non son estatísticas do cribado da enfermidade de Pompe, pero explican por que resultados cualitativos fronte a cuantitativos requiren unha interpretación diferente.
| Nivel | Intervalo | Que significa |
|---|---|---|
| Supera o cribado hipotético | ≥1.5 nmol/h/mL | Só limiar ilustrativo para DBS; non é un intervalo normal universal nin exclúe absolutamente a enfermidade nunha persoa sintomática. |
| Por debaixo do limiar hipotético | <1.5 nmol/h/mL | Só limiar ilustrativo para seguimento; cómpre aínda distinguir entre deficiencia verdadeira, pseudodeficiencia e efectos da mostra. |
Por que repetir a proba de GAA nunha mostra diferente?
A repetición da proba de GAA comproba se a actividade baixa se reproduce e se a calidade da mostra ou a interferencia do ensaio a explican. A confirmación adoita ir máis alá dunha tarxeta de cribado e emprega unha mostra nova, manipulada adecuadamente, a miúdo medindo a GAA en leucocitos ou noutra preparación celular seleccionada por un especialista.
A calor, a humidade e un secado insuficiente poden reducir a actividade enzimática nunha mancha de sangue seco. Un resultado baixo tras 2 días de transporte mal controlado pode xustificar unha nova recollida, pero o historial do transporte non se pode usar para desbotar automaticamente un resultado; o laboratorio debería avaliar a calidade da tarxeta e os seus requisitos de estabilidade.
A acarbosa emprégase nalgúns métodos de ensaio de GAA para suprimir a actividade interferente da maltase-glucoamilase. Esa interferencia pode facer que a actividade medida pareza máis alta e, potencialmente, ocultar unha deficiencia; por iso, comprobar como illou o laboratorio a actividade da GAA pode ser máis importante que obter un segundo valor coa mesma limitación metodolóxica sen resolver.
Dous resultados baixos en DBS tampouco confirman automaticamente a enfermidade de Pompe. A pseudodeficiencia pode reproducirse en medicións repetidas, incluídos algúns métodos confirmatorios; cando os resultados enzimáticos e xenéticos non concordan, un laboratorio especializado pode recomendar probas en fibroblastos cultivados ou unha investigación molecular adicional, en lugar de simplemente solicitar unha terceira tarxeta de cribado.
Indique ao laboratorio as datas de recollida, as transfusións ou transplantes recentes e calquera tratamento de substitución enzimática recibido. A nosa guía sobre interferencias relacionadas coa calidade da mostra explica a distinción xeral entre achados biolóxicos e problemas coa mostra; as probas de GAA teñen as súas propias normas de manexo, así que non se debe aplicar o intervalo para repetir a extracción doutra proba.
En que se diferencia a pseudodeficiencia de GAA da enfermidade de Pompe?
A pseudodeficiencia de GAA significa que unha variante herdada reduce a actividade enzimática medida sen causar a enfermidade de Pompe, un trastorno de almacenamento de glicóxeno. Dúas variantes que se comentan con frecuencia son c.1726G>A, p.Gly576Ser, e c.2065G>A, p.Glu689Lys; a súa interpretación depende do xenotipo completo e do ensaio utilizado.
A pseudodeficiencia é un problema das probas bioquímicas, non unha fase temperá da enfermidade de Pompe. Unha persoa que só ten variantes de pseudodeficiencia non necesita tratamento para a enfermidade de Pompe por mor dun resultado de baixa actividade; o especialista debe verificar primeiro que non se pasaron por alto variantes causantes da enfermidade nin outra explicación.
As variantes p.Gly576Ser e p.Glu689Lys adoitan atoparse xuntas nunha das copias do xene e son especialmente relevantes nalgunhas poboacións de ascendencia do leste asiático. A ascendencia inflúe na frecuencia coa que os laboratorios atopan este patrón, pero non permite establecer nin excluír a pseudodeficiencia nunha persoa; persoas doutras orixes tamén poden ter estas variantes.
A pseudodeficiencia pode seguir dando valores baixos en probas enzimáticas repetidas. A distinción práctica é se o conxunto das probas bioquímicas e xenéticas avala unha deficiencia de GAA causante da enfermidade, non se un segundo resultado queda por debaixo dunha porcentaxe arbitraria; se o patrón segue sendo ambiguo, os especialistas poden comparar distintos substratos de ensaio ou preparacións celulares.
As variantes de pseudodeficiencia tamén poden coexistir cunha variante causante da enfermidade, polo que un informe breve pode inducir a erro se as inclúe todas baixo o termo mutacións. O noso guía sobre a encima e a xenética de Fabry mostra outra situación na que os resultados enzimáticos necesitan contexto xenético, aínda que a herdanza ligada ao X de Fabry difire do mecanismo recesivo de 2 copias da enfermidade de Pompe.
Que debe buscar a análise do xene GAA?
As probas do xene GAA investigan se variantes causantes da enfermidade afectan as dúas copias do xene GAA. A enfermidade de Pompe é autosómica recesiva, e o xene GAA está situado no cromosoma 17; a interpretación require clasificar as variantes, contar cunha cobertura adecuada das probas e, cando sexa necesario, confirmar que as variantes afectan copias distintas do xene.
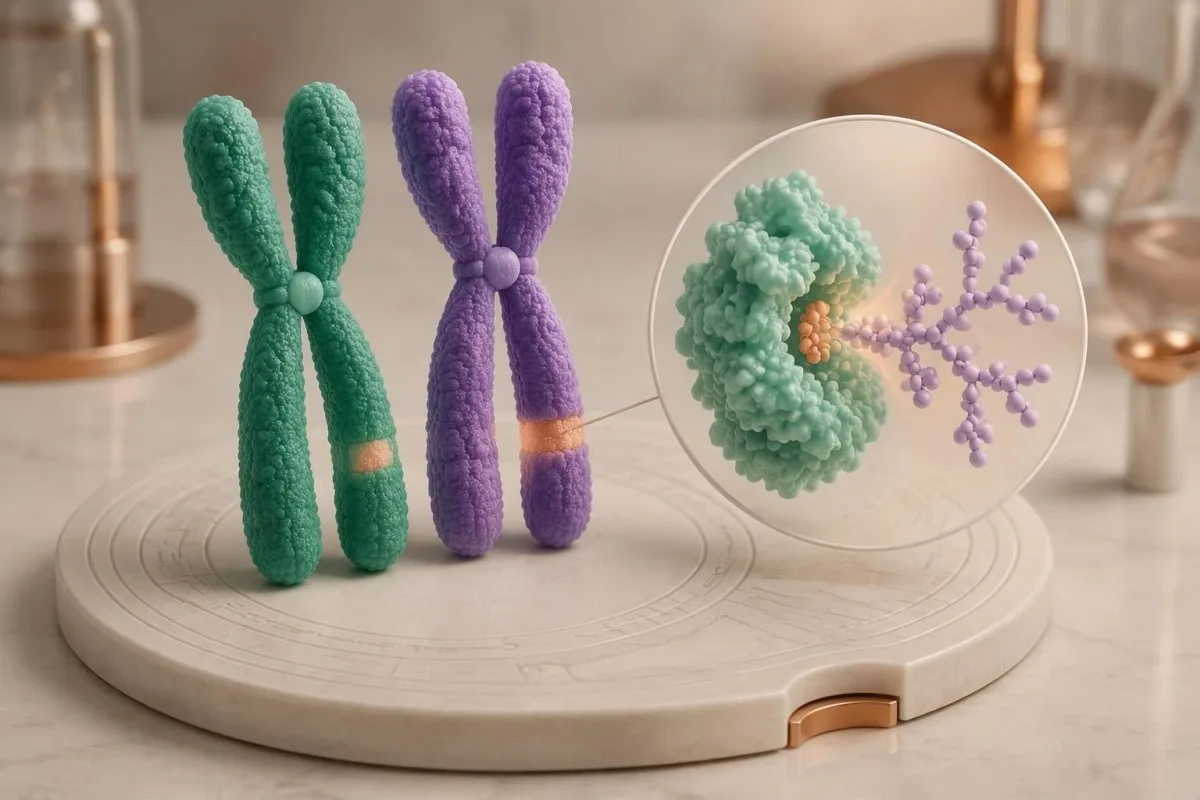
A presenza en trans de dúas variantes de GAA patóxenas ou probablemente patóxenas avala a confirmación molecular da enfermidade de Pompe. En trans significa que as variantes afectan copias opostas do xene; 2 variantes en cis afectan a mesma copia e, por si soas, non demostran un xenotipo de enfermidade recesiva.
A secuenciación estándar detecta moitas substitucións pequenas e insercións ou delecións, pero non responde todas as preguntas xenéticas posibles. Se só se atopa 1 variante causante da enfermidade malia unha deficiencia enzimática convincente, pregunte se se incluíu a análise de delecións/duplicacións e se as rexións de cobertura deficiente ou intrónicas profundas requiren máis investigación.
Unha variante de GAA frecuente asociada á aparición tardía é c.-32-13T>G, que afecta o empalme. Atopar esta variante nunha das copias non permite diagnosticar a enfermidade de Pompe, e atopala xunto con outra variante causante da enfermidade non permite predicir con precisión a idade á que comezarán os síntomas; o empalme residual e outros factores biolóxicos inflúen na presentación.
As probas parentais poden axudar a establecer a fase cando un laboratorio detecta 2 variantes diferentes pero non pode determinar como están dispostas. A nosa guía sobre informes xenéticos de enfermidades hereditarias explica por que son importantes a herdanza e as probas familiares, mentres que a cobertura real do xene e os criterios diagnósticos deben seguir sendo específicos de GAA.
Como se deben interpretar os resultados patoxénicos, incertos e negativos?
Un resultado patóxeno, unha variante de significado incerto e un resultado negativo teñen significados diagnósticos diferentes. Os laboratorios xenéticos adoitan empregar 5 categorías: patóxena, probablemente patóxena, de significado incerto, probablemente benigna e benigna; unha VUS non equivale a unha variante de GAA causante da enfermidade.
O consenso de Richards et al. de 2015 do ACMG/AMP estableceu o marco de 5 categorías para variantes de secuencia, amplamente utilizado, e indica que unha VUS non debe guiar as decisións clínicas como se fose patoxénica. Na avaliación da enfermidade de Pompe, unha actividade enzimática baixa pode achegar probas, pero o seu valor depende de se se tiveron en conta a pseudodeficiencia e as limitacións do ensaio.
Unha variante patoxénica máis 1 VUS é unha combinación sen resolver, non unha confirmación nin unha exclusión automáticas. Segundo a enzima e os achados clínicos, os especialistas poden investigar a segregación familiar, os efectos no ARN ou probas funcionais específicas da variante; un resultado diagnóstico da enzima pode apoiar a existencia da enfermidade aínda que o segundo achado molecular siga estando caracterizado de maneira incompleta.
Un informe de secuenciación negativo significa que a proba non atopou variantes notificables dentro do seu ámbito. Non demostra que se examinasen todos os mecanismos relacionados con GAA; 1 proba limitada negativa pode xustificar unha análise ampliada cando os estudos enzimáticos realizados correctamente e o patrón clínico seguen sendo moi suxestivos.
Kantesti é un plataforma de interpretación de análise de sangue de IA que pode axudar a distinguir os 5 termos de clasificación dun informe dos seus resultados enzimáticos numéricos, sen dirimir un xenotipo incerto. O noso estándares técnicos e clínicos describen os límites da interpretación; o noso explicación sobre resultados incertos en xenes ofrece un exemplo relacionado de por que as variantes e os diagnósticos non son intercambiables.
Unha variante de GAA significa estado de portador ou enfermidade?
Unha variante de GAA confirmada como causante da enfermidade adoita indicar estado de portador se non hai unha segunda variante causante da enfermidade nin un déficit enzimático diagnóstico. Os portadores non adoitan desenvolver a enfermidade de Pompe; cando ambos os proxenitores son portadores, cada embarazo ten unha probabilidade de 25% de descendencia afectada, 50% de descendencia portadora e 25% de descendencia non portadora.
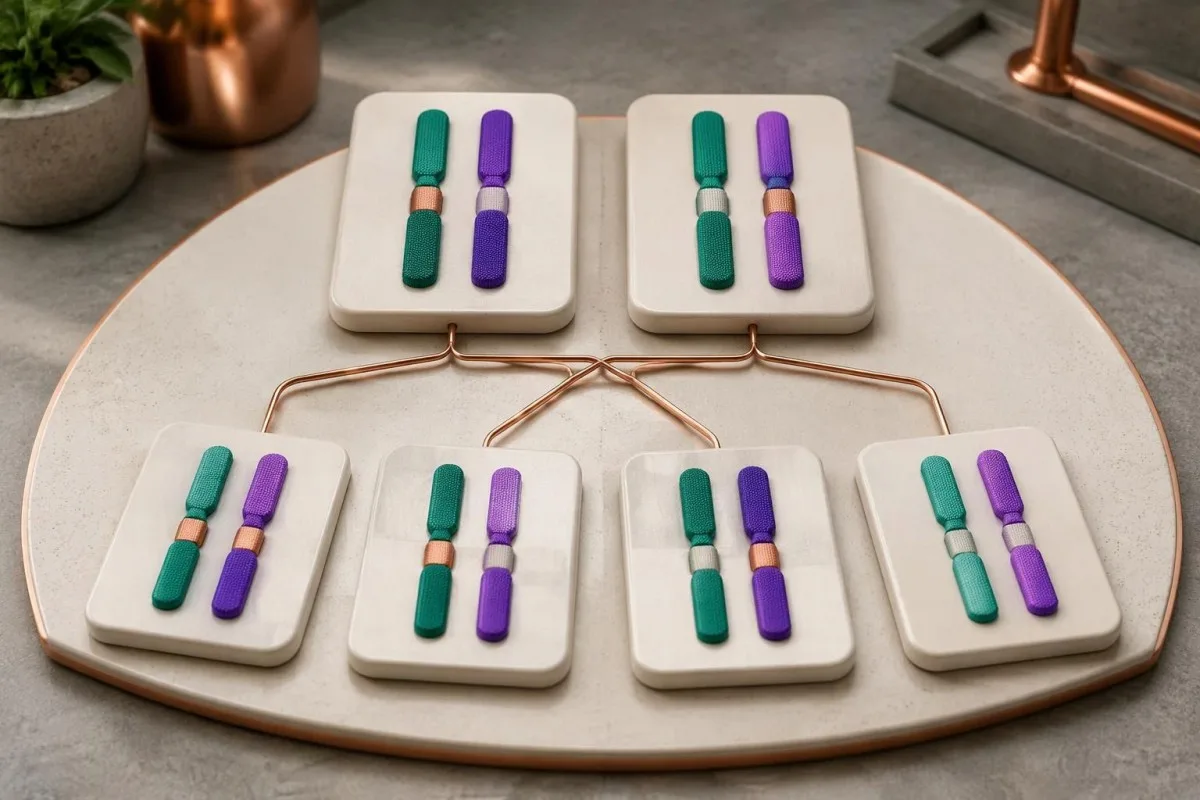
Os valores enzimáticos dos portadores poden solaparse cos de persoas sen afección. Polo tanto, a actividade de GAA non é unha proba independente fiable para detectar portadores, e non se debe supoñer que a actividade dun portador equivale exactamente a 50% da media normal dun laboratorio; as probas xenéticas dirixidas adoitan ser máis informativas cando se coñece unha variante familiar.
A probabilidade de 25% de ter un fillo afectado aplícase de xeito independente a cada embarazo cando ambos os proxenitores son portadores de variantes causantes da enfermidade que, xuntas, poden producir a enfermidade de Pompe. Ter 1 fillo sen a enfermidade non reduce a probabilidade mendeliana do seguinte embarazo, e non se deben substituír as variantes patoxénicas por variantes de pseudodeficiencia nese cálculo.
As probas familiares son máis útiles unha vez aclaradas as variantes da persoa afectada. Se un adulto sintomático só ten 1 variante patoxénica identificada, non se debe tranquilizar os familiares dicíndolles que a cuestión familiar está totalmente resolta ata que o especialista considere se o ensaio orixinal non detectou a segunda variante.
Nunha parella hipotética, que unha das persoas sexa portadora dunha variante patoxénica de GAA e a outra só dunha variante de pseudodeficiencia non supón o mesmo risco de 25% de padecer a enfermidade de Pompe que no caso de 2 portadores de variantes patoxénicas. A nosa guía sobre as limitacións do cribado de portadores explica por que convén falar da cobertura e do risco residual dun informe antes de tomar decisións reprodutivas.
Que outros resultados de laboratorio apoian a avaliación da enfermidade de Pompe?
A creatina quinase, AST, ALT e o tetrasacárido de glicosa urinario poden apoiar a avaliación da enfermidade de Pompe, pero ningún deles confirma o diagnóstico por si só. O tetrasacárido de glicosa urinario pode notificarse como Glc4 ou dentro dun ensaio Hex4; estes 2 termos do informe requiren unha interpretación específica do método, en vez de dar por feito que todos os laboratorios miden exactamente o mesmo.
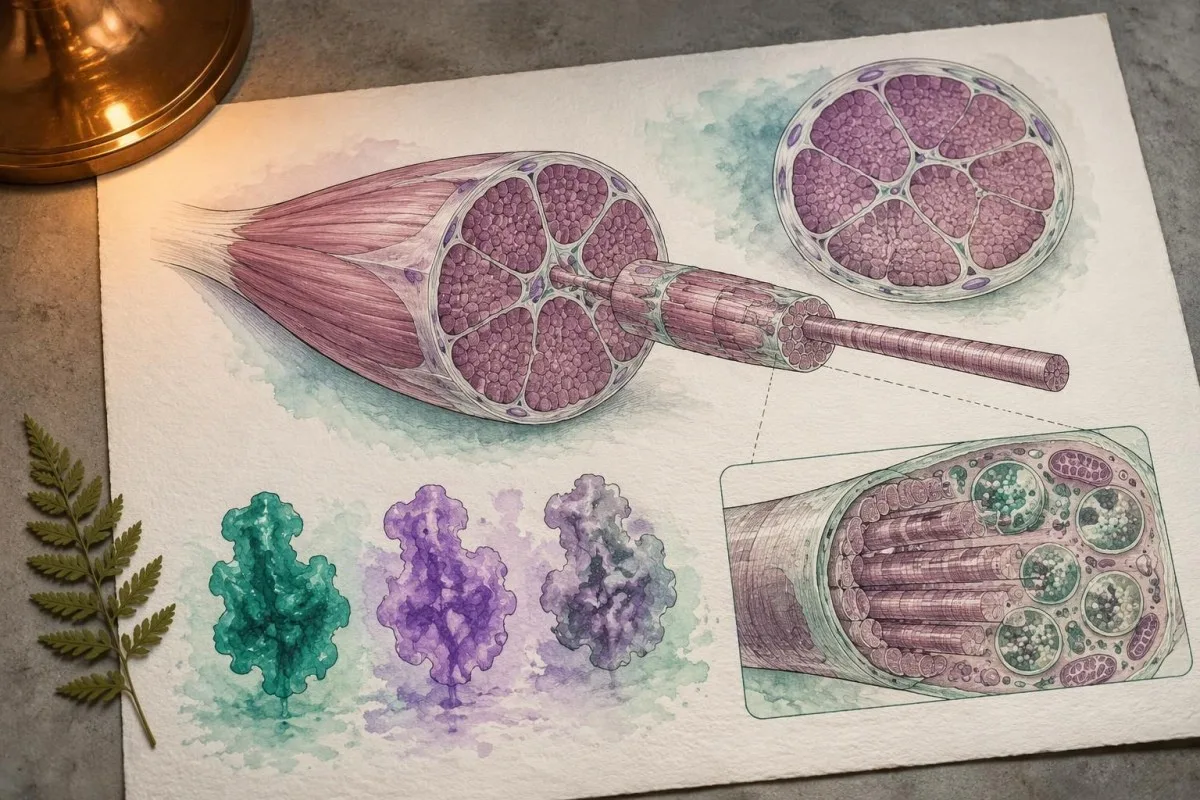
Unha CK normal non descarta a enfermidade de Pompe de inicio tardío. Nun adulto hipotético con dificultade progresiva para erguerse dunha cadeira, unha CK de 140 U/L pode estar dentro do intervalo dese laboratorio a pesar dunha debilidade clinicamente significativa; a combinación de síntomas e actividade de GAA baixa confirmada é máis importante que un resultado tranquilizador da CK.
AST e ALT poden aumentar debido á afectación muscular, non só por enfermidade hepática. Un AST hipotético de 86 U/L con CK elevada e debilidade muscular merece unha avaliación que teña en conta os músculos; o noso guía sobre a aldolase e os marcadores musculares explica por que as encimas musculares adicionais poden axudar a caracterizar o patrón sen identificar a súa causa.
A Glc4 urinaria é un biomarcador de apoio relacionado co glicóxeno, non unha proba diagnóstica específica da enfermidade de Pompe. Os límites de referencia varían segundo a idade e o método, e a elevación pode producirse noutras circunstancias; un resultado elevado debe interpretarse xunto cos resultados das encimas, a xenética e as unidades normalizadas pola creatinina do laboratorio.
Unha diminución da CK ou da Glc4 despois do tratamento non demostra automaticamente que a forza ou a respiración mellorasen na mesma porcentaxe. A nosa análise de interpretación da AST máis alá da enfermidade hepática ilustra por que dous marcadores relacionados poden variar á vez e, aínda así, responder preguntas distintas sobre a lesión tisular e a función.
Por que avaliar a respiración cando unha proba de Pompe é anormal?
A enfermidade de Pompe pode debilitar o diafragma e outros músculos respiratorios, ás veces antes de que haxa unha dificultade evidente para camiñar. A avaliación pode incluír a capacidade vital forzada sentado e en decúbito supino, as presións dos músculos respiratorios e probas relacionadas co sono; unha saturación de osíxeno diúrna do 97% non descarta a hipoventilación nocturna.
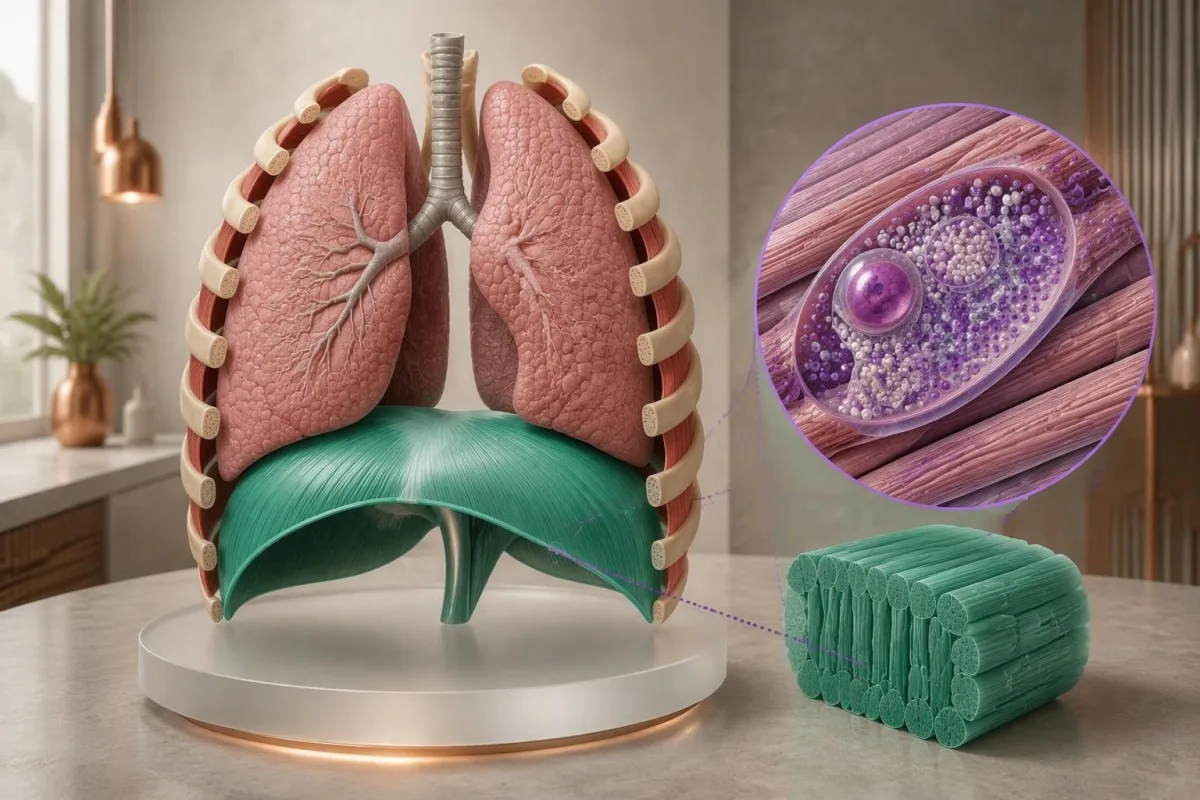
Unha diminución da capacidade vital relacionada coa postura pode suxerir debilidade do diafragma. Por exemplo, unha FVC hipotética de 3,0 L sentado e de 2,4 L en decúbito supino representa un descenso do 20%; o especialista interpreta esa diferenza tendo en conta a técnica, os valores previstos e os síntomas, en lugar de tratala como un limiar específico da enfermidade de Pompe.
As dores de cabeza matinais, o sono non reparador e a dificultade para respirar ao estar deitado poden xustificar unha avaliación da hipoventilación relacionada co sono. Estes síntomas non identifican a enfermidade de Pompe por si sós; o noso guía de probas de falta de aire explica por que os resultados de laboratorio non poden substituír a exploración respiratoria nin as probas fisiolóxicas.
Nos adultos, o dióxido de carbono arterial adoita situarse entre 35 e 45 mmHg, con variacións que dependen do contexto. Un valor superior a 45 mmHg indica hipercapnia, pero a súa urxencia depende do pH, dos síntomas e do contexto clínico; a nosa guía de interpretación dos gases sanguíneos explica por que o osíxeno e o dióxido de carbono responden preguntas distintas.
A dificultade respiratoria grave, a confusión, a coloración azulada ou o empeoramento rápido da debilidade requiren atención de urxencia, non unha sesión de interpretación en liña. Un resultado molecular confirmado que afecta dúas copias de GAA non mide a seguridade respiratoria actual; os médicos precisan unha avaliación funcional directa para decidir se é necesario apoio ventilatorio ou monitorización urxente.
Que ocorre despois dun cribado neonatal positivo para Pompe?
Un resultado positivo no cribado neonatal da enfermidade de Pompe require unha avaliación especializada rápida, probas enzimáticas confirmatorias e unha avaliación xenética. Non significa que todos os lactantes teñan a enfermidade de Pompe; a tarefa inmediata consiste en distinguir a pseudodeficiencia ou os achados de portador da enfermidade infantil e dun xenotipo asociado a unha aparición máis tardía que afecta as dúas copias de GAA.
Os algoritmos de cribado neonatal de Burton et al. publicados en Pediatrics en 2017 describen unha avaliación inicial que integra a confirmación de GAA, as probas moleculares e a avaliación clínica. Se un lactante ten dificultades para alimentarse, hipotonía marcada ou sospeita de miocardiopatía, non agarde 2 semanas a unha consulta rutineira de seguimento; o equipo de cribado debe organizar unha avaliación metabólica e cardíaca urxente.
A enfermidade de Pompe infantil clásica adoita implicar miocardiopatía hipertrófica. O ecocardiograma e o electrocardiograma dun recentemente nado axudan a avaliar un risco que non se pode estimar a partir dun único valor enzimático; a ausencia de síntomas cardíacos evidentes na casa non substitúe a exploración do especialista tras un cribado anormal.
O estado CRIM refírese a se hai proteína GAA de reacción cruzada e axuda os especialistas a planificar a xestión do risco inmunitario durante a terapia de substitución enzimática. Unha actividade enzimática inferior ao 1% non establece por si soa un estado CRIM negativo, porque pode seguir habendo unha proteína inactiva; trátase dunha cuestión de expresión proteica, non só dun limiar de actividade.
Os achados asociados á forma de aparición tardía nun recentemente nado requiren un plan de seguimento, non unha predición inventada da idade de inicio. Mesmo 2 variantes clasificadas como causantes da enfermidade poden non revelar cando aparecerán os síntomas; o noso guía de seguridade da IA pediátrica explica por que os resultados pediátricos requiren un contexto específico para cada idade e decisións dirixidas por un profesional clínico.
Como resolven os especialistas os resultados conflitivos das probas en adultos?
Os resultados conflitivos das probas de Pompe en adultos resólvense comprobando a calidade da mostra, os métodos enzimáticos confirmatorios, a clasificación das variantes e a concordancia clínica. Un único cribado baixo xunto cun único achado xenético poucas veces conta toda a historia; os especialistas investigan se o aparente conflito se debe a unha pseudodeficiencia, a unha proba molecular incompleta ou a outra causa de debilidade.
Considérese o caso hipotético dunha persoa de 52 anos con fatiga leve, actividade baixa de GAA en DBS e só as 2 variantes de pseudodeficiencia que se adoitan mencionar. Se as probas especializadas indican pseudodeficiencia e non hai un xenotipo causante da enfermidade, o resultado baixo do cribado non explica a fatiga; deberíanse avaliar outras causas en vez de atribuírlle Pompe por un achado bioquímico incidental.
Un segundo adulto hipotético presenta debilidade progresiva nas cadeiras, un descenso da FVC en posición supina do 20%, deficiencia celular de GAA confirmada e 2 variantes patóxenas en trans. En conxunto, estes achados apoian o diagnóstico de Pompe; un resultado normal nunha análise rutineira de glicosa ou un valor moderado de CK non prevalecerían sobre as probas bioquímicas, xenéticas e funcionais concordantes.
Unha deficiencia enzimática convincente con só 1 variante patóxena identificada merece máis investigación. O seguinte paso axeitado pode ser unha análise de delecións/duplicacións, estudos de ARN ou outra proba especializada, non clasificar automaticamente a persoa como portadora; a investigación tamén debería comprobar se outras afeccións neuromusculares distintas de Pompe explican mellor a exploración.
O seguimento dunha enfermidade relacionada cunha variante non é o mesmo que predicir o futuro dunha persoa a partir do seu ADN. O noso guía sobre o risco neuromuscular hereditario ofrece unha perspectiva relacionada sobre as probas familiares, pero 2 afeccións poden diferir substancialmente na herdanza, a penetrancia e os criterios para iniciar o tratamento.
Que debes levar á cita co especialista en Pompe?
Leve o informe enzimático completo, o informe xenético completo e un historial dos síntomas con datas á consulta cun especialista en Pompe. Tres datos do informe son especialmente útiles: tipo de mostra, unidades do ensaio e clasificación das variantes; as capturas de pantalla que só amosan unha alerta en vermello ou a palabra mutación poden omitir información que cambia a interpretación.
Pregunte se xa se completaron as probas confirmatorias e se o laboratorio mediu especificamente a GAA nunha preparación celular axeitada. Se se atoparon 2 variantes, pregunte se están en trans; se só se atopou 1, pregunte que tipos de variantes e rexións pode detectar a proba.
Non intente aumentar a actividade da GAA con suplementos ou coa dieta antes da confirmación. Ningunha vitamina nin alimento corrixe as variantes patóxenas herdadas que afectan ambas as copias de GAA; a nutrición pode apoiar os coidados xerais tras o diagnóstico, pero non pode substituír a confirmación enzimática nin a planificación do tratamento especializado.
Kantesti é un Ferramenta de análise de probas de sangue impulsada por IA que pode axudar a organizar a terminoloxía dos informes e as tendencias de laboratorio asociadas, pero non a decidir se 2 variantes de significado incerto establecen o diagnóstico de Pompe. O noso guía para verificar a orixe do informe explica por que o documento orixinal segue sendo a referencia cando unha explicación automatizada e a interpretación dun especialista difiren.
Os documentos xenéticos poden conter información pertinente tanto para os familiares como para a persoa examinada. Antes de compartir o informe dun membro da familia, comprobe que conta co seu consentimento e elimine os identificadores innecesarios; o enfoque de Kantesti sobre información sobre privacidade e datos describe o noso procedemento, mentres que compartir os resultados cos familiares debería facerse seguindo as indicacións dun conselleiro xenético.
Publicacións de investigación e límites da interpretación das probas de Pompe
A interpretación da proba de Pompe baséase en evidencias específicas da enfermidade sobre encimas, xenética e clínica, non en publicacións xerais de laboratorio nin nunha explicación da IA. Kantesti inclúe 3 fontes externas directamente pertinentes a continuación e 2 publicacións educativas separadas; as publicacións sobre o ferro e a coagulación non son evidencias para diagnosticar a enfermidade de Pompe.
A guía de Kishnani de 2006 ofrece contexto diagnóstico e de manexo específico da enfermidade, mentres que o artigo de Burton de 2017 sobre o cribado neonatal aborda a confirmación tras o cribado poboacional. As súas recomendacións deben aplicarse cos métodos validados do laboratorio especializado; ningunha das dúas proporciona un limiar enzimático de DBS universalmente aplicable a todos os instrumentos e poboacións.
A publicación de Richards et al. de 2015 da ACMG/AMP explica o marco de 5 categorías de variantes utilizado para distinguir os achados patoxénicos da incerteza. A clasificación pode cambiar cando se dispón de novas evidencias, así que pregunte ao servizo de xenética se existe unha vía de reanálise para un resultado non resolto, en vez de dar por feito que toda VUS acabará sendo patoxénica.
O noso recurso educativo publicación sobre estudos de ferro aborda un ámbito de laboratorio diferente. A publicación separada publicación sobre probas de coagulación tamén abrangue marcadores non relacionados; os seus 2 rexistros DOI inclúense por transparencia bibliográfica, non como citas que avalen a deficiencia de GAA ou a pseudodeficiencia.
Os materiais de Kantesti estándares de contido médico distinguen a educación dos pacientes das instrucións de diagnóstico e tratamento. O obxectivo práctico é unha interpretación documentada de 3 liñas de evidencia —probas enzimáticas, análise xenética e avaliación clínica—, dando prioridade á atención urxente sempre que se sospeite unha enfermidade infantil ou un compromiso respiratorio.
Preguntas frecuentes
0 A baixa actividade do encima GAA significa sempre enfermidade de Pompe?
0 A baixa actividade do encima GAA non sempre significa enfermidade de Pompe. Un resultado anormal nunha proba de cribado pode reflectir unha deficiencia real, unha pseudodeficiencia, a degradación da mostra ou unha superposición coa actividade asociada ao estado de portador. A confirmación require a interpretación por parte dun especialista dunha proba enzimática axeitada, dos achados xenéticos de GAA e do contexto clínico. Repetir unicamente a mesma proba de cribado pode reproducir a pseudodeficiencia en vez de resolvela.
Cal é o nivel normal do encima GAA?
Non existe un nivel normal universal de encima GAA, porque a preparación da mostra, o substrato do ensaio e as unidades de informe varían entre laboratorios. Un valor en nmol/h/mL non se pode comparar directamente cun valor en nmol/h/mg de proteína. A enfermidade de Pompe infantil clásica adoita presentar menos do 1% da actividade normal nos ensaios diagnósticos en tecidos, pero este non é un limiar universal para o cribado neonatal. Consulte a información de referencia impresa no informe orixinal e a interpretación do laboratorio especializado.
Poden ser pseudodeficiencia dous resultados baixos da proba de GAA?
0 Dúas probas con actividade GAA baixa aínda poden reflectir unha pseudodeficiencia, especialmente cando se usan métodos de ensaio iguais ou afectados de xeito similar. As variantes de pseudodeficiencia reducen a actividade medida sen causar por si mesmas a enfermidade de Pompe por almacenamento de glicóxeno. Os especialistas distinguen este patrón mediante o xenotipo GAA completo, as características do ensaio e, cando é preciso, outra preparación celular ou unha investigación funcional. Polo tanto, dous resultados baixos repetidos non equivalen a dúas confirmacións independentes da enfermidade.
Confirman dúas variantes do xene GAA a enfermidade de Pompe?
0 Dúas variantes de GAA non confirman automaticamente a enfermidade de Pompe. Dúas variantes patoxénicas ou probablemente patoxénicas en trans, que afectan a copias opostas do xene, respaldan a confirmación molecular, mentres que dúas variantes en cis afectan só unha copia. As variantes de significado incerto e as variantes de pseudodeficiencia non se poden considerar achados causantes da enfermidade confirmados. A evidencia enzimática e clínica segue sendo especialmente útil cando a clasificación ou a fase non están resoltas.
Pode unha CK normal descartar a enfermidade de Pompe de inicio tardío?
Unha CK normal non permite descartar a enfermidade de Pompe de inicio tardío. Un valor hipotético de CK de 140 U/L pode estar dentro do intervalo de referencia dun laboratorio a pesar da debilidade proximal progresiva ou da afectación do diafragma. A CK mide a liberación dunha encima relacionada coa lesión muscular, non a función lisosomal da GAA. Os síntomas persistentes compatibles merecen unha avaliación especializada mesmo cando os marcadores musculares rutineiros non suscitan preocupación.
Que urxente é un resultado positivo na proba de Pompe neonatal?
0 A proba positiva de enfermidade de Pompe nun recentemente nado require contactar axiña co equipo de cribado ou de enfermidades metabólicas, e un lactante con dificultades para alimentarse, hipotonía marcada ou sospeita de afectación cardíaca precisa unha valoración urxente. Unha única tarxeta de cribado positiva non confirma o diagnóstico, pero non se debe agardar a unha cita rutineira varias semanas despois se se sospeita a forma infantil clásica. Os especialistas organizan probas enzimáticas confirmatorias, avaliación xenética e valoración cardíaca, a miúdo en paralelo. As dificultades respiratorias graves ou a diminución do nivel de resposta requiren atención de urxencia.
Cal é o risco para os fillos se ambos os proxenitores son portadores da enfermidade de Pompe?
0 Se ambos os proxenitores son portadores de variantes patóxenas de GAA, cada embarazo ten unha probabilidade do 25% de ter un fillo afectado, unha probabilidade do 50% de ter un fillo portador e unha probabilidade do 25% de ter un fillo que non herde ningunha das variantes familiares. Estas probabilidades aplícanse de forma independente a cada embarazo. As variantes de pseudodeficiencia non son intercambiables coas variantes patóxenas neste cálculo. O asesoramento xenético axuda a confirmar os resultados dos proxenitores e a explicar as opcións de probas.
Obtén unha explicación dos resultados análise de sangue
Carga o teu informe de laboratorio e a IA de Kantesti explica cada biomarcador en linguaxe sinxela en cuestión de segundos. Utilizada por máis de 2 millóns de persoas en todo o mundo.
Referencias
- Klein, T., Mitchell, S., & Weber, H. (2026). Guía dos estudos do ferro: TIBC, saturación do ferro e capacidade de unión. Investigación médica con IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervalo normal do aPTT: guía sobre dímero D e coagulación sanguínea da proteína C. Investigación médica con IA de Kantesti. DOI
- Kishnani PS et al. (2006). Guía de diagnóstico e manexo da enfermidade de Pompe. Genetics in Medicine. DOI PubMed
- Burton BK et al. (2017). Avaliación inicial dos pacientes tras un resultado positivo no cribado neonatal: algoritmos recomendados que conducen á confirmación do diagnóstico da enfermidade de Pompe. Pediatrics. DOI
- Richards S et al. (2015). Normas e directrices para a interpretación de variantes de secuencia: recomendación conxunta de consenso do American College of Medical Genetics and Genomics e da Association for Molecular Pathology. Genetics in Medicine. DOI PubMed
- Máis de 2 millónsProbas analizadas
- 127+Países
- 100+Linguas
Sobre o equipo médico


Sinais de confianza E-E-A-T
Experiencia
Revisión clínica dirixida por un médico dos fluxos de interpretación de análises.
Experiencia
Foco en medicina de laboratorio sobre como se comportan os biomarcadores no contexto clínico.
Autoridade
Revisado medicamente polo Dr. Thomas Klein, coas achegas da Dra. Sarah Mitchell e do Prof. Dr. Hans Weber.
Fiabilidade
Interpretación baseada en evidencias con vías de seguimento claras para reducir a alarma.
Aviso médico
Este artigo é só para fins educativos e non constitúe asesoramento médico. Consulta sempre un/ha profesional sanitario/a cualificado/a para decisións de diagnóstico e tratamento.
Publicado · Contacte co equipo editorial
Publicado por Kantesti Ltd, rexistrada en Inglaterra e Gales, número de sociedade. 17090423, Londres, Reino Unido.
