Një rezultat i ulët i enzimës GAA ngre dyshimin për sëmundjen Pompe, por vetëm depistimi nuk mund ta konfirmojë atë. Përsëritja e testimit në një mostër të përshtatshme dhe analiza gjenetike e GAA ndihmojnë në dallimin e mungesës së vërtetë, statusit të bartësit dhe pseudomungesës.

Përfundimet kryesore
- Aktiviteti i ulët i enzimës GAA është një sinjal për ndjekje të mëtejshme, jo një diagnozë; 1 njollë gjaku e tharë jonormale kërkon konfirmim të drejtuar nga specialisti.
- Intervalet e referencës varen nga mostra dhe analiza; nmol/h/mL nuk mund të krahasohen drejtpërdrejt me nmol/h/mg proteinë.
- Aktiviteti enzimatik i mbetur është shpesh nën 1% në sëmundjen Pompe klasike infantile, por kjo shifër nuk është një prag universal për depistimin.
- Pseudomungesa mund ta ulë aktivitetin laboratorik të GAA pa shkaktuar sëmundjen Pompe; përsëritja e së njëjtës analizë mund të japë sërish rezultat të ulët.
- Testimi i gjenit GAA kërkon variante që shkaktojnë sëmundje dhe prekin të dy kopjet e gjenit; 2 variantet duhen interpretuar për klasifikimin dhe fazën.
- Variante me rëndësi të pasigurt nuk e vërtetojnë sëmundjen Pompe; 1 ose 2 variante me rëndësi të pasigurt kërkojnë prova shtesë.
- Rreziku familjar është 25% për një fëmijë të prekur në çdo shtatzëni kur të dy prindërit bartin një variant GAA që shkakton sëmundjen.
- Vlerësim urgjent nevojitet për një foshnjë me GAA të ulët, si dhe vështirësi në ushqyerje, dobësi të theksuar ose dyshim për përfshirje të zemrës; mos prisni një ritestim rutinë.
Çfarë do të thotë në të vërtetë një rezultat i ulët i enzimës GAA?
A Testi për sëmundjen Pompe që tregon aktivitet të ulët të GAA-së do të thotë se laboratori ka matur funksion të reduktuar të alfa-glukozidazës acide në kushtet e analizës së tij. Kjo nuk e vërteton sëmundjen Pompe: 1 rezultat i ulët në depistim mund të pasqyrojë mungesë të vërtetë, pseudomungesë, mbivendosje të lidhur me statusin e bartësit ose problem me mostrën.
Aktiviteti i GAA-së mat funksionin e enzimës, jo thjesht sasinë e proteinës enzimë të pranishme. 3 hollësitë e para që duhen kontrolluar janë lloji i mostrës, njësitë e matjes dhe kufiri i vendimmarrjes së laboratorit; një rezultat i përshkruar si i ulët pa këto hollësi nuk mund të interpretohet me besueshmëri kundrejt një numri të gjetur në internet.
Arsyeja e testimit ndryshon kuptimin e një depistimi pozitiv. Një i porsalindur i identifikuar përmes depistimit të popullatës dhe një 45-vjeçar me dobësi progresive të ijeve kanë probabilitete fillestare të ndryshme për sëmundjen Pompe, edhe nëse vlerat e raportuara të enzimës përputhen; prandaj, simptomat dhe ekzaminimi duhen marrë parasysh krahas rezultatit laboratorik.
Depistim pozitiv nuk do të thotë e njëjta gjë si rezultat pozitiv për sëmundjen. Nëse 2 laboratorë përdorin substrate ose përgatitje të ndryshme të mostrës, rezultatet e tyre numerike mund të mos përputhen pa bërë gabim asnjëri laborator; pyesni nëse takimi i radhës është për një matje tjetër depistuese apo për një analizë enzimatike vërtet konfirmuese.
Kantesti është një Analizues i testeve të gjakut AI që mund të ndihmojë në organizimin e një raporti GAA krahas rezultateve rutinë laboratorike, por nuk mund të përcaktojë diagnozën e sëmundjes Pompe mbi bazën e 1 vlere të shënuar. E jona informacioni i kompanisë shpjegon organizimin pas shërbimit; dyshimi për mungesë të trashëguar të enzimës gjithsesi kërkon vlerësim nga një specialist i metabolizmit ose neuromuskular.
Pse mungesa e GAA shkakton probleme të muskujve dhe të zemrës?
Sëmundja Pompe shkaktohet nga mungesa e alfa-glukozidazës acide lizozomale, një enzimë që zbërthen glikogjenin brenda ndarjeve qelizore të riciklimit. GAA vepron mbi lidhjet glukozidike alfa-1,4 dhe alfa-1,6; aktiviteti i pamjaftueshëm lejon grumbullimin e glikogjenit, veçanërisht në muskujt skeletorë dhe të zemrës.
Sëmundja Pompe klasike e foshnjërisë shpesh ka më pak se 1% të aktivitetit normal të GAA-së në analizat diagnostikuese të indeve. Sëmundja me fillim në moshë më të vonshme mund të ruajë më shumë aktivitet, ndonjëherë afërsisht 2–40% në analiza të veçanta; këto intervale përshkruese mbivendosen me kufizimet e analizës dhe nuk duhet të zëvendësojnë interpretimin diagnostik të vërtetuar të laboratorit.
Udhëzuesi i Kishnani et al. i vitit 2006, botuar në Genetics in Medicine, përshkruan lidhjen mes mungesës së GAA-së, depozitimit të glikogjenit dhe vlerësimit multisistemik. Dallimi klinik nuk varet vetëm nga fakti nëse aktiviteti është nën 1%: mosha në paraqitje, gjetjet kardiake dhe funksioni i muskujve të frymëmarrjes ndihmojnë gjithashtu në përcaktimin e formës dhe urgjencës së sëmundjes.
Një rezultat rutinë i glukozës nuk mat zbërthimin lizozomal të glikogjenit. Për shembull, një i rritur hipotetik mund të ketë glukozë esëll 92 mg/dL dhe njëkohësisht të ketë një çrregullim të trashëguar të depozitimit të glikogjenit në muskuj; glukoza normale nuk dëshmon se glikogjeni brenda lizozomeve muskulore po përpunohet normalisht.
Çrregullime të tjera lizozomale përfshijnë enzima dhe gjene të ndryshme, ndaj pragjet e tyre nuk mund të përdoren për testimin e sëmundjes Pompe. Shpjegimi ynë për konfirmimin enzimatik të sëmundjes Gaucher ilustron rrjedhën më të gjerë të punës nga enzima te gjenetika, duke treguar njëkohësisht pse analiza enzimatike e një sëmundjeje nuk mund të zëvendësojë atë të një tjetre.
A ekziston një interval normal për aktivitetin e enzimës GAA?
Nuk ka një interval të vetëm normal universal për aktivitetin e enzimës GAA. Njollat e gjakut të tharë, leukocitet dhe fibroblastet e kultivuara përdorin përgatitje dhe njësi raportimi të ndryshme; një vlerë e shprehur në nmol/h/mL nuk mund të krahasohet drejtpërdrejt me një rezultat të shprehur në nmol/h/mg proteinë.
Një prag depistimi ndan mostrat që kërkojnë ndjekje të mëtejshme nga mostrat që e kalojnë atë depistim. Ai nuk i ndan domosdoshmërisht personat e prekur nga ata të paprekur me saktësi të plotë; laboratorët mund të përdorin metoda të ndryshme fluorometrike ose të spektrometrisë së masës tandem dhe, si rrjedhojë, 2 programe depistimi mund të përzgjedhin pragje të ndryshme për rikthim.
Për një shembull qartësisht hipotetik, supozoni se një laborator përdor një prag depistimi DBS prej 1.5 nmol/h/mL dhe raporton 0.7 nmol/h/mL. Rezultati është nën atë prag laboratorik të sajuar, por pjesëtimi i 0.7 me 1.5 jep 47% të pragut—jo 47% të aktivitetit normal të enzimës dhe as një rezultat të rëndesës.
Kufiri i poshtëm i zbulimit ndryshon nga pragu klinik. Një raport që shënon më pak se 0.1 në njësitë e deklaruara mund të nënkuptojë se metoda nuk mund ta kuantifikojë në mënyrë të besueshme aktivitetin më të ulët; kjo nuk provon mungesë absolute të enzimës, dhe përsëritja e matjeve pranë këtij kufiri analitik mund të sjellë variacion proporcionalisht të madh.
Performanca e depistimit varet edhe nga prevalenca. Në një grup hipotetik me 10 rezultate vërtet pozitive dhe 100 rezultate fals pozitive, vetëm rreth 9% e rezultateve pozitive të depistimit tregojnë sëmundje; këto numra të sajuar nuk janë statistika të depistimit për Pompe, por shpjegojnë pse rezultate kualitative kundrejt kuantitative kërkojnë interpretim të ndryshëm.
| Niveli | Intervali | Çfarë do të thotë |
|---|---|---|
| E kalon depistimin hipotetik | ≥1.5 nmol/h/mL | Vetëm prag orientues për DBS; nuk është interval normal universal dhe as përjashtim absolut te një person simptomatik. |
| Nën pragun hipotetik | <1.5 nmol/h/mL | Vetëm prag orientues për ndjekje të mëtejshme; mungesa e vërtetë, pseudomungesa dhe efektet e mostrës ende duhen dalluar. |
Pse duhet përsëritur testimi i GAA në një mostër tjetër?
Përsëritja e testimit të GAA-së kontrollon nëse aktiviteti i ulët është i riprodhueshëm dhe nëse cilësia e mostrës ose ndërhyrja në analizë e shpjegon atë. Konfirmimi zakonisht shkon përtej 1 karte depistimi, drejt një mostre të re të trajtuar siç duhet, shpesh me matjen e GAA-së në leukocite ose në një përgatitje tjetër qelizore të përzgjedhur nga specialisti.
Nxehtësia, lagështia dhe tharja e pamjaftueshme mund ta ulin aktivitetin enzimatik në një njollë gjaku të tharë. Një rezultat i ulët pas 2 ditësh transporti të pakontrolluar mirë mund të justifikojë marrjen e një mostre të re, por historiku i transportit nuk mund të përdoret për ta hedhur poshtë automatikisht një rezultat; laboratori duhet të vlerësojë cilësinë e kartës dhe kërkesat e tij për qëndrueshmërinë.
Akargoza përdoret në disa metoda të analizës së GAA-së për të frenuar aktivitetin ndërhyrës të maltazë-glukoamilazës. Kjo ndërhyrje mund të bëjë që aktiviteti i matur të duket më i lartë dhe potencialisht të fshehë mungesën; prandaj, verifikimi i mënyrës se si laboratori izolon aktivitetin e GAA-së mund të ketë më shumë rëndësi sesa marrja e një vlere të dytë me të njëjtin kufizim metodologjik të pazgjidhur.
Edhe 2 rezultate të ulëta DBS nuk e konfirmojnë automatikisht sëmundjen Pompe. Pseudomungesa mund të përsëritet në matje të përsëritura, përfshirë disa metoda konfirmuese; kur rezultatet enzimatike dhe gjenetike nuk përputhen, një laborator specialistik mund të rekomandojë testimin e fibroblasteve të kultivuara ose hetime molekulare shtesë, në vend që thjesht të porosisë një kartë të tretë depistimi.
Jepini laboratorit datat e marrjes së mostrave, transfuzionet ose transplantet e fundit dhe çdo trajtim zëvendësues enzimatik të marrë tashmë. Udhëzuesi ynë për ndërhyrjen e cilësisë së mostrës shpjegon dallimin e përgjithshëm midis gjetjeve biologjike dhe problemeve me mostrën; testimi i GAA ka rregullat e veta të trajtimit, prandaj mos zbatoni intervalin e rimarrjes së mostrës të një testi tjetër.
Si ndryshon pseudomungesa e GAA nga sëmundja Pompe?
Pseudomungesa e GAA nënkupton se një variant i trashëguar ul aktivitetin e matur të enzimës pa shkaktuar sëmundjen Pompe, një çrregullim i depozitimit të glikogjenit. Dy variante të diskutuara shpesh janë c.1726G>A, p.Gly576Ser dhe c.2065G>A, p.Glu689Lys; interpretimi i tyre varet nga gjenotipi i plotë dhe analiza e përdorur.
Pseudomungesa është problem i testimit biokimik, jo një fazë e hershme e sëmundjes Pompe. Një person që ka vetëm variante të pseudomungesës nuk ka nevojë për trajtim të sëmundjes Pompe për shkak të 1 rezultati me aktivitet të ulët; specialisti duhet së pari të verifikojë se nuk janë anashkaluar variante që shkaktojnë sëmundjen ose ndonjë shpjegim tjetër.
Variantet p.Gly576Ser dhe p.Glu689Lys gjenden shpesh së bashku në 1 kopje të gjenit dhe janë veçanërisht të rëndësishme në disa popullata me prejardhje nga Azia Lindore. Prejardhja ndikon në shpeshtësinë me të cilën laboratorët hasin këtë model, por nuk mund të vërtetojë ose përjashtojë pseudomungesën te një individ; edhe njerëzit me prejardhje të tjera mund t’i kenë këto variante.
Aktiviteti mund të mbetet i ulët në testimin e përsëritur të enzimës edhe në rast pseudomungese. Dallimi praktik është nëse provat e plota biokimike dhe gjenetike mbështesin mungesën e GAA që shkakton sëmundjen, jo nëse një rezultat i dytë bie nën një përqindje arbitrare; specialistët mund të krahasojnë substrate të ndryshme të analizës ose përgatitje qelizore kur modeli mbetet i paqartë.
Variantet e pseudomungesës mund të bashkëekzistojnë edhe me një variant që shkakton sëmundjen, duke e bërë çorientues një raport të shkurtër nëse i rendit të gjitha si mutacione. Udhëzuesi ynë për enzimën dhe gjenetikën e sëmundjes Fabry tregon një situatë tjetër ku rezultatet e enzimës duhen interpretuar në kontekstin gjenetik, ndonëse trashëgimia e lidhur me kromozomin X e sëmundjes Fabry ndryshon nga mekanizmi recesiv i sëmundjes Pompe që përfshin 2 kopje.
Çfarë duhet të kërkojë testimi i gjenit GAA?
Testimi i gjenit GAA shqyrton nëse variantet që shkaktojnë sëmundjen prekin të dyja kopjet e gjenit GAA. Sëmundja Pompe është autosomale recesive dhe gjeni GAA ndodhet në kromozomin 17; interpretimi kërkon klasifikimin e varianteve, mbulim të mjaftueshëm të testimit dhe, kur nevojitet, konfirmimin se variantet prekin kopje të kundërta të gjenit.
Dy variante patogjene ose me gjasë patogjene të GAA në trans mbështesin konfirmimin molekular të sëmundjes Pompe. Në trans do të thotë se variantet prekin kopje të kundërta të gjenit; 2 variante në cis prekin të njëjtën kopje dhe, më vete, nuk vërtetojnë një gjenotip të sëmundjes recesive.
Sekuencimi standard zbulon shumë zëvendësime të vogla dhe inserte ose delecione, por nuk u përgjigjet të gjitha pyetjeve të mundshme gjenetike. Nëse gjendet vetëm 1 variant që shkakton sëmundjen, pavarësisht mungesës bindëse të enzimës, pyesni nëse është përfshirë analiza e delecioneve/duplikimeve dhe nëse rajonet me mbulim të dobët ose intronike të thella kërkojnë hetim të mëtejshëm.
Një variant i zakonshëm i GAA-së, i lidhur me fillimin e vonshëm, është c.-32-13T>G, i cili ndikon në splicing. Gjetja e këtij varianti në 1 kopje nuk diagnostikon sëmundjen Pompe, dhe gjetja e tij së bashku me një variant tjetër që shkakton sëmundjen nuk parashikon saktësisht moshën kur do të fillojnë simptomat; splicing-u i mbetur dhe faktorë të tjerë biologjikë ndikojnë në paraqitjen klinike.
Testimi i prindërve mund të ndihmojë në përcaktimin e fazës kur laboratori zbulon 2 variante të ndryshme, por nuk mund të përcaktojë rregullimin e tyre. Udhëzuesi ynë për raportet gjenetike të sëmundjeve të trashëguara shpjegon rëndësinë e trashëgimisë dhe testimit familjar, ndërsa mbulimi real i gjenit dhe kriteret diagnostikuese duhet të mbeten specifike për GAA.
Si duhen interpretuar rezultatet patogjene, të pasigurta dhe negative?
Një rezultat patogjen, një variant me rëndësi të pasigurt dhe një rezultat negativ kanë kuptime të ndryshme diagnostikuese. Laboratorët gjenetikë përdorin zakonisht 5 kategori: patogjen, me gjasë patogjen, me rëndësi të pasigurt, me gjasë beninj dhe beninj; një VUS nuk është i barasvlershëm me një variant të GAA-së që shkakton sëmundjen.
Konsensusi i Richards et al. i vitit 2015, ACMG/AMP, vendosi kuadrin me 5 kategori për variantet e sekuencës, i përdorur gjerësisht, dhe përcakton se një VUS nuk duhet të udhëheqë vendimmarrjen klinike sikur të ishte patogjen. Për vlerësimin e Pompe-s, aktiviteti i ulët enzimatik mund të përbëjë provë, por vlera e tij varet nga trajtimi i pseudomangësisë dhe i kufizimeve të analizës.
Një variant patogjen plus 1 VUS përbën një kombinim të pazgjidhur, jo konfirmim apo përjashtim automatik. Në varësi të enzimës dhe gjetjeve klinike, specialistët mund të hetojnë bashkëndarjen familjare, efektet në ARN ose prova funksionale specifike për variantin; një rezultat diagnostik enzimatik mund të mbështesë sëmundjen edhe kur gjetja e dytë molekulare mbetet e karakterizuar në mënyrë jo të plotë.
Një raport sekuencimi negativ nënkupton se testi nuk gjeti variante të raportueshme brenda fushës së tij. Kjo nuk provon se janë shqyrtuar të gjithë mekanizmat e lidhur me GAA; 1 test i kufizuar negativ mund të kërkojë analiza më të zgjeruara kur studimet e enzimës të kryera siç duhet dhe modeli klinik mbeten fort sugjestive.
Kantesti është një platformë e interpretimit të analizave të gjakut AI që mund të ndihmojë në dallimin e 5 termave të klasifikimit në një raport nga gjetjet numerike të enzimës, pa gjykuar një gjenotip të pasigurt. Udhëzuesi ynë standardet teknike dhe klinike përshkruan kufijtë e interpretimit; udhëzuesi ynë për shpjegimin e rezultateve të pasigurta gjenetike jep një shembull të ngjashëm se pse variantet dhe diagnozat nuk janë të këmbyeshme.
A nënkupton një variant i vetëm i GAA status bartësi apo sëmundje?
Një variant i konfirmuar patogjen i GAA zakonisht tregon bartësinë, nëse mungojnë një variant i dytë patogjen dhe mungesa diagnostike e enzimës. Bartësit zakonisht nuk zhvillojnë sëmundjen Pompe; kur të dy prindërit janë bartës, çdo shtatzëni ka një probabilitet prej 25% që fëmija të jetë i prekur, 50% që të jetë bartës dhe 25% që të mos jetë bartës.
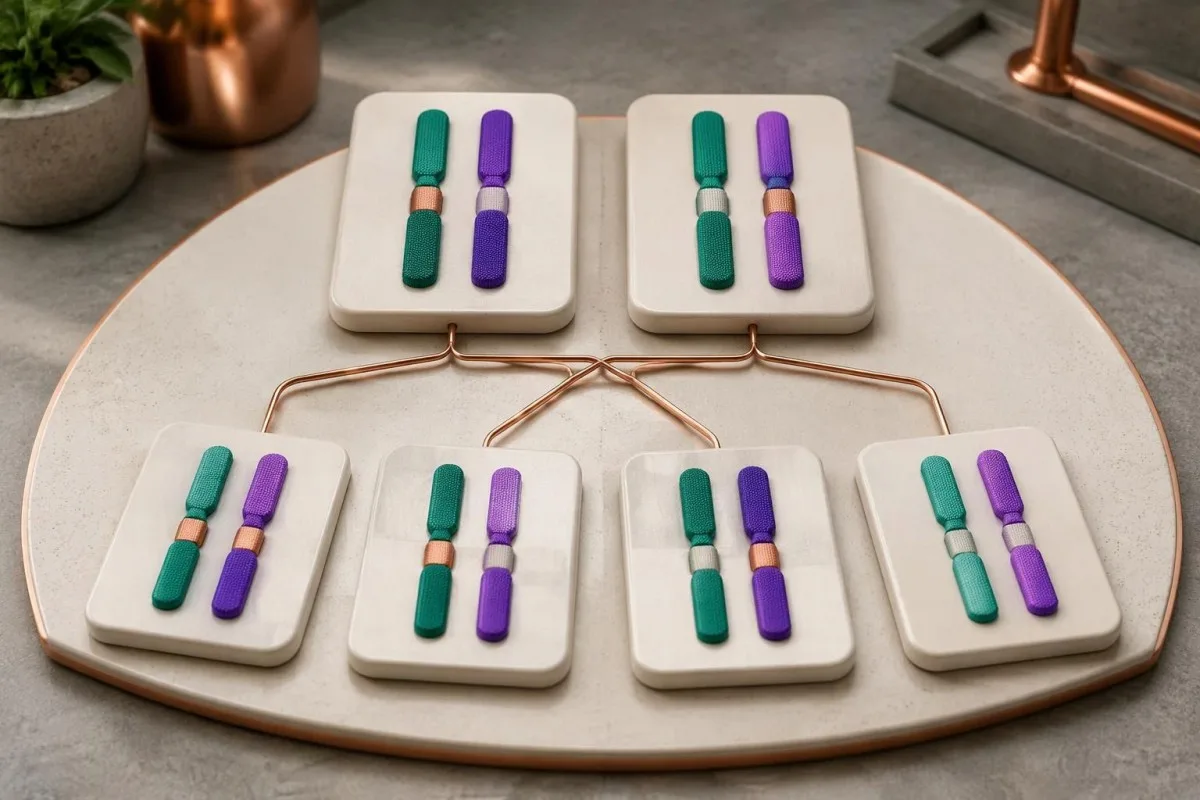
Vlerat e enzimës te bartësit mund të përputhen me vlerat te personat e paprekur. Prandaj, aktiviteti i GAA-së nuk është test i besueshëm i pavarur për bartësinë dhe nuk duhet supozuar se aktiviteti i një bartësi është saktësisht 50% e mesatares normale të laboratorit; testimi gjenetik i synuar është përgjithësisht më informues kur dihet një variant familjar.
Probabiliteti prej 25% që fëmija të jetë i prekur zbatohet veçmas për çdo shtatzëni kur të dy prindërit mbartin variante patogjene që së bashku mund të shkaktojnë sëmundjen Pompe. Të pasurit e 1 fëmije të paprekur nuk e ul probabilitetin Mendelian për shtatzëninë e ardhshme, dhe variantet e pseudomangësisë nuk duhet të zëvendësojnë variantet patogjene në atë llogaritje.
Testimi familjar është më i dobishëm pasi të jenë sqaruar variantet e personit të prekur. Nëse një i rritur simptomatik ka vetëm 1 variant patogjen të identifikuar, të afërmit nuk duhet të sigurohen se çështja familjare është zgjidhur plotësisht derisa specialisti të shqyrtojë nëse varianti i dytë nuk është zbuluar nga analiza fillestare.
Për një çift hipotetik, fakti që njëri partner mbart një variant patogjen të GAA-së dhe tjetri mbart vetëm një variant të pseudomangësisë nuk krijon të njëjtin rrezik prej 25% për sëmundjen Pompe si rasti kur 2 bartës mbartin variante patogjene. Udhëzuesi ynë për kufizimet e depistimit të bartësve shpjegon pse mbulimi i raportit dhe rreziku i mbetur meritojnë diskutim para vendimeve riprodhuese.
Cilat rezultate të tjera laboratorike mbështesin vlerësimin për sëmundjen Pompe?
Kreatin kinaza, AST, ALT dhe tetrasakaridi glukozë urinar mund të mbështesin vlerësimin për sëmundjen Pompe, por asnjëra nuk e konfirmon diagnozën e vetme. Tetrasakaridi glukozë urinar mund të raportohet si Glc4 ose brenda një analize Hex4; këto 2 terma në raport kërkojnë interpretim specifik për metodën, dhe jo supozimin se çdo laborator mat saktësisht të njëjtën gjë.
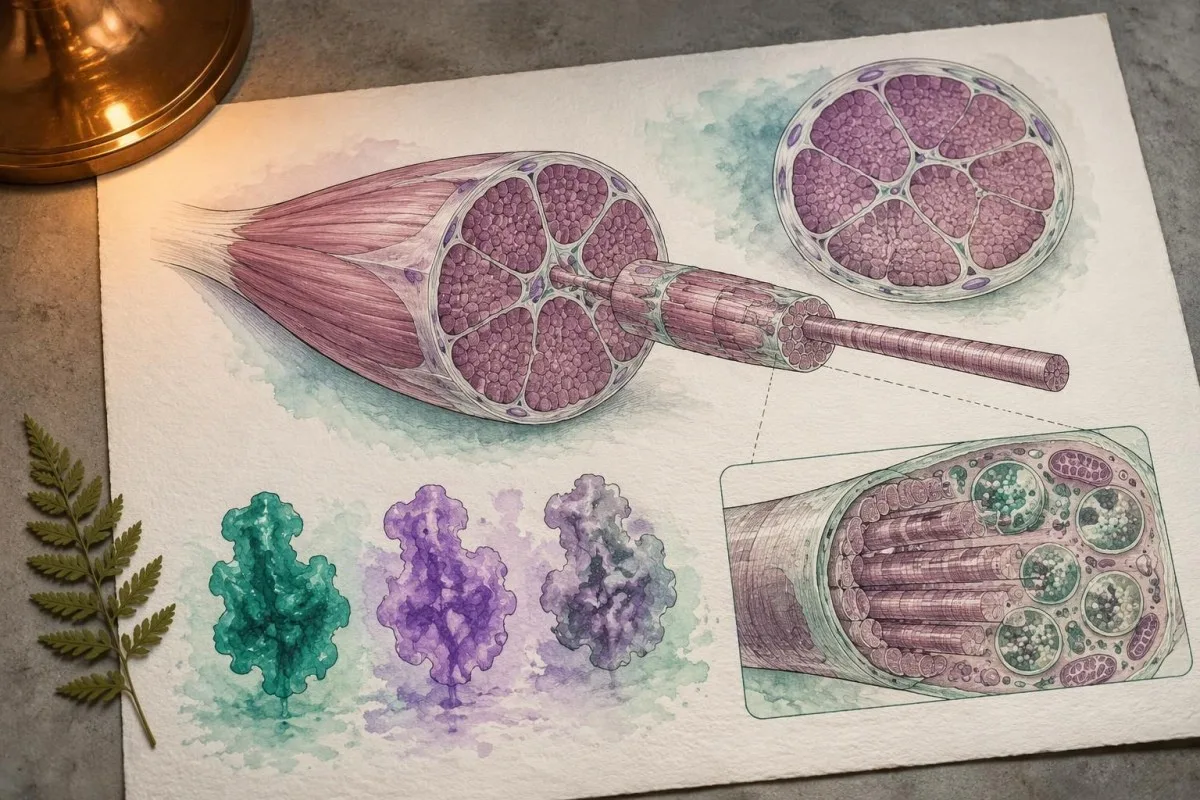
CK normale nuk e përjashton sëmundjen Pompe me fillim të vonshëm. Te një i rritur hipotetik me vështirësi progresive për t'u ngritur nga karrigia, CK prej 140 U/L mund të jetë brenda intervalit të atij laboratori, pavarësisht dobësisë klinikisht domethënëse; kombinimi i simptomave dhe aktivitetit të ulët të konfirmuar të GAA-së ka më shumë rëndësi sesa një rezultat qetësues i CK-së.
AST dhe ALT mund të rriten për shkak të përfshirjes muskulore, jo vetëm të sëmundjes së mëlçisë. Një AST hipotetike prej 86 U/L me CK të rritur dhe dobësi muskulore meriton një vlerësim që merr parasysh muskujt; udhëzuesi ynë për aldolazën dhe shënuesit muskulorë shpjegon pse enzimat shtesë muskulore mund të ndihmojnë në karakterizimin e modelit, pa përcaktuar shkakun e tij.
Glc4 urinare është një biomarker mbështetës i lidhur me glikogjenin, jo një test diagnostik specifik për Pompe. Kufijtë e referencës ndryshojnë sipas moshës dhe metodës, dhe rritja mund të ndodhë edhe në rrethana të tjera; 1 rezultat i rritur duhet interpretuar së bashku me gjetjet enzimatike, gjenetikën dhe njësitë e laboratorit të normalizuara sipas kreatininës.
Një rënie e CK-së ose Glc4 pas trajtimit nuk provon automatikisht se forca ose frymëmarrja janë përmirësuar me të njëjtën përqindje. Diskutimi ynë për interpretimin e AST-së përtej sëmundjes së mëlçisë ilustron pse 2 shënues të lidhur mund të ndryshojnë njëkohësisht, ndërkohë që u përgjigjen pyetjeve të ndryshme rreth dëmtimit dhe funksionit të indeve.
Pse duhet vlerësuar frymëmarrja kur testi për Pompe është jonormal?
Sëmundja Pompe mund të dobësojë diafragmën dhe muskujt e tjerë të frymëmarrjes, ndonjëherë përpara se të shfaqen vështirësi të dukshme në ecje. Vlerësimi mund të përfshijë kapacitetin vital të sforcuar në pozicion ulur dhe shtrirë, presionet e muskujve të frymëmarrjes dhe testimin e lidhur me gjumin; një saturim i oksigjenit gjatë ditës prej 97% nuk përjashton hipoventilimin gjatë natës.
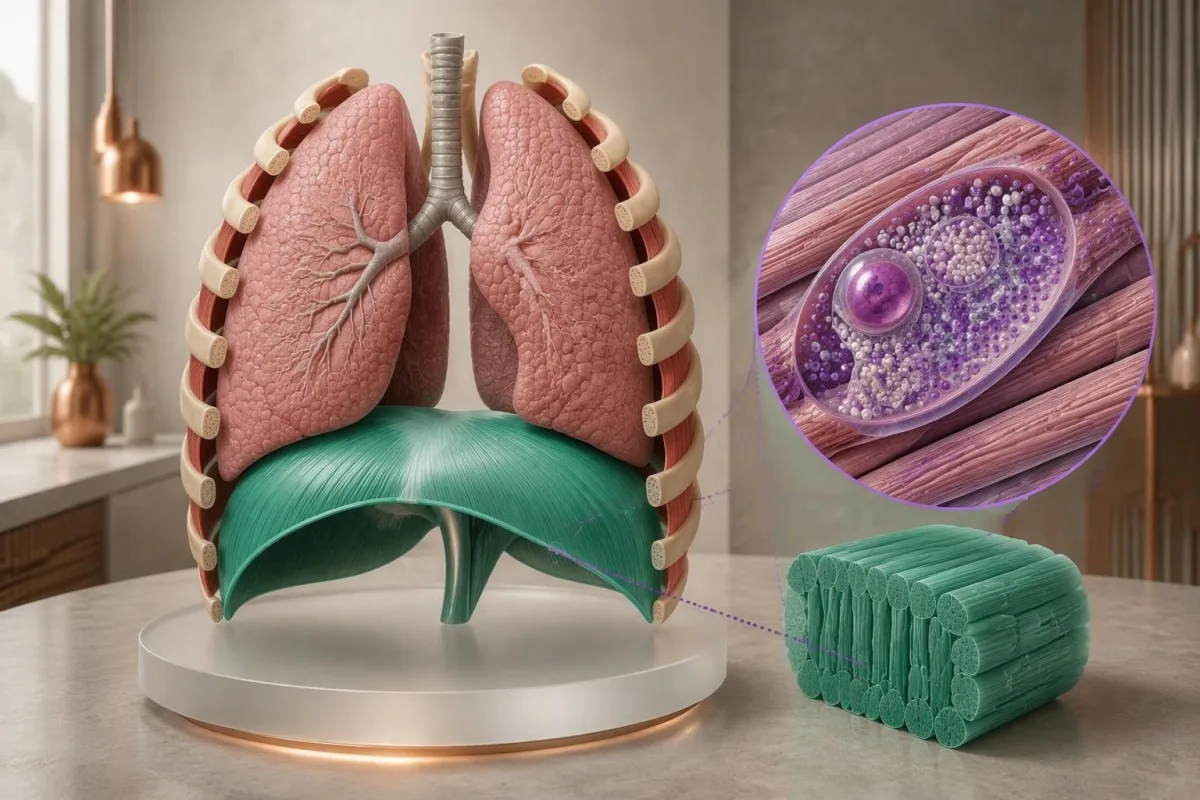
Rënia e kapacitetit vital e lidhur me ndryshimin e pozicionit mund të sugjerojë dobësi të diafragmës. Për shembull, një FVC hipotetike prej 3.0 L në pozicion ulur dhe 2.4 L në pozicion shtrirë përfaqëson një rënie prej 20%; specialisti e interpreton këtë ndryshim duke marrë parasysh teknikën, vlerat e parashikuara dhe simptomat, në vend që ta trajtojë si prag specifik për Pompe.
Dhimbjet e kokës në mëngjes, gjumi joçlodhës dhe vështirësia në frymëmarrje kur jeni shtrirë mund të justifikojnë vlerësimin për hipoventilim të lidhur me gjumin. Këto simptoma nuk e identifikojnë vetë sëmundjen Pompe; shpjegimi ynë udhëzues testimi për gulçimin shpjegon pse rezultatet laboratorike nuk mund të zëvendësojnë ekzaminimin respirator dhe testimin fiziologjik.
Dioksidi i karbonit arterial është normalisht rreth 35–45 mmHg te të rriturit, me ndryshime në varësi të kontekstit. Një vlerë mbi 45 mmHg tregon hiperkapni, por urgjenca e saj varet nga pH-ja, simptomat dhe mjedisi klinik; udhëzuesi ynë për interpretimin e gazrave në gjak shpjegon pse oksigjeni dhe dioksidi i karbonit u përgjigjen pyetjeve të ndryshme.
Vështirësia e rëndë në frymëmarrje, konfuzioni, cianoza ose dobësia që përkeqësohet me shpejtësi kërkojnë kujdes urgjent, jo një konsultë interpretimi në internet. Një rezultat molekular i konfirmuar që prek 2 kopje të GAA-së nuk mat sigurinë aktuale respiratore; mjekët kanë nevojë për vlerësim të drejtpërdrejtë funksional për të vendosur nëse nevojitet mbështetje ventilatore ose monitorim urgjent.
Çfarë ndodh pas një rezultati pozitiv të depistimit neonatal për Pompe?
Një rezultat pozitiv i depistimit neonatal për Pompe kërkon vlerësim të menjëhershëm nga specialisti, testim konfirmues të enzimës dhe vlerësim gjenetik. Kjo nuk do të thotë se çdo foshnjë ka sëmundjen Pompe; detyra e menjëhershme është të bëhet dallimi midis pseudodeficiencës ose gjetjeve të bartësit dhe formës infantile të sëmundjes, si edhe gjenotipit të lidhur me shfaqjen në moshë më të vonshme që prek të dyja kopjet e GAA-së.
Algoritmet e depistimit neonatal të Burton et al. të vitit 2017, të botuara në Pediatrics, përshkruajnë një vlerësim fillestar që ndërthur konfirmimin e GAA-së, testimin molekular dhe vlerësimin klinik. Nëse një foshnjë ka vështirësi në ushqyerje, hipotoni të theksuar ose dyshim për kardiomiopati, mos prisni 2 javë për një vizitë rutinë kontrolli; ekipi i depistimit duhet të organizojë vlerësim urgjent metabolik dhe kardiak.
Sëmundja Pompe klasike infantile përfshin zakonisht kardiomiopati hipertrofike. Ekokardiograma dhe elektrokardiograma e një të porsalinduri ndihmojnë në vlerësimin e rrezikut që nuk mund të llogaritet nga 1 numër i enzimës; mungesa e simptomave të dukshme të zemrës në shtëpi nuk e zëvendëson ekzaminimin nga specialisti pas një rezultati jonormal të depistimit.
Statusi CRIM ka të bëjë me praninë e proteinës GAA me reaktivitet të kryqëzuar dhe i ndihmon specialistët të planifikojnë menaxhimin e rrezikut imunitar gjatë terapisë zëvendësuese enzimatike. Aktiviteti enzimatik më i ulët se 1% nuk përcakton vetvetiu statusin CRIM-negativ, sepse mund të jetë ende e pranishme një proteinë joaktive; kjo është çështje e shprehjes së proteinës, jo thjesht e një pragu të aktivitetit.
Gjetjet te një i porsalindur që lidhen me formën me shfaqje të vonshme kërkojnë një plan monitorimi, jo një parashikim të sajuar për moshën e fillimit. Edhe 2 variante të klasifikuara si shkaktare të sëmundjes mund të mos tregojnë se kur do të shfaqen simptomat; udhëzuesi ynë udhëzuesi për sigurinë e IA-së në pediatri shpjegon pse rezultatet pediatrike kërkojnë kontekst specifik për moshën dhe vendimmarrje të udhëhequr nga mjeku.
Si i zgjidhin specialistët rezultatet kundërthënëse të testimit te të rriturit?
Rezultatet kontradiktore për Pompe te të rriturit zgjidhen duke kontrolluar cilësinë e mostrës, metodat konfirmuese të enzimës, klasifikimin e varianteve dhe përputhjen klinike. Një rezultat i ulët depistimi dhe 1 gjetje gjenetike rrallë tregojnë gjithë historinë; specialistët shqyrtojnë nëse mospërputhja e dukshme vjen nga pseudodeficienca, një test molekular jo i plotë apo një shkak tjetër i dobësisë.
Merrni në konsideratë një rast hipotetik: një 52-vjeçar me lodhje të lehtë, aktivitet të ulët të GAA-së në DBS dhe vetëm 2 variantet e pseudodeficiencës që diskutohen zakonisht. Nëse testimi nga specialisti mbështet pseudodeficiencën dhe nuk ka gjenotip shkaktar të sëmundjes, rezultati i ulët i depistimit nuk e shpjegon lodhjen; duhen vlerësuar shkaqe të tjera, në vend që një gjetjeje biokimike rastësore t’i vihet etiketa Pompe.
Një i rritur i dytë në një rast hipotetik ka dobësi progresive të ijeve, rënie të FVC-së prej 20% sipas pozicionit, mungesë të konfirmuar të GAA-së qelizore dhe 2 variante patogjene në trans. Së bashku, këto gjetje mbështesin sëmundjen Pompe; një rezultat normal i glukozës në testin rutinë ose një rezultat modest i CK-së nuk i tejkalon provat biokimike, gjenetike dhe funksionale që përputhen.
Mungesa bindëse e enzimës, kur është identifikuar vetëm 1 variant patogjen, meriton hetim të mëtejshëm. Hapi i duhur i radhës mund të jetë analiza e delecioneve/dublikimeve, studimet e ARN-së ose një analizë tjetër specialistike—jo ta quajmë automatikisht personin bartës; hetimi duhet të kontrollojë gjithashtu nëse gjendje të tjera neuromuskulare, jo Pompe, e shpjegojnë më mirë ekzaminimin.
Monitorimi i sëmundjes që lidhet me variantet nuk është i njëjtë me parashikimin e së ardhmes së një personi nga ADN-ja e tij. Udhëzuesi ynë për rrezikun neuromuskular të trashëguar ofron një këndvështrim përkatës mbi testimin familjar, por 2 gjendje mund të ndryshojnë ndjeshëm në mënyrën e trashëgimit, penetrancën dhe kriteret që nxisin trajtimin.
Çfarë duhet të merrni me vete në takimin me specialistin tuaj për sëmundjen Pompe?
Sillni raportin e plotë të enzimës, raportin e plotë gjenetik dhe një përmbledhje të datuar të simptomave në takimin me specialistin e sëmundjes Pompe. Tri hollësi të raportit janë veçanërisht të dobishme: lloji i mostrës, njësitë e analizës dhe klasifikimi i varianteve; pamjet e ekranit që tregojnë vetëm një sinjalizim me ngjyrë të kuqe ose fjalën «mutacion» mund të lënë jashtë informacion që ndryshon interpretimin.
Pyesni nëse testimi konfirmues është kryer tashmë dhe nëse laboratori e ka matur posaçërisht GAA-në në një përgatitje të përshtatshme qelizore. Nëse janë gjetur 2 variante, pyesni nëse janë në trans; nëse është gjetur vetëm 1, pyesni se cilat lloje variantesh dhe cilat rajone mund të zbulonte testi.
Mos u përpiqni ta rrisni aktivitetin e GAA-së me suplemente ose dietë para konfirmimit. Asnjë vitaminë apo ushqim nuk i korrigjon variantet patogjene të trashëguara që prekin të dy kopjet e GAA-së; ushqyerja mund të mbështesë kujdesin e përgjithshëm pas diagnozës, por nuk mund të zëvendësojë konfirmimin enzimatik ose planifikimin e trajtimit nga specialisti.
Kantesti është një Mjet për analizën e testeve të gjakut me AI që mund të ndihmojë në organizimin e terminologjisë së raportit dhe ecurive përkatëse laboratorike, jo të vendosë nëse 2 variante me rëndësi të pasigurt vërtetojnë sëmundjen Pompe. Udhëzuesi ynë udhëzues për verifikimin e burimit të raportit shpjegon pse dokumenti origjinal mbetet burimi i referencës kur një shpjegim i automatizuar dhe interpretimi i specialistit ndryshojnë.
Dokumentet gjenetike mund të përmbajnë informacion që lidhet me familjarët, si edhe me personin e testuar. Para se të ndani raportin e 1 familjari, kontrolloni pëlqimin dhe hiqni identifikuesit e panevojshëm; përqasja e Kantesti ndaj informacionin për privatësinë dhe të dhënat trajtimit të informacionit tonë përshkruhet këtu, ndërsa ndarja e rezultateve me familjarët duhet të bëhet sipas udhëzimeve të një këshilluesi gjenetik.
Publikime kërkimore dhe kufizimet e interpretimit të testeve për Pompe
Interpretimi i testit për Pompe mbështetet në evidenca specifike për sëmundjen, enzimatike, gjenetike dhe klinike—jo në publikime të përgjithshme laboratorike ose në një shpjegim nga IA. Kantesti përfshin 3 burime të jashtme drejtpërdrejt të rëndësishme më poshtë dhe 2 publikime të veçanta edukative; publikimet për hekurin dhe koagulimin nuk janë prova për diagnostikimin e sëmundjes Pompe.
Udhëzuesi i Kishnanit i vitit 2006 ofron kontekst diagnostik dhe menaxhimi specifik për sëmundjen, ndërsa artikulli i Burtonit i vitit 2017 për depistimin e të porsalindurve trajton konfirmimin pas depistimit të popullatës. Rekomandimet e tyre duhen zbatuar duke përdorur metodat e validuara të laboratorit specialist; asnjëri nuk jep një prag të enzimës në DBS që mund të zbatohet universalisht në 1 për çdo instrument dhe popullatë.
Publikimi i Richards et al. i vitit 2015 nga ACMG/AMP shpjegon kornizën me 5 kategori të varianteve, e cila përdoret për të dalluar gjetjet patogjene nga ato të pasigurta. Klasifikimi mund të ndryshojë kur bëhen të disponueshme prova të reja, ndaj pyetni shërbimin e gjenetikës nëse një rezultat i pazgjidhur mund të rishqyrtohet, në vend që të supozoni se çdo VUS do të bëhet përfundimisht patogjen.
Materiali ynë edukativ publikimi mbi studimet e hekurit trajton një fushë tjetër laboratorike. Më vete analizat e koagulimit mbulon edhe shënues që nuk lidhen me këtë; 2 regjistrimet DOI jepen për transparencë të botimit, jo si citime mbështetëse për mungesën e GAA ose pseudomungesën.
Materialet e Kantesti standardet e përmbajtjes mjekësore dallojnë edukimin e pacientit nga diagnoza dhe udhëzimet e trajtimit. Përfundimi praktik është një interpretim i dokumentuar i 3 linjave të provave—testimi enzimatik, analiza gjenetike dhe vlerësimi klinik—ku kujdesi urgjent ka përparësi sa herë që dyshohet sëmundja infantile ose komprometimi i frymëmarrjes.
Pyetjet e bëra shpesh
A do të thotë gjithmonë aktiviteti i ulët i enzimës GAA se kemi të bëjmë me sëmundjen Pompe?
Aktiviteti i ulët i enzimës GAA nuk nënkupton gjithmonë sëmundjen Pompe. Një rezultat anormal i shqyrtimit mund të pasqyrojë mungesë të vërtetë, pseudomungesë, degradim të mostrës ose mbivendosje me aktivitetin e lidhur me bartësinë. Konfirmimi kërkon interpretim nga specialisti të një analize të përshtatshme të enzimës, gjetjeve gjenetike të GAA-së dhe kontekstit klinik. Përsëritja vetëm e së njëjtës analizë shqyrtuese mund të riprodhojë pseudomungesën në vend që ta zgjidhë atë.
Cili është niveli normal i enzimës GAA?
Nuk ka nivel normal universal të enzimës GAA, sepse përgatitja e mostrës, substrati i analizës dhe njësitë e raportimit ndryshojnë ndërmjet laboratorëve. Një vlerë në nmol/h/mL nuk mund të krahasohet drejtpërdrejt me një vlerë në nmol/h/mg proteinë. Sëmundja klasike infantile Pompe shpesh ka aktivitet më të ulët se 1% i normales në analizat diagnostike të indeve, por ky nuk është prag universal për depistimin e të porsalindurve. Përdorni informacionin referues të shtypur në raportin origjinal dhe interpretimin e laboratorit specialist.
A mund të jenë dy testet me vlerë të ulët të GAA-së ende pseudomungesë?
Dy teste të ulëta të GAA mund të pasqyrojnë sërish pseudomangësi, veçanërisht kur përdoren të njëjtat metoda analizimi ose metoda të ngjashme që preken në të njëjtën mënyrë. Variantet e pseudomangësisë ulin aktivitetin e matur pa shkaktuar vetë sëmundjen e Pompe-s, një sëmundje e depozitimit të glikogjenit. Specialistët e dallojnë këtë model duke përdorur gjenotipin e plotë GAA, karakteristikat e analizës dhe, kur nevojitet, një preparat tjetër qelizor ose një hetim funksional. Prandaj, dy rezultate të përsëritura të ulëta nuk janë të barasvlershme me dy konfirmime të pavarura të sëmundjes.
A e konfirmojnë dy variante të gjenit GAA sëmundjen Pompe?
Dy variante të GAA nuk e konfirmojnë automatikisht sëmundjen Pompe. Dy variante patogjene ose me gjasë patogjene në trans, që prekin kopjet e kundërta të gjenit, mbështesin konfirmimin molekular, ndërsa dy variante në cis prekin vetëm një kopje. Variantet me domethënie të pasigurt dhe variantet e pseudodeficiencës nuk mund të llogariten si gjetje të konfirmuara shkaktuese të sëmundjes. Provat enzimatike dhe klinike mbeten veçanërisht të dobishme kur klasifikimi ose faza mbetet e pazgjidhur.
A mund ta përjashtojë CK-ja normale sëmundjen Pompe me fillim të vonë?
CK normale nuk mund ta përjashtojë sëmundjen Pompe me fillim të vonshëm. Një CK hipotetike prej 140 U/L mund të jetë brenda intervalit të referencës së një laboratori, pavarësisht dobësisë progresive proksimale ose përfshirjes së diafragmës. CK mat çlirimin e enzimave të lidhur me dëmtimin muskulor, jo funksionin e GAA lizozomale. Simptomat e vazhdueshme që përputhen me sëmundjen meritojnë vlerësim nga specialisti edhe kur shënuesit rutinë të muskujve janë qetësues.
Sa urgjente është një rezultat pozitiv i testit të të porsalindurit për sëmundjen Pompe?
Një rezultat pozitiv i testit për sëmundjen Pompe te një i porsalindur kërkon kontakt të menjëhershëm me ekipin e depistimit ose të sëmundjeve metabolike, ndërsa një foshnjë me vështirësi në ushqyerje, hipotoni të theksuar ose përfshirje të dyshuar të zemrës ka nevojë për vlerësim urgjent. Një kartë e vetme depistimi me rezultat pozitiv nuk e konfirmon diagnozën, por në rast dyshimi për formën klasike infantile nuk duhet pritur deri në një vizitë rutinë disa javë më vonë. Specialistët organizojnë testimin konfirmues të enzimave, vlerësimin gjenetik dhe vlerësimin kardiak, shpesh në të njëjtën kohë. Vështirësia e rëndë në frymëmarrje ose reagimi i pakësuar kërkon ndihmë urgjente.
Cili është rreziku për fëmijët nëse të dy prindërit janë bartës të Pompe-s?
Nëse të dy prindërit mbartin variante të GAA-së që shkaktojnë sëmundje, çdo shtatzëni ka një probabilitet prej 25% për një fëmijë të prekur, një probabilitet prej 50% për një fëmijë mbartës dhe një probabilitet prej 25% që fëmija të mos trashëgojë asnjë nga variantet familjare. Këto probabilitete zbatohen në mënyrë të pavarur për çdo shtatzëni. Variantet e pseudomungesës nuk janë të këmbyeshme me variantet patogjene në këtë përllogaritje. Këshillimi gjenetik ndihmon në konfirmimin e gjetjeve te prindërit dhe në shpjegimin e mundësive të testimit.
Merrni shpjegimin e rezultateve të analizave të gjakut
Ngarkoni raportin tuaj laboratorik dhe AI e Kantesti shpjegon çdo biomarker me gjuhë të thjeshtë brenda pak sekondash. Përdoret nga më shumë se 2 milionë njerëz në mbarë botën.
Referencat
- Klein, T., Mitchell, S., & Weber, H. (2026). Udhëzues për analizat e hekurit: TIBC, saturimi i hekurit dhe kapaciteti lidhës. Kërkim mjekësor me Kantesti AI. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervali normal i aPTT-së: udhëzues për D-dimerin, proteinën C dhe koagulimin e gjakut. Kërkim mjekësor me Kantesti AI. DOI
- Kishnani PS et al. (2006). Udhëzues për diagnostikimin dhe menaxhimin e sëmundjes Pompe. Gjenetika në Mjekësi. DOI PubMed
- Burton BK et al. (2017). Vlerësimi fillestar i pacientëve pas një rezultati pozitiv në depistimin e të porsalindurve: algoritme të rekomanduara që çojnë në një diagnozë të konfirmuar të sëmundjes Pompe. Pediatrics. DOI
- Richards S et al. (2015). Standardet dhe udhëzimet për interpretimin e varianteve të sekuencës: rekomandim i përbashkët konsensusi i Kolegjit Amerikan të Gjenetikës Mjekësore dhe Gjenomikës dhe Shoqatës për Patologjinë Molekulare. Gjenetika në Mjekësi. DOI PubMed
- 2M+Analizat e kryera
- 127+Vendet
- 100+Gjuhët
Rreth ekipit mjekësor


Sinjalet e Besimit E-E-A-T
Përvoja
Rishikim klinik i udhëhequr nga mjeku i flukseve të punës për interpretimin e analizave.
Ekspertizë
Fokus i mjekësisë laboratorike mbi mënyrën se si sillen biomarkerët në kontekstin klinik.
Autoritariteti
Rishikuar nga ana mjekësore nga Dr. Thomas Klein, me kontribute nga Dr. Sarah Mitchell dhe Prof. Dr. Hans Weber.
Besueshmëria
Interpretim i bazuar në prova, me rrugë të qarta për ndjekje për të reduktuar alarmin.
Mohim përgjegjësie mjekësore
Ky artikull është vetëm për qëllime edukative dhe nuk përbën këshilla mjekësore. Gjithmonë konsultohuni me një ofrues të kualifikuar të kujdesit shëndetësor për vendimet e diagnozës dhe trajtimit.
Botuar · Kontaktoni ekipin redaktues
Botuar nga Kantesti Ltd, e regjistruar në Angli dhe Uells, nr. i kompanisë. 17090423, Londër, Mbretëria e Bashkuar.
