Sëmundja Gaucher diagnostikohet duke demonstruar aktivitet të pamjaftueshëm të glukocerebrozidazës, zakonisht në leukocite, ndërsa analiza e GBA1 siguron konfirmim gjenetik. Një rezultat i ulët i skriningut të pikës së gjakut të tharë kërkon ndjekje; statusi i bartësit dhe një rezultat i rritur i lyso-Gb1 nuk janë të barasvlershme me një diagnozë.

Përfundimet kryesore
- Skriningu i pikës së gjakut të tharë identifikon mungesë të mundshme të enzimës; 1 rezultat jonormal i skriningut nuk e konfirmon sëmundjen Gaucher.
- Testimi konfirmues i enzimës zakonisht mat glukocerebrozidazën në leukocite; aktiviteti nën afërsisht 10–15% të aktivitetit mesatar normal është karakteristik, në varësi të metodës së validuar të laboratorit.
- Konfirmimi me GBA1 identifikon variante që shkaktojnë sëmundje në të dy kopjet e gjenit; 2 variantet duhet të jenë në kopje të kundërta për të përcaktuar një gjenotip bialelik.
- Statusi i bartësit zakonisht nënkupton 1 variant të GBA1 që shkakton sëmundje, jo sëmundjen Gaucher; aktiviteti enzimatik mbivendoset te bartësit dhe te personat që nuk janë bartës.
- Lyso-Gb1 mbështet diagnostikimin dhe monitorimin, por kufiri kërkimor i publikuar prej 12 ng/mL nuk është një prag universal në të gjitha laboratorët.
- Variante me rëndësi të pasigurt kërkojnë interpretim nga specialisti; 2 variante me rëndësi të pasigurt nuk e përcaktojnë vetë sëmundjen Gaucher.
- Planifikimi familjar përfshin një probabilitet prej 25% për një fëmijë të prekur në çdo shtatzëni, kur të dy prindërit mbartin një variant shkaktar të sëmundjes në të njëjtin gjen recesiv.
- Ashpërsia e sëmundjes nuk mund të llogaritet nga një përqindje e vetme e enzimës, rezultati GBA1 ose matja e lyso-Gb1.
Çfarë e konfirmon sëmundjen Gaucher pas një rezultati të skriningut?
Sëmundja Gaucher konfirmohet nga aktiviteti i pamjaftueshëm i glukocerebrozidazës në një mostër të përshtatshme diagnostike, i mbështetur nga testimi i GBA1. Një rezultat jonormal nga pika e gjakut të tharë zakonisht pasohet nga testimi i enzimës në leukocite dhe analiza e të dy kopjeve të GBA1; simptomat ndihmojnë në vlerësimin e përfshirjes nga sëmundja, por nuk kërkohen për një diagnozë të hershme.
Rruga diagnostike përfshin 3 pyetje të dallueshme: a identifikoi skriningu një mungesë të mundshme, a e konfirmon atë një analizë qelizore e besueshme dhe cilat ndryshime gjenetike e shpjegojnë? Trajtimi i këtyre pyetjeve veçmas parandalon që një sinjalizim nga skriningu, një gjetje e statusit mbartës ose një variant me rëndësi të pasigurt të shndërrohet në një diagnozë të përjetshme të pambështetur.
Kantesti është një analizues i analizave të gjakut me IA që ndihmon në shpjegimin e terminologjisë së raportit, pa zëvendësuar konfirmimin nga specialisti për mungesat e trashëguara enzimatike. E jona sfondin e kompanisë përshkruan organizatën që qëndron pas këtyre shpjegimeve; për këtë gjendje, dallojmë 2 detyra—kuptimin e raportit dhe përcaktimin e diagnozës.
Një rezultat molekular që identifikon 2 variante patogjene ose me gjasë patogjene të GBA1 në kopje të kundërta të gjenit mund të përcaktojë një diagnozë gjenetike, edhe para shfaqjes së simptomave. Megjithatë, çiftimi i rezultatit gjenetik me një analizë enzimatike të validuar është veçanërisht i vlefshëm pas skriningut, sepse mospërputhja mund të zbulojë problem me mostrën, testim jo të plotë ose interpretim të pasaktë të variantit.
Dardis et al. (2022), në udhëzimet laboratorike të Grupit Ndërkombëtar të Punës për Sëmundjen Gaucher, dallojnë skriningun nga matja diagnostike e enzimës dhe analiza molekulare. Një hap i parë praktik është marrja e raportit të plotë—jo vetëm fjalës 'pozitiv'—duke përfshirë llojin e mostrës, aktivitetin, intervalin e referencës dhe nëse është kryer një test i nivelit të dytë.
Pse mund të tregojë skriningu i pikës së gjakut të tharë aktivitet të ulët?
Aktiviteti i ulët i glukocerebrozidazës në një pikë gjaku të tharë mund të pasqyrojë sëmundjen Gaucher ose një problem gjatë marrjes, transportit apo analizës së mostrës. Rezultati identifikon dikë që ka nevojë për ndjekje; ai nuk e dallon me besueshmëri një person të prekur nga një mbartës, duke përdorur 1 matje skriningu.
Një pikë gjaku e tharë përmban një përzierje elementesh qelizore, jo një përgatitje të standardizuar të leukociteve të izoluara. Meqë sinjali i skriningut varet pjesërisht nga përbërja e mostrës, hematokriti dhe sasia e leukociteve mund të ndikojnë në aktivitet; prandaj laboratori diagnostik e interpreton 1 rezultat të ulët krahas cilësisë së marrjes së mostrës dhe algoritmit të vet të skriningut.
Nxehtësia, lagështia dhe tharja e pamjaftueshme mund ta ulin aktivitetin enzimatik para se mostra të mbërrijë në laborator. Nëse disa enzima lizozomale dalin papritur të ulëta në të njëjtën kartë, degradimi bëhet më i mundshëm sesa disa çrregullime të veçanta; prandaj krahasimi i 2 ose më shumë sinjaleve të analizave mund të ofrojë informacion të dobishëm për kontrollin e cilësisë, pa vërtetuar shkakun.
Për shembull, imagjinoni një kartë skriningu të ekspozuar ndaj transportit të zgjatur në kushte të lagështa, që jep aktivitet të ulët, e pasuar nga testimi normal i leukociteve në një mostër të trajtuar siç duhet. Ky çift hipotetik rezultatesh mbështet idenë e një artefakti skriningu, jo të një mungese enzimatike që është zhdukur; e jona udhëzuesi për cilësinë e mostrës shpjegon parimin më të gjerë se gabimet gjatë trajtimit ndikojnë ndryshe në analiza të ndryshme.
Programet e skriningut të të porsalindurve nuk përfshijnë të gjitha sëmundjen Gaucher dhe protokollet e testimit të nivelit të dytë ndryshojnë sipas juridiksionit. Bëni 3 pyetje: a ishte ky skrining i popullatës apo testim i nxitur nga simptomat, a u mat lyso-Gb1 dhe a ishte kryer tashmë analiza GBA1? Këto përgjigje përcaktojnë nëse takimi i radhës duhet të përqendrohet te konfirmimi, gjenetika apo të dyja.
Si kryhet testimi konfirmues i glukocerebrozidazës?
Testimi konfirmues i enzimës për sëmundjen Gaucher zakonisht mat beta-glukozidazën acide, e quajtur edhe glukocerebrozidazë, në leukocite. Fibroblastet e kultivuara të lëkurës ofrojnë një tjetër mostër diagnostikuese kur nevojitet; laboratori përdor një analizë të projektuar për të matur enzimën përkatëse lizozomale, në vend që të interpretojë një panel rutinë biokimik.
Glukocerebrozidaza ndihmon normalisht në zbërthimin e glukozilceramidit brenda lizozomeve. Analizat diagnostikuese matin shndërrimin e një substrati laboratorik në kushte të kontrolluara; laboratorët mund ta raportojnë aktivitetin në nmol/orë/mg proteinë ose në njësi të tjera të validuara, prandaj 2 raporte me emërues të ndryshëm nuk mund të krahasohen vetëm sipas numrave të shtypur në to.
Ndarja e leukociteve dhe qëndrueshmëria e mostrës kanë rëndësi, sepse analiza diagnostikuese varet nga aktiviteti enzimatik i ruajtur, jo thjesht nga prania e ADN-së. Pyeteni laboratorin pritës se cilin tub për marrjen e mostrës, cilat kushte transporti dhe cilin afat mbërritjeje kërkon; një rregull i përdorur për testet rutinë të 1 spitali mund të mos jetë i përshtatshëm për një laborator të specializuar të metabolizmit.
Në përgjithësi, nuk nevojitet agjërim për testimin e izoluar enzimatik dhe të ADN-së, megjithëse testet shtesë të porositura gjatë së njëjtës vizitë mund të kenë kërkesa të veçanta. Udhëzuesi ynë Shpjegimi për testimin enzimatik të G6PD ilustron pse kanë rëndësi lloji i qelizave dhe konteksti i analizës, por G6PD është një enzimë tjetër me model trashëgimie dhe konsiderata të tjera për ritestimin.
Një laborator diagnostikues mund të përdorë një enzimë kontrolli ose kontrolle të tjera për të përcaktuar nëse mostra është e përshtatshme. Kur raporti thotë 'e pamjaftueshme', 'e degraduar' ose 'kërkohet ritestim', interpretimi i saktë është se 1 test nuk i është përgjigjur pyetjes—jo se pacienti ka një formë kufitare të sëmundjes Gaucher.
Sa i ulët duhet të jetë aktiviteti i glukocerebrozidazës?
Aktiviteti nën afërsisht 10–15% të aktivitetit mesatar normal të glukocerebrozidazës është karakteristik për sëmundjen Gaucher në analizat diagnostikuese qelizore. Kufiri për personat e prekur dhe validimi i analizës nga laboratori përcaktojnë interpretimin; nuk ka një vlerë të vetme aktiviteti në nmol/orë/mg që të vlejë për çdo metodë.
Përshkrimi 10–15% i referohet një pjese të aktivitetit mesatar normal, jo domosdoshmërisht një pjese të kufirit të poshtëm të vlerës së referencës. Ky dallim ka rëndësi: pjesëtimi i rezultatit të pacientit me numrin e gabuar të referencës mund të japë një përqindje çorientuese, veçanërisht kur laboratori raporton një interval të gjerë në vend të mesatares së kontrollit.
Për një analizë hipotetike me aktivitet mesatar normal prej 20 nmol/orë/mg proteinë, rezultati 2 nmol/orë/mg përfaqëson 10% të kësaj mesatareje. Kjo llogaritje shpjegon përqindjen; ajo nuk përcakton një prag të zbatueshëm në mënyrë të përgjithshme, sepse një laborator tjetër mund të përdorë substrat, përgatitje, kalibrim ose metodë normalizimi të ndryshme.
Aktiviteti enzimatik te bartësit përputhet pjesërisht me aktivitetin e personave pa një variant që shkakton sëmundje, prandaj një vlerë e ndërmjetme nuk mund ta përcaktojë ose përjashtojë me besueshmëri statusin e bartësit. Dallimi midis rezultatet kualitative dhe kuantitative është i dobishëm këtu: 'i ulët' përmbledh një matje, por nuk shpjegon besueshmërinë e saj diagnostikuese.
Aktiviteti i mbetur nuk është një llogaritës i ashpërsisë së sëmundjes. Një person me aktivitet 5% nuk është domosdoshmërisht i prekur klinikisht më rëndë se dikush me 8%; analizat e bazuara në substrat nuk riprodhojnë çdo aspekt të funksionit enzimatik në inde, dhe gjenotipi, mosha, përfshirja e organeve dhe historia e trajtimit kontribuojnë të gjitha në pamjen klinike.
| Niveli | Intervali | Çfarë do të thotë |
|---|---|---|
| Brenda intervalit normal të laboratorit | Njësi aktiviteti specifike për metodën | Zakonisht flet kundër mungesës klasike enzimatike të lidhur me GBA1 kur cilësia e mostrës është e kënaqshme. |
| Aktivitet i ndërmjetëm ose kufitar | Nën normalen, por jashtë një kufiri të qartë për personat e prekur | Kërkon shqyrtim nga laboratori; nuk mund të klasifikojë me besueshmëri statusin e bartësit. |
| Aktivitet diagnostik dukshëm i mangët | Shpesh nën afërsisht 10–15% të mesatares normale | Mbështet sëmundjen Gaucher në një analizë qelizore të validuar; korrelojeni me gjetjet e GBA1. |
| Mostër e papërshtatshme | Nuk ka prag diagnostik të interpretueshëm | Kërkohet marrje e përsëritur e mostrës; dështimi i mostrës nuk është provë e sëmundjes së rëndë. |
Çfarë roli ka lyso-Gb1 në diagnostikimin e Gaucher?
Lyso-Gb1, e quajtur edhe glukozilsfingozinë, është një biomarker që mbështet diagnozën e sëmundjes Gaucher dhe ndihmon në monitorimin e aktivitetit të sëmundjes dhe përgjigjes ndaj trajtimit. Ajo plotëson testimin e enzimës dhe të GBA1; një përqendrim i vetëm nuk përcakton në mënyrë të pavarur gjenotipin, nëntipin klinik ose nevojën për trajtim.
Rolfs et al. (2013), në PLOS ONE, raportuan diskriminim diagnostik të shkëlqyer duke përdorur një prag prej 12 ng/mL në një grup të përzgjedhur kaukazianësh johebrenj. Ky rezultat mbështet dobishmërinë e biomarkerit, por grupi, analiza dhe projekti i studimit kanë rëndësi; ky rezultat nuk duhet kthyer në një prag universal depistimi për çdo të porsalindur ose laborator.
Rezultatet e lyso-Gb1 në plazmë dhe në pika gjaku të tharë nuk janë automatikisht të këmbyeshme dhe laboratorët mund të raportojnë ng/mL ose nmol/L. Një rezultat hipotetik në plazmë prej 60 ng/mL, kundrejt kufirit të sipërm të atij laboratori prej 6 ng/mL, është 10 herë më i lartë se kufiri i sipërm; krahasimi duhet të përdorë të njëjtin lloj mostre dhe të njëjtën metodë.
Lyso-Gb1 nuk është lyso-Gb3: kjo e fundit lidhet me sëmundjen Fabry dhe pasqyron një rrugë të ndryshme lipidesh. Shpjegimet edukative të Kantesti i mbajnë këta emra të ndarë, sepse ngatërrimi i të dyjave mund ta çojë ndjekjen në drejtimin e gabuar; platforma jonë rruga e testimit për sëmundjen Fabry shpjegon testet përkatëse të enzimës dhe gjenit.
Një rritje e konsiderueshme e lyso-Gb1 e forcon shqetësimin kur aktiviteti diagnostik i enzimës është i mangët, ndërsa një rezultat jokonkordant i biomarkerit nxit rishikim dhe jo përjashtim automatik. Për ndjekje, krahasoni të paktën 2 matje duke përdorur një metodë të njëtrajtshme dhe interpretojeni prirjen së bashku me numrin e trombociteve, vlerësimin e organeve, gjetjet skeletore dhe kohën e trajtimit.
Çfarë përcaktojnë në të vërtetë rezultatet e testit gjenetik GBA1?
Rezultatet e testit gjenetik GBA1 përcaktojnë se cilat variante u zbuluan dhe nëse ato mbështesin një gjenotip shkaktar të sëmundjes. Sëmundja Gaucher trashëgohet në mënyrë autosomale recesive: 2 variante patogjene ose me gjasë patogjene në kopje të kundërta të gjenit mbështesin një diagnozë gjenetike, ndërsa zbulimi i një varianti zakonisht tregon status bartësi ose testim jo të plotë.
Raporti duhet të shënojë variantin e saktë, klasifikimin, zigozitetin dhe kufizimet teknike të testit. Një variant me rëndësi të pasigurt, ose VUS, nuk është gjetje e konfirmuar shkaktare e sëmundjes; zbulimi i 2 VUS nuk e vërteton sëmundjen Gaucher pa prova shtesë, edhe kur raporti përdor gjuhë alarmuese si 'potencialisht i rëndësishëm'.'
Kantesti është një platformë me inteligjencë artificiale për interpretimin e analizave të gjakut, e cila mund të ndihmojë në shpjegimin e dallimit midis 1 varianti të zbuluar dhe një rezultati të konfirmuar bialelik. Platforma jonë guida alla terminologia dei biomarcatori ndihmon në leximin e raportit, por shpjegimi nga inteligjenca artificiale nuk zëvendëson klasifikimin e varianteve nga laboratori klinik ose vlerësimin e një këshilluesi gjenetik.
Dy variante mund të ndodhen së bashku në të njëjtën kopje të gjenit, gjë që quhet 'në cis', duke e lënë kopjen tjetër të paprekur. Variantet në kopje të kundërta quhen 'në trans'; testimi i prindërve mund të ndihmojë në përcaktimin e kësaj faze, ndaj shprehja 'u gjetën 2 variante' nuk duhet trajtuar si sinonim i 'janë prekur të dyja kopjet'.'
Një panel negativ për mutacione të kufizuara ndryshon nga një analizë gjithëpërfshirëse negative. Nëse një panel shqyrton vetëm variante të përzgjedhura, rezultati i tij 1 negativ lë të pazgjidhura rajonet e patestuara dhe ndryshimet strukturore; përpara se ta interpretoni rezultatin si përjashtues, pyesni nëse janë përfshirë sekuencimi, analiza e delecioneve/dublikimeve dhe metodat që mund të zbulojnë alele rekombinante.
Pse një rezultat që tregon bartës të GBA1 nuk do të thotë sëmundje Gaucher?
Një bartës i GBA1 zakonisht ka një variant shkaktar të sëmundjes dhe nuk ka sëmundjen Gaucher. Statusi i bartësit ndikon kryesisht në këshillimin riprodhues, ndërsa disa variante heterozigote të GBA1 rrisin gjithashtu rrezikun e sëmundjes së Parkinsonit; asnjëra prej këtyre çështjeve nuk e kthen një gjetje të vetme si bartës në diagnozë të një çrregullimi të depozitimit lizozomal.
Kur të dy prindërit bartin një variant shkaktar të sëmundjes në GBA1, çdo shtatzëni ka 25% probabilitet që fëmija të jetë i prekur, 50% probabilitet që fëmija të jetë bartës dhe 25% probabilitet që fëmija të mos trashëgojë asnjë nga variantet familjare. Këto probabilitete rifillojnë për çdo shtatzëni; rezultatet e mëparshme nuk e ndryshojnë llogaritjen e radhës.
Interpretimi i statusit të bartësit varet nga trashëgimia e gjenit dhe kufizimet e testit. Tona Udhëzuesi i rezultateve për bartësit e SMA-së tregon se si rreziku i fshehtë mund të varet nga rregullimi i kopjeve të gjenit, ndërsa interpretimi i statusit të bartësit të X-it të brishtë bazohet në një mekanizëm tjetër; asnjë algoritëm nuk duhet të përdoret në këshillimin për GBA1.
Sidransky et al. (2009), në New England Journal of Medicine, gjetën një raport të përgjithshëm të gjasave prej 5.43 për lidhjen ndërmjet mutacioneve të GBA-së dhe sëmundjes së Parkinsonit në një studim shumëqendror rast-kontroll. Raporti i gjasave nuk është probabilitet gjatë gjithë jetës: shumica e bartësve nuk zhvillojnë pashmangshmërisht sëmundjen e Parkinsonit dhe rreziku individual ndryshon sipas variantit dhe faktorëve të tjerë.
Simptomat meritojnë vlerësim edhe te një person i etiketuar si bartës. Nëse një person hipotetik ka 1 variant patogjen të zbuluar dhe aktivitet dukshëm të pamjaftueshëm në leukocite, klinicistët duhet të kërkojnë një alel të dytë të pazbuluar ose një shpjegim tjetër, në vend që të supozojnë se statusi i bartësit, i vetëm, shpjegon gjetjet.
Pse testimi i GBA1 duhet bërë në një laborator të specializuar?
Testimi i GBA1 është teknikisht sfidues, sepse pseudogjeni GBAP1 aty pranë ka afërsisht 96% ngjashmëri të sekuencës me GBA1. Një analizë e përshtatshme duhet të dallojë gjenin funksional nga pseudogjeni dhe të marrë parasysh alelet rekombinante ose strukturore që një test i kufizuar mund të mos i zbulojë ose mund t’i klasifikojë gabimisht.
Leximet e shkurtra të ADN-së mund të hartëzohen në mënyrë të paqartë kur 2 rajone janë shumë të ngjashme, dhe rekombinimi gjen–pseudogjen mund të prodhojë alele komplekse. Prandaj, 'u krye sekuencimi' nuk mjafton si informacion: laboratori duhet të shpjegojë nëse metoda e tij është e validuar për lokusin GBA1 dhe si i trajton rajonet e vështira.
Emërtimet e varianteve ndryshuan gjithashtu me konventën e numërimit të proteinës. Emri i vjetër N370S përkon me p.Asn409Ser, dhe L444P përkon me p.Leu483Pro; ndryshimi prej 39 aminoacidesh mund të bëjë që i njëjti variant të duket si 2 gjetje të ndryshme kur krahasohet një raport familjar i vjetër me një rezultat të ri.
Jo çdo variant i lidhur me GBA1 shkakton vetë sëmundjen Gaucher. Për shembull, p.Glu365Lys, historikisht E326K, kërkon klasifikim të kujdesshëm dhe nuk duhet numëruar automatikisht si 1 alel që shkakton Gaucher; udhëzuesi ynë për interpretimin e rezultateve gjenetike shpjegon pse rëndësia e një varianti duhet të përputhet me gjendjen që po hetohet.
Gjenotipizimi për konsumatorë dhe interpretimi i pavaliduar i të dhënave bruto nuk duhet të përdoren për të konfirmuar apo përjashtuar sëmundjen Gaucher. Nëse raporti liston vetëm 1 variant të zakonshëm, kërkoni konfirmim klinik dhe pyesni për alelin e dytë; nëse liston një alel kompleks, pyesni nëse ndryshimet janë në cis dhe nëse testimi i prindërve mund t’i sqarojë ato.
Po sikur rezultatet e enzimës, lyso-Gb1 dhe ADN-së të mos përputhen?
Rezultatet jokongruente për Gaucher kërkojnë rishikim të mostrës, rishikim të metodës dhe interpretim nga specialisti përpara diagnozës përfundimtare. Aktiviteti i ulët i enzimës me 1 variant të zbuluar, ose lyso-Gb1 e rritur me aktivitet në dukje normal, mund të pasqyrojë testim gjenetik jo të plotë, kufizime analitike ose një shpjegim biologjik më pak të zakonshëm.
Një kombinim hipotetik i aktivitetit të pamjaftueshëm në leukocite, lyso-Gb1 të rritur dhe 1 variant patogjen të GBA1 e justifikon fuqimisht kërkimin e alelit që mungon. Hetimi i radhës mund të përfshijë vlerësimin e delecioneve/dublikimeve, analizën e aleleve rekombinante ose një metodë tjetër të validuar; përsëritja e të njëjtit panel të kufizuar nuk shton domosdoshmërisht informacion të dobishëm.
Mungesa e rrallë e saposinës C, e lidhur me PSAP, mund të japë një pamje biokimike dhe klinike të ngjashme me Gaucher, pavarësisht aktivitetit relativisht të ruajtur në disa analiza me substrat artificial. Ky është një diagnozë diferenciale për specialistin, jo arsye për të mos i besuar çdo testi normal të enzimës; bëhet i rëndësishëm kur 2 ose më shumë gjetje të pavarura mbeten të pashpjeguara.
Transplantimi alogjen i qelizave staminale mund të ndryshojë aktivitetin e enzimës në leukocite dhe burimin e ADN-së në qelizat qarkulluese, prandaj laboratori duhet ta dijë këtë histori. Duhet të deklarohen edhe transfuzionet e fundit, megjithëse ndikimi i tyre varet nga produkti dhe analiza; krahasimi i rezultateve midis vizitave kërkon më shumë sesa të supozohet se çdo ndryshim numerik pasqyron sëmundje.
Kantesti AI nuk mund të përcaktojë fazën gjenike, kontaminimin laboratorik apo kimerizmin e qelizave të dhuruesit vetëm nga raporti. Udhëzuesi ynë AI i dallon shpjegimet e kuptueshme nga verifikimi diagnostik; sillini të 3 raportet—për enzimën, gjenetikën dhe biomarkerin—në të njëjtin konsultim specialistik, në vend që ta interpretoni secilin veçmas.
Cilat vlera të hemogramës dhe simptoma ngrenë dyshime?
Zmadhimi i pashpjeguar i shpretkës, trombocitopenia, anemia dhe simptomat skeletore mund të nxisin testimin për Gaucher, por asnjëra nuk e konfirmon sëmundjen. Kombinimi ka më shumë rëndësi se 1 anomali e izoluar dhe klinicistët duhet të marrin në konsideratë shkaqe hematologjike, hepatike dhe të tjera, krahas një çrregullimi të depozitimit lizozomal.
Për shembull, një i rritur hipotetik me trombocite 85 × 10^9/L, hemoglobinë 10.4 g/dL dhe shpretkë të zmadhuar meriton një shpjegim për këtë model të kombinuar. Këto shifra nuk diagnostikojnë sëmundjen Gaucher; ato justifikojnë vlerësimin për sekuestrim, çrregullime të palcës së kockave, sëmundje të mëlçisë dhe shkaqe të tjera, në vend që gjithçka t’i atribuohet mungesës së hekurit.
Një numër i ulët trombocitesh i matur automatikisht duhet së pari kontrolluar për grumbullim trombocitesh kur konteksti klinik sugjeron një artefakt. Udhëzuesi ynë shpjegimi i grumbullimit të trombociteve përshkruan këtë alternativë të zakonshme; konfirmimi i 1 numri vërtet të ulët parandalon që një anomali e rreme laboratorike të çojë në një hetim të panevojshëm për një sëmundje të rrallë.
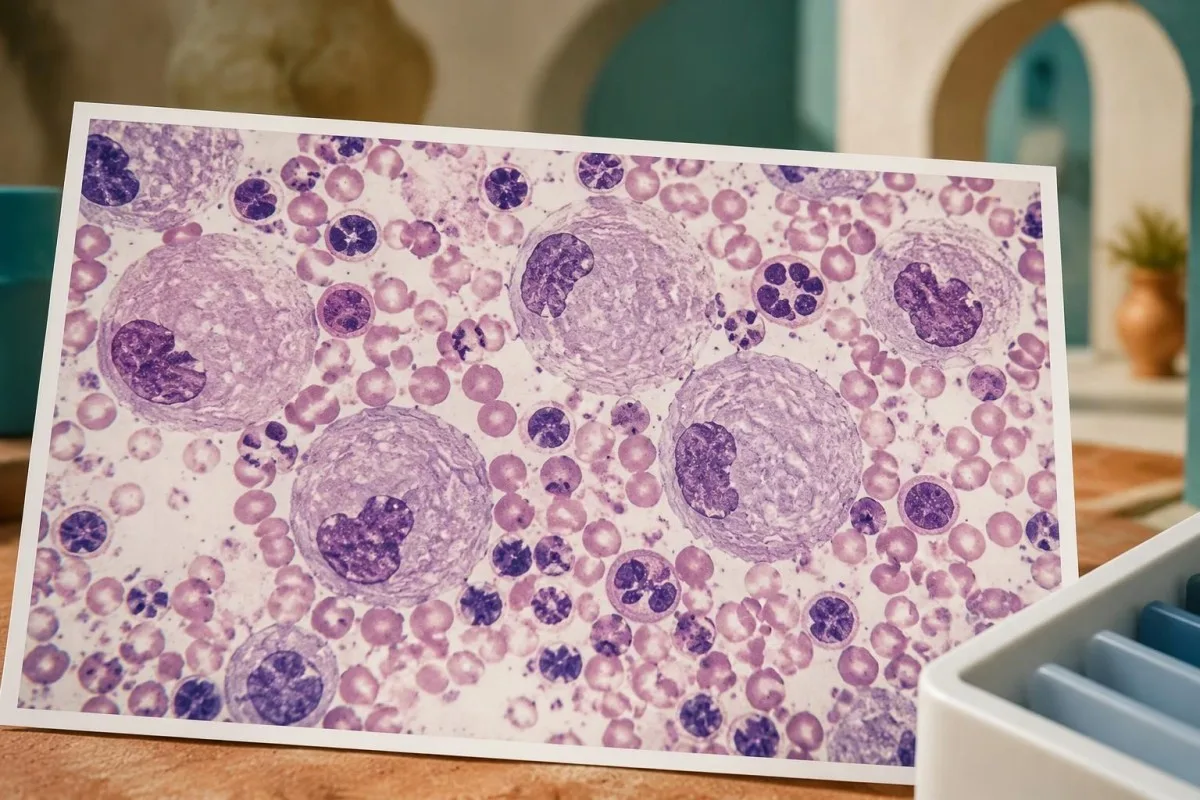
Ekzaminimi i palcës së kockave nuk kërkohet rutinë për diagnostikimin e sëmundjes Gaucher kur janë të disponueshme testet enzimatike dhe gjenetike. Qelizat e ngjashme me ato të Gaucher-it ose 'pseudo-Gaucher' mund të shfaqen në gjendje të tjera, përfshirë çrregullimet me qarkullim të lartë qelizor; udhëzuesi ynë për diagnostikimin nga palca shpjegon pse pamja qelizore dhe konfirmimi specifik i sëmundjes u përgjigjen pyetjeve të ndryshme.
Një CBC normale nuk e përjashton sëmundjen Gaucher të hershme ose të lehtë, veçanërisht kur dihen 2 variante patogjene familjare. Anasjelltas, një raport i palcës që përmend qeliza të ngjashme me ato të depozitimit duhet të çojë në konfirmim biokimik dhe jo në etiketim të menjëhershëm; pyesni cilat shkaqe alternative u morën në konsideratë dhe nëse mostra për testin enzimatik u mor para çdo trajtimi.
A mund t’i identifikojnë këto teste tipin dhe rëndesën e sëmundjes Gaucher?
Testet enzimatike dhe GBA1 përcaktojnë bazën biokimike dhe gjenetike të sëmundjes Gaucher, por vlerësimi klinik përcakton nëntipin dhe përfshirjen e organeve. Klasifikimi konvencional përdor tipet 1, 2 dhe 3, ku përfshirja neurologjike parësore dallon format neuronopatike; këto kategori nuk zëvendësojnë vlerësimin individual.
Tipi 1 nuk ka modelin parësor neuronopatik të tipeve 2 dhe 3, megjithëse personat me tipin 1 ose variante heterozigote të GBA1 mund të kenë edhe gjendje të tjera neurologjike. Ky dallim është specifik për kontekstin klinik; lidhja me rrezikun e ardhshëm për Parkinson nuk është e barasvlershme me klasifikimin e dikujt si me sëmundje Gaucher neuronopatike.
Varianti p.Asn409Ser lidhet fort me sëmundjen joneuronopatike kur është i pranishëm në një gjenotip Gaucher, por gjenotipi nuk parashikon me saktësi barrën skeletore ose kohën e fillimit të trajtimit. Një çift hipotetik motrash e vëllezërish me të njëjtat 2 variante mund të ndryshojë gjithsesi për nga madhësia e shpretkës, numri i trombociteve, përfshirja e kockave dhe mosha kur njihet sëmundja.
Vlerësimi skeletor mund të kërkojë imazheri, sepse rezultatet rutinë të kalciumit ose fosfatazës alkaline mund të mos e zbulojnë përfshirjen kockore të lidhur me Gaucher-in. Udhëzuesi ynë për analizat laboratorike të shëndetit të kockave shpjegon çfarë mund dhe çfarë nuk mund të tregojnë analizat e përgjithshme të kockave; një rezultat normal në 1 panel biokimik nuk zëvendëson imazherinë e indikuar.
Vlerësimi neurologjik përqendrohet te simptomat, ekzaminimi dhe vlerësimi specialistik i përshtatshëm për moshën, përfshirë anomalitë e lëvizjeve të syve kur janë me rëndësi. Udhëzuesi ynë për interpretimin e neurofilamentit shpjegon pse një shënues jospecifik i dëmtimit neuronal nuk mund të përcaktojë nëntipin e Gaucher-it; as ky shënues dhe as 1 përqendrim i lyso-Gb1 nuk mund të japin një klasifikim të pavarur.
Kush duhet t’i nënshtrohet testimit familjar pas konfirmimit?
Pas konfirmimit të sëmundjes Gaucher, këshillimi gjenetik mund të identifikojë të afërmit që kanë nevojë për testim të synuar dhe të shpjegojë probabilitetet riprodhuese. Testimi për 2 variantet e përcaktuara të familjes shpesh është më informues sesa përsëritja e një paneli të gjerë depistues, veçanërisht kur raporti origjinal dokumenton qartë fazën dhe klasifikimin e tyre.
Motrat dhe vëllezërit e një personi të prekur, me të njëjtët dy prindër, përgjithësisht kanë probabilitetet e njohura: 25% për të qenë të prekur, 50% për të qenë bartës dhe 25% për të mos qenë bartës, kur të dy prindërit janë bartës. Këto janë probabilitete para testimit, jo parashikime për një motër ose vëlla të caktuar; një i afërm që duket mirë mund të ketë gjithsesi nevojë për testim, sepse ashpërsia e simptomave dhe mosha në paraqitje ndryshojnë.
Testimi i partnerit ndihmon në vlerësimin e rrezikut riprodhues, por rëndësi ka shtrirja e analizës. Një panel negativ që teston vetëm disa variante të zakonshme lë më shumë pasiguri të mbetur sesa një analizë gjithëpërfshirëse e validuar; kërkojini këshilluesit të shpjegojë si rezultatin e zbuluar, ashtu edhe rrezikun e mbetur, në vend që ta trajtoni 1 testin negativ si garanci.
Testimi i të miturve ngre 2 pyetje të ndryshme: a mund ta ndryshojë kujdesin gjatë fëmijërisë identifikimi i sëmundjes dhe a bëhet kërkesa vetëm për të përcaktuar statusin e ardhshëm të bartësit riprodhues? Testimi diagnostik për një fëmijë potencialisht të prekur mund të ketë vlerë të menjëhershme, ndërsa testimi vetëm për statusin e bartësit mund të kërkojë një diskutim tjetër për pëlqimin, bazuar në praktikën vendore dhe rrethanat familjare.
Ndani raportin origjinal të laboratorit klinik, përfshirë emrat e saktë të varianteve dhe hollësitë e mostrës, në vend të një përmbledhjeje familjare të riformuluar. Udhëzuesi ynë për ndarjen e sigurt të rezultateve shpjegon konsideratat praktike të pëlqimit; çdo i afërm i rritur duhet të kontrollojë qasjen në rezultatet e veta, edhe kur 1 pjesëtar i familjes koordinon takimet.
Çfarë ndodh pasi konfirmohet sëmundja Gaucher?
Një diagnozë e konfirmuar çon në vlerësim nga specialisti, matje bazë dhe vendimmarrje për trajtimin ose monitorimin. Terapia zëvendësuese enzimatike ose terapia për reduktimin e substratit merret në konsideratë sipas përfshirjes klinike, jo thjesht sepse rezultati i 1 enzime është i ulët ose lyso-Gb1 tejkalon kufirin e referencës.
Vlerësimi bazë zakonisht përfshin CBC, analizat që lidhen me mëlçinë, matjet e shpretkës dhe mëlçisë, vlerësimin skeletor dhe një biomarker specifik për sëmundjen. Përcaktimi i këtyre gjetjeve para trajtimit bën të mundur interpretimin e ndryshimeve të mëvonshme; 2 rezultate lyso-Gb1 pa informacion për metodën, kohën e trajtimit dhe gjendjen e organeve japin një tablo shumë më të dobët të ndjekjes.
Chitotriosidaza dhe CCL18 mund të ndihmojnë në monitorim, por nuk zëvendësojnë testimin diagnostik të enzimës. Një duplikim i zakonshëm prej 24 çiftesh bazash në CHIT1 mund ta eliminojë aktivitetin e chitotriosidazës kur është i pranishëm në të dyja kopjet, prandaj një rezultat i pazbulueshëm i chitotriosidazës mund të pasqyrojë mungesë të trashëguar të këtij shënuesi dhe jo mungesë të sëmundjes Gaucher.
Mjetet e trendit të Kantesti mund të ndihmojnë në organizimin e rezultateve rutinë, por nuk përcaktojnë nëse testimi i specializuar për Gaucher është analitikisht i krahasueshëm ose nëse duhet ndryshuar trajtimi. Informacioni gjenetik kërkon kujdes të veçantë; udhëzuesi ynë për udhëzimet për privatësinë dhe të dhënat shpjegon trajtimin e të dhënave dhe pacientët duhet të shmangin përfshirjen e raporteve të identifikueshme të të afërmve pa pëlqimin e tyre.
Fëmijët kanë nevojë për interpretim specifik sipas moshës, vlerësim të rritjes dhe mbikëqyrje metabolike pediatrike, në vend që t'u zbatohen mekanikisht intervalet referente për të rriturit. Udhëzuesi ynë udhëzuesi për sigurinë e IA-së në pediatri përshkruan këtë kufi; kërkoni kujdes urgjent për gjakderdhje të pakontrolluar, dhimbje të forta të reja abdominale ose ndryshim akut neurologjik, në vend që të prisni rezultatin e dytë rutinë të monitorimit.
Cilat prova mbështesin këtë rrugë dhe çfarë mund të shpjegojë IA?
Rruga diagnostike mbështetet nga udhëzimet laboratorike të specialistëve, kërkimet mbi biomarkerët dhe provat gjenetike klinike—jo vetëm nga rezultatet e AI-së. 3 referencat mjekësore drejtpërdrejt relevante më poshtë trajtojnë konfirmimin laboratorik, lyso-Gb1 dhe rrezikun e Parkinsonit të lidhur me GBA; botimet tona të veçanta ofrojnë informacion bazë mbi interpretimin rutinë laboratorik.
Kantesti është një mjet analize i analizave të gjakut me fuqi AI, që ndihmon në përkthimin e gjuhës së raportit në pyetje për klinicistin, në vend që të verifikojë një diagnozë të sëmundjes së rrallë. Udhëzuesi ynë informacioni mbi metodologjinë klinike shpjegon mbikëqyrjen më të gjerë; performanca në panelet rutinë nuk përcakton saktësinë diagnostike për fazën e GBA1, alelet e rralla ose analizat e specializuara enzimatike.
Dardis et al. (2022) ofrojnë kuadrin qendror laboratorik, ndërsa Rolfs et al. (2013) ofrojnë prova për lyso-Gb1 si biomarker diagnostik dhe për ndjekje. Gjetjet e tyre u përgjigjen 2 pyetjeve të ndryshme: si të përcaktohet mungesa e enzimës dhe si të matet një sinjal biokimik i lidhur me të; asnjëra nuk mbështet interpretimin e një testi depistues për bartës si status të të prekurit.
Botimi ynë për interpretimin e analizave të koagulimit është informacion bazë i rëndësishëm kur një pacient me diagnozë të konfirmuar vlerësohet për gjakderdhje, por nuk është studim diagnostik për Gaucher. DOI-ja e lidhur e Zenodo-s më poshtë dokumenton atë botim edukativ, jo validim të pavarur të një testi për Gaucher ose të një pragu trajtimi.
Materiali shoqërues udhëzues interpretimi i proteinave të serumit shpjegon matjet rutinë të proteinave që mund të shoqërojnë një vlerësim më të gjerë; albumina dhe globulinat nuk e konfirmojnë këtë çrregullim. Të dyja referencat e Zenodo-s përfshihen në mënyrë transparente si botime edukative të lidhura, të ndara nga provat mjekësore drejtpërdrejt relevante.
Pyetjet e bëra shpesh
Si diagnostikohet sëmundja Gaucher pas një rezultati jonormal në testin e pikës së gjakut të tharë?
Një rezultat jonormal nga pika e tharë e gjakut zakonisht pasohet nga testimi konfirmues i aktivitetit të glukocerebrozidazës në leukocite dhe analiza e GBA1. Aktiviteti qelizor diagnostik nën afërsisht 10–15% të mesatares normale është karakteristik, ndonëse interpretimi varet nga metoda e laboratorit dhe cilësia e mostrës. Dy variante patogjene ose me gjasë patogjene të GBA1 në kopje të kundërta të gjenit mbështesin konfirmimin gjenetik. Lyso-Gb1 shton prova biokimike, por nuk i zëvendëson këto teste.
A do të thotë aktiviteti i ulët i glukocerebrozidazës se kam sëmundjen Gaucher?
0 Aktiviteti i ulët i glukocerebrozidazës nuk nënkupton gjithmonë sëmundjen Gaucher, veçanërisht kur rezultati vjen nga një test depistues me pikë gjaku të tharë. Cilësia e marrjes së mostrës, kushtet e transportit dhe përbërja e mostrës mund të ndikojnë në aktivitetin e matur nga depistimi. Një rezultat me mungesë të theksuar të aktivitetit në një analizë të validuar të leukociteve ose fibroblasteve përbën provë shumë më të fortë diagnostike sesa 1 matje e ulët në depistim. Rezultatet kufitare ose jokonsistente kërkojnë shqyrtim laboratorik dhe korrelacion me testimin e GBA1.
A mund të ketë sëmundjen Gaucher një bartës i GBA1?
Një person me vetëm 1 variant të GBA1 që shkakton sëmundje është zakonisht bartës, jo person me sëmundjen Gaucher. Nëse simptomat dhe testimi konfirmues i enzimës sugjerojnë fort sëmundjen, klinicistët duhet të hetojnë nëse është humbur një variant i dytë ose nëse ekziston një shpjegim tjetër. Aktiviteti enzimatik, i vetëm, nuk mund t’i identifikojë me besueshmëri bartësit, sepse diapazonet e bartësve dhe të personave që nuk janë bartës mbivendosen. Disa variante heterozigote të GBA1 rrisin gjithashtu rrezikun për sëmundjen e Parkinsonit, por kjo lidhje nuk përbën diagnozë as të sëmundjes së Parkinsonit, as të sëmundjes Gaucher.
Çfarë niveli i lyso-Gb1 konfirmon sëmundjen Gaucher?
Asnjë përqendrim i vetëm i lyso-Gb1 nuk e konfirmon në mënyrë universale sëmundjen Gaucher në të gjithë laboratorët dhe llojet e mostrave. Rolfs et al. (2013) raportuan diskriminim të shkëlqyer me një prag prej 12 ng/mL në një grup kërkimor të përzgjedhur, por ky prag varet nga analiza dhe popullata. Interpretojeni rezultatin duke përdorur intervalin e laboratorit raportues dhe duke marrë parasysh nëse mostra ishte plazmë apo pikë gjaku të tharë. Konfirmimi mbështetet në testimin diagnostik të enzimës dhe në evidencën gjenetike të përshtatshme.
A provojnë dy variante GBA1 sëmundjen e Gaucher-it?
Dy variante të zbuluara të GBA1 nuk provojnë automatikisht sëmundjen Gaucher. Të dyja duhet të jenë shkaktuese të sëmundjes ose me gjasë shkaktuese të sëmundjes, dhe duhet të prekin kopje të kundërta të gjenit, në vend që të ndodhen së bashku në 1 kopje. Dy variante me rëndësi të pasigurt nuk e përcaktojnë vetë diagnozën. Testimi i prindërve, shqyrtimi i analizës dhe konfirmimi i aktivitetit enzimatik mund të ndihmojnë në zgjidhjen e rezultateve të pasigurta.
A nevojitet biopsia e palcës së kockave për të diagnostikuar sëmundjen Gaucher?
Biopsia e palcës së kockave nuk nevojitet në mënyrë rutinore kur janë të disponueshme testet diagnostikuese të enzimës dhe GBA1. Qelizat e ngjashme me ato të sëmundjes Gaucher mund të shfaqen në çrregullime të tjera, ndaj pamja e tyre nuk është mjaftueshëm specifike për të konfirmuar diagnozën të vetme. Mjekët mund të rekomandojnë gjithsesi ekzaminimin e palcës për një çështje tjetër hematologjike, siç janë anomalitë e pashpjeguara që prekin 2 ose më shumë linja qelizore. Nëse raportohen qeliza që i ngjajnë qelizave të depozitimit, testimi biokimik specifik për sëmundjen mbetet i nevojshëm.
A duhet të testohen të afërmit nëse konfirmohet sëmundja Gaucher?
Të afërmit mund të përfitojnë nga testimi i synuar pasi të jenë përcaktuar variantet GBA1 që shkaktojnë sëmundjen në familje. Kur të dy prindërit janë bartës, secili motër ose vëlla biologjik ka një probabilitet para testimit prej 25% që të jetë i prekur, 50% që të jetë bartës dhe 25% që të mos trashëgojë asnjë variant familjar. Këshillimi gjenetik shpjegon cilët të afërm kanë nevojë për testim, çfarë mbetet e pazgjidhur nga një rezultat negativ dhe si ndikojnë rezultatet në planifikimin riprodhues. Testimi i një motre ose vëllai që duket i shëndetshëm mund të jetë gjithsesi i dobishëm, sepse ashpërsia e sëmundjes Gaucher dhe mosha në të cilën njihet sëmundja ndryshojnë.
Merrni shpjegimin e rezultateve të analizave të gjakut
Ngarkoni raportin tuaj laboratorik dhe AI e Kantesti shpjegon çdo biomarker me gjuhë të thjeshtë brenda pak sekondash. Përdoret nga më shumë se 2 milionë njerëz në mbarë botën.
Referencat
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervali normal i aPTT-së: udhëzues për D-dimerin, proteinën C dhe koagulimin e gjakut. Kërkim mjekësor me Kantesti AI. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Udhëzues për proteinat e serumit: globulinat, albumina dhe raporti A/G në analizën e gjakut. Kërkim mjekësor me Kantesti AI. DOI
- Dardis A et al. (2022). Udhëzime me në qendër pacientin për diagnozën laboratorike të sëmundjes Gaucher të tipit 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukozilsfingozina është një biomarker shumë i ndjeshëm dhe specifik për diagnozën parësore dhe monitorimin pasues të sëmundjes Gaucher në një grup pacientësh kaukazianë jogjohrenj me sëmundjen Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Analizë shumëqendrore e mutacioneve të glukocerebrozidazës në sëmundjen e Parkinsonit. New England Journal of Medicine. DOI PubMed
- 2M+Analizat e kryera
- 127+Vendet
- 100+Gjuhët
Rreth ekipit mjekësor


Sinjalet e Besimit E-E-A-T
Përvoja
Rishikim klinik i udhëhequr nga mjeku i flukseve të punës për interpretimin e analizave.
Ekspertizë
Fokus i mjekësisë laboratorike mbi mënyrën se si sillen biomarkerët në kontekstin klinik.
Autoritariteti
Rishikuar nga ana mjekësore nga Dr. Thomas Klein, me kontribute nga Dr. Sarah Mitchell dhe Prof. Dr. Hans Weber.
Besueshmëria
Interpretim i bazuar në prova, me rrugë të qarta për ndjekje për të reduktuar alarmin.





Mohim përgjegjësie mjekësore
Ky artikull është vetëm për qëllime edukative dhe nuk përbën këshilla mjekësore. Gjithmonë konsultohuni me një ofrues të kualifikuar të kujdesit shëndetësor për vendimet e diagnozës dhe trajtimit.
Botuar · Kontaktoni ekipin redaktues
Botuar nga Kantesti Ltd, e regjistruar në Angli dhe Uells, nr. i kompanisë. 17090423, Londër, Mbretëria e Bashkuar.
