Chorobę Gauchera rozpoznaje się na podstawie wykazania niedoboru aktywności glukocerebrozydazy, zwykle w leukocytach, a analiza GBA1 pozwala potwierdzić rozpoznanie genetyczne. Niski wynik badania przesiewowego z suchej kropli krwi wymaga dalszej diagnostyki; status nosiciela ani podwyższony wynik lyso-Gb1 nie są równoznaczne z rozpoznaniem choroby.

Najważniejsze wnioski
- Badanie przesiewowe z suchej kropli krwi wskazuje na możliwy niedobór enzymu; 1 nieprawidłowy wynik badania przesiewowego nie potwierdza choroby Gauchera.
- Potwierdzające badanie aktywności enzymu zwykle oznacza aktywność glukocerebrozydazy w leukocytach; aktywność poniżej około 10–15% średniej prawidłowej aktywności jest charakterystyczna, z zastrzeżeniem, że metoda musi być zwalidowana przez laboratorium.
- Potwierdzenie GBA1 polega na wykryciu wariantów patogennych w obu kopiach genu; 2 warianty muszą znajdować się na przeciwległych kopiach, aby potwierdzić genotyp bialleliczny.
- Status nosiciela zwykle oznacza 1 wariant patogenny GBA1, a nie chorobę Gauchera; aktywność enzymu u nosicieli i osób niebędących nosicielami częściowo się pokrywa.
- Lyso-Gb1 wspiera rozpoznanie i monitorowanie, ale opublikowany badawczy próg odcięcia wynoszący 12 ng/mL nie jest uniwersalnym progiem stosowanym we wszystkich laboratoriach.
- Warianty o niepewnym znaczeniu wymagają interpretacji specjalisty; 2 warianty o niepewnym znaczeniu same w sobie nie potwierdzają choroby Gauchera.
- Planowanie rodziny obejmuje prawdopodobieństwo 25% urodzenia chorego dziecka w każdej ciąży, gdy oboje rodzice są nosicielami wariantu patogennego w tym samym genie recesywnym.
- Nasilenia choroby nie można określić na podstawie pojedynczego odsetka aktywności enzymu, wyniku badania GBA1 ani pomiaru lyso-Gb1.
Co potwierdza chorobę Gauchera po uzyskaniu wyniku badania przesiewowego?
Chorobę Gauchera potwierdza niedobór aktywności glukocerebrozydazy w odpowiedniej próbce diagnostycznej, a wynik ten potwierdza badanie GBA1. Nieprawidłowy wynik badania suchej kropli krwi zazwyczaj prowadzi do oznaczenia aktywności enzymu w leukocytach i analizy obu kopii genu GBA1; objawy pomagają ocenić zajęcie narządów, ale nie są konieczne do wczesnego rozpoznania.
Ścieżka diagnostyczna obejmuje 3 odrębne pytania: czy badanie przesiewowe wykryło możliwy niedobór, czy wiarygodny test komórkowy go potwierdza i jakie zmiany genetyczne go wyjaśniają? Rozpatrywanie tych pytań osobno zapobiega temu, by sygnał z badania przesiewowego, wykrycie nosicielstwa lub wariant o niepewnym znaczeniu stały się nieuzasadnionym rozpoznaniem na całe życie.
Kantesti to analizator badań krwi oparty na AI, który pomaga wyjaśniać terminologię w wynikach, nie zastępując specjalistycznego potwierdzenia dziedzicznych niedoborów enzymów. Nasza tło firmy opisuje organizację stojącą za tymi wyjaśnieniami; w przypadku tej choroby rozróżniamy 2 zadania — zrozumienie wyniku i ustalenie rozpoznania.
Wynik badania molekularnego wskazujący na 2 patogenne lub prawdopodobnie patogenne warianty GBA1 na przeciwnych kopiach genu może potwierdzić rozpoznanie genetyczne, nawet przed wystąpieniem objawów. Jednak zestawienie wyniku genetycznego z walidowanym oznaczeniem aktywności enzymu jest szczególnie przydatne po badaniu przesiewowym, ponieważ niezgodność wyników może wskazywać na problem z próbką, niepełne badanie lub błędną interpretację wariantu.
Dardis i in. (2022), w wytycznych laboratoryjnych International Working Group of Gaucher Disease, rozróżniają badania przesiewowe od diagnostycznego pomiaru aktywności enzymu i analizy molekularnej. Praktycznym pierwszym krokiem jest uzyskanie pełnego wyniku — nie tylko informacji 'pozytywny' — wraz z rodzajem próbki, aktywnością, zakresem referencyjnym oraz informacją, czy wykonano badanie drugiego etapu.
Dlaczego badanie przesiewowe z suchej kropli krwi może wykazać niską aktywność?
Niska aktywność glukocerebrozydazy w suchej kropli krwi może wskazywać na chorobę Gauchera albo problem z pobraniem, transportem lub analizą próbki. Wynik wskazuje osobę wymagającą dalszej diagnostyki; na podstawie 1 pomiaru przesiewowego nie pozwala wiarygodnie odróżnić osoby chorej od nosiciela.
Sucha kropla krwi zawiera mieszaninę elementów komórkowych, a nie standaryzowany preparat wyizolowanych leukocytów. Ponieważ sygnał przesiewowy zależy częściowo od składu próbki, na aktywność mogą wpływać hematokryt i liczba leukocytów; dlatego laboratorium diagnostyczne interpretuje 1 niski wynik z uwzględnieniem jakości pobrania i własnego algorytmu badań przesiewowych.
Wysoka temperatura, wilgoć i niewystarczające wysuszenie mogą obniżyć aktywność enzymów, zanim próbka dotrze do laboratorium. Jeśli kilka enzymów lizosomalnych ma niespodziewanie niską aktywność na tej samej karcie, bardziej prawdopodobne staje się pogorszenie jakości próbki niż kilka odrębnych chorób; porównanie 2 lub większej liczby sygnałów z oznaczeń może zatem dostarczyć przydatnych informacji w ramach kontroli jakości, nie potwierdzając jednak przyczyny.
Wyobraźmy sobie na przykład kartę z próbką do badania przesiewowego, która podczas długiego transportu w wilgotnych warunkach wykazuje niską aktywność, a następnie prawidłowy wynik badania leukocytów z próbki prawidłowo przechowywanej. Ta hipotetyczna para wyników przemawia za artefaktem badania przesiewowego, a nie za ustąpieniem niedoboru enzymu; nasz przewodnik po jakości próbek wyjaśnia szerszą zasadę, zgodnie z którą błędy w obchodzeniu się z próbką wpływają na poszczególne oznaczenia w różny sposób.
Programy badań przesiewowych noworodków nie zawsze obejmują chorobę Gauchera, a protokoły badań drugiego etapu różnią się w zależności od jurysdykcji. Zadaj 3 pytania: czy było to badanie populacyjne, czy badanie zlecone z powodu objawów, czy oznaczono lyso-Gb1 i czy wykonano już analizę GBA1? Odpowiedzi pozwalają ustalić, czy kolejna wizyta powinna skupiać się na potwierdzeniu rozpoznania, badaniach genetycznych czy na obu tych kwestiach.
Na czym polega potwierdzające badanie aktywności glukocerebrozydazy?
Potwierdzające badanie enzymatyczne w kierunku choroby Gauchera zwykle polega na oznaczeniu aktywności kwaśnej beta-glukozydazy, zwanej także glukocerebrozydazą, w leukocytach. W razie potrzeby kolejnym materiałem diagnostycznym mogą być hodowane fibroblasty skóry; laboratorium stosuje test zaprojektowany do pomiaru aktywności odpowiedniego enzymu lizosomalnego, zamiast interpretować rutynowy panel biochemiczny.
Glukocerebrozydaza pomaga w warunkach fizjologicznych rozkładać glukozyloceramid w lizosomach. W testach diagnostycznych mierzy się konwersję substratu laboratoryjnego w kontrolowanych warunkach; laboratoria mogą podawać aktywność w nmol/godzinę/mg białka lub w innej zwalidowanej jednostce, więc nie można porównywać 2 wyników z różnymi mianownikami wyłącznie na podstawie wydrukowanych wartości.
Oddzielenie leukocytów i stabilność próbki mają znaczenie, ponieważ test diagnostyczny zależy od aktywności enzymu, a nie tylko od obecności DNA. Zapytaj laboratorium przyjmujące próbkę, jakiej probówki do pobrania, warunków transportu i czasu dostarczenia wymaga; zasada stosowana przy rutynowych badaniach w 1 szpitalu może nie być odpowiednia dla specjalistycznego laboratorium metabolicznego.
Zwykle nie trzeba być na czczo przed samym badaniem enzymatycznym i DNA, choć dodatkowe badania zlecone podczas tej samej wizyty mogą wymagać osobnego przygotowania. Nasze wyjaśnienie dotyczące badania aktywności enzymu G6PD pokazuje, dlaczego rodzaj komórek i kontekst badania mają znaczenie, ale G6PD to inny enzym, który podlega innym zasadom dziedziczenia i ponownego badania.
Laboratorium diagnostyczne może używać enzymu kontrolnego lub innych metod kontroli, aby ustalić, czy próbka nadaje się do badania. Gdy w wyniku widnieje informacja 'niewystarczająca', 'zdegradowana' lub 'wymagane powtórzenie', prawidłowa interpretacja jest taka, że 1 badanie nie pozwoliło odpowiedzieć na pytanie — nie oznacza to, że pacjent ma graniczną postać choroby Gauchera.
Jak niska musi być aktywność glukocerebrozydazy?
Aktywność glukocerebrozydazy poniżej około 10–15% średniej prawidłowej aktywności jest charakterystyczna dla choroby Gauchera w diagnostycznych testach komórkowych. Interpretację wyznaczają zakres dla osób z chorobą oraz walidacja testu danego laboratorium; nie ma jednej wartości aktywności w nmol/godzinę/mg, która miałaby zastosowanie do każdej metody.
Wartość 10–15% odnosi się do odsetka średniej prawidłowej aktywności, a niekoniecznie do odsetka dolnej granicy zakresu referencyjnego. To rozróżnienie ma znaczenie: dzielenie wyniku pacjenta przez niewłaściwą wartość referencyjną może dać mylący odsetek, zwłaszcza gdy laboratorium podaje szeroki zakres zamiast średniej dla próby kontrolnej.
Dla hipotetycznego testu ze średnią prawidłową aktywnością wynoszącą 20 nmol/godzinę/mg białka wynik 2 nmol/godzinę/mg stanowi 10% tej średniej. To działanie arytmetyczne wyjaśnia odsetek, ale nie określa uniwersalnej wartości granicznej, ponieważ inne laboratorium może stosować inny substrat, sposób przygotowania, kalibrację lub metodę normalizacji.
Aktywność enzymu u nosicieli pokrywa się z aktywnością u osób bez wariantu chorobotwórczego, dlatego wartość pośrednia nie pozwala wiarygodnie potwierdzić ani wykluczyć statusu nosiciela. Rozróżnienie między wyniki jakościowe i ilościowe jest tu przydatne: 'niska' to określenie pomiaru, ale nie wyjaśnia jego wiarygodności diagnostycznej.
Resztkowa aktywność enzymu nie jest narzędziem do obliczania ciężkości choroby. Osoba z aktywnością 5% nie musi mieć cięższego przebiegu klinicznego niż osoba z aktywnością 8%; testy oparte na substracie nie odtwarzają wszystkich aspektów funkcji enzymu w tkankach, a na obraz kliniczny wpływają również genotyp, wiek, zajęcie narządów i historia leczenia.
| Poziom | Zakres | Co to oznacza |
|---|---|---|
| W granicach normy laboratoryjnej | Jednostki aktywności zależne od metody | Zwykle przemawia przeciw klasycznemu niedoborowi enzymu związanemu z GBA1, jeśli jakość próbki jest zadowalająca. |
| Aktywność pośrednia lub graniczna | Poniżej normy, ale poza wyraźnym zakresem charakterystycznym dla osób z chorobą | Wymaga weryfikacji przez laboratorium; nie pozwala wiarygodnie określić statusu nosiciela. |
| Znacznie obniżona aktywność w badaniu diagnostycznym | Często poniżej około 10–15% średniej prawidłowej | Wspiera rozpoznanie choroby Gauchera w zwalidowanym teście komórkowym; należy zestawić wynik z wynikami badania GBA1. |
| Nieodpowiednia próbka | Brak możliwego do zinterpretowania progu diagnostycznego | Wymagane jest ponowne pobranie próbki; niepowodzenie badania próbki nie świadczy o ciężkim przebiegu choroby. |
Jaką rolę w rozpoznawaniu choroby Gauchera odgrywa lyso-Gb1?
Lyso-Gb1, nazywana również glukozylosfingozyną, jest biomarkerem wspierającym rozpoznanie choroby Gauchera oraz pomagającym monitorować aktywność choroby i odpowiedź na leczenie. Uzupełnia badania enzymatyczne i badanie GBA1; pojedyncze stężenie nie pozwala samodzielnie określić genotypu, podtypu klinicznego ani wskazań do leczenia.
W publikacji Rolfs et al. (2013) w czasopiśmie PLOS ONE wykazano doskonałą zdolność diagnostycznego różnicowania przy zastosowaniu wartości odcięcia 12 ng/mL w wybranej kohorcie osób rasy białej, niebędących Żydami. Wyniki te potwierdzają przydatność biomarkera, jednak znaczenie mają kohorta, metoda oznaczenia i projekt badania; nie należy przekształcać tej wartości w uniwersalny próg przesiewowy dla każdego noworodka ani laboratorium.
Wyniki oznaczenia lyso-Gb1 w osoczu i w suchej kropli krwi nie są automatycznie porównywalne, a laboratoria mogą podawać wyniki w ng/mL lub nmol/L. Hipotetyczny wynik w osoczu wynoszący 60 ng/mL przy górnej granicy normy danego laboratorium wynoszącej 6 ng/mL to wartość 10-krotnie wyższa od górnej granicy; porównanie powinno dotyczyć tego samego rodzaju próbki i tej samej metody.
Lyso-Gb1 to nie lyso-Gb3: ta druga jest związana z chorobą Fabry’ego i odzwierciedla inny szlak lipidowy. Edukacyjne objaśnienia Kantesti rozróżniają te nazwy, ponieważ ich pomylenie może skierować dalszą diagnostykę na niewłaściwe tory; nasza ścieżka diagnostyczna w kierunku choroby Fabry’ego objaśnia odpowiednie badania enzymatyczne i genetyczne.
Znaczne podwyższenie stężenia lyso-Gb1 nasila podejrzenie, gdy aktywność enzymu diagnostycznego jest obniżona, natomiast niezgodny wynik biomarkera skłania do weryfikacji, a nie do automatycznego odrzucenia. W ramach obserwacji porównaj co najmniej 2 pomiary wykonane tą samą metodą i zinterpretuj trend, uwzględniając liczbę płytek krwi, ocenę narządów, zmiany kostne i termin leczenia.
Co tak naprawdę potwierdzają wyniki badania genetycznego GBA1?
Wyniki badania genetycznego GBA1 określają, jakie warianty wykryto oraz czy przemawiają one za genotypem wywołującym chorobę. Choroba Gauchera jest dziedziczona autosomalnie recesywnie: 2 warianty patogenne lub prawdopodobnie patogenne w przeciwnych kopiach genu przemawiają za rozpoznaniem genetycznym, natomiast wykrycie jednego wariantu zazwyczaj wskazuje na nosicielstwo lub niepełne badanie.
W raporcie należy podać dokładny wariant, jego klasyfikację, zygotyczność i ograniczenia techniczne badania. Wariant o niepewnym znaczeniu (VUS) nie jest potwierdzonym wynikiem wskazującym na wariant wywołujący chorobę; wykrycie 2 wariantów VUS nie potwierdza choroby Gauchera bez dodatkowych dowodów, nawet jeśli raport zawiera alarmujące sformułowanie, takie jak 'potencjalnie istotny'.'
Kantesti to platforma oparta na AI do interpretacji wyników badań krwi, która może pomóc wyjaśnić różnicę między wykryciem 1 wariantu a potwierdzonym wynikiem biallelicznym. Nasza przewodnik po terminologii biomarkerów pomaga w odczytywaniu raportów, ale objaśnienie AI nie zastępuje klasyfikacji wariantu przeprowadzonej przez laboratorium diagnostyczne ani oceny doradcy genetycznego.
Dwa warianty mogą znajdować się razem w tej samej kopii genu — określa się to jako 'w cis' — pozostawiając drugą kopię bez zmian. Warianty w przeciwnych kopiach są określane jako 'w trans'; badanie rodziców może pomóc ustalić fazę, dlatego sformułowania 'znaleziono 2 warianty' nie należy traktować jako równoznacznego z 'zmienione są obie kopie'.'
Ujemny wynik ograniczonego panelu mutacji różni się od ujemnego wyniku kompleksowej analizy. Jeśli panel obejmuje tylko wybrane warianty, jego 1 ujemny wynik nie rozstrzyga kwestii niezbadanych regionów ani zmian strukturalnych; przed uznaniem wyniku za wykluczający zapytaj, czy uwzględniono sekwencjonowanie, analizę delecji/duplikacji oraz metody umożliwiające wykrywanie alleli rekombinowanych.
Dlaczego wynik wskazujący na nosicielstwo wariantu GBA1 nie oznacza choroby Gauchera?
Nosiciel wariantu GBA1 ma zazwyczaj jeden wariant wywołujący chorobę i nie choruje na chorobę Gauchera. Nosicielstwo wpływa przede wszystkim na poradnictwo reprodukcyjne, a niektóre heterozygotyczne warianty GBA1 zwiększają również ryzyko choroby Parkinsona; żadna z tych kwestii nie sprawia, że pojedyncze stwierdzenie nosicielstwa staje się rozpoznaniem lizosomalnej choroby spichrzeniowej.
Jeśli oboje rodzice są nosicielami wariantu wywołującego chorobę w genie GBA1, w każdej ciąży prawdopodobieństwo urodzenia chorego dziecka wynosi 25%, nosiciela — 50%, a dziecka, które nie odziedziczy żadnego z rodzinnych wariantów — 25%. Prawdopodobieństwa te są na nowo wyliczane dla każdej ciąży; wcześniejsze wyniki nie zmieniają kolejnego wyliczenia.
Interpretacja nosicielstwa zależy od sposobu dziedziczenia danego genu i ograniczeń testu. Nasz przewodnik po wynikach badań nosicielstwa SMA pokazuje, jak ukryte ryzyko może zależeć od układu kopii genu, podczas gdy interpretacja nosicielstwa zespołu łamliwego chromosomu X opiera się na innym mechanizmie; żadnego z tych algorytmów nie należy stosować w poradnictwie dotyczącym GBA1.
Sidransky i wsp. (2009) wykazali w wieloośrodkowym badaniu kliniczno-kontrolnym, opublikowanym w czasopiśmie New England Journal of Medicine, ogólny iloraz szans wynoszący 5,43 dla związku między mutacjami GBA a chorobą Parkinsona. Iloraz szans nie jest prawdopodobieństwem zachorowania w ciągu życia: u większości nosicieli choroba Parkinsona nie rozwinie się nieuchronnie, a indywidualne ryzyko różni się w zależności od wariantu i innych czynników.
Objawy wymagają oceny także u osoby określanej jako nosiciel. Jeśli u hipotetycznej osoby wykryto 1 wariant patogenny, a jednocześnie stwierdzono wyraźnie obniżoną aktywność w leukocytach, lekarze powinni poszukać niewykrytego drugiego allelu lub innego wyjaśnienia, zamiast zakładać, że sam status nosiciela tłumaczy te wyniki.
Dlaczego badanie GBA1 wymaga specjalistycznego laboratorium?
Badanie GBA1 stanowi wyzwanie techniczne, ponieważ pobliski pseudogen GBAP1 wykazuje około 96% podobieństwa sekwencji do GBA1. Odpowiedni test musi odróżniać funkcjonalny gen od pseudogenu i uwzględniać allele rekombinacyjne lub strukturalne, które ograniczone badanie może przeoczyć albo błędnie przypisać.
Krótkie odczyty DNA mogą być mapowane niejednoznacznie, gdy 2 regiony są do siebie bardzo podobne, a rekombinacja między genem a pseudogenem może prowadzić do powstania złożonych alleli. Dlatego informacja 'wykonano sekwencjonowanie' nie wystarcza: laboratorium powinno wyjaśnić, czy jego metoda została zwalidowana dla locus GBA1 i jak radzi sobie z trudnymi regionami.
Nazwy wariantów zmieniły się również wraz ze zmianą konwencji numeracji białka. Dawna nazwa N370S odpowiada p.Asn409Ser, a L444P — p.Leu483Pro; różnica 39 aminokwasów może sprawić, że ten sam wariant będzie wyglądał jak 2 różne wyniki przy porównywaniu starszego wyniku badania rodzinnego z nowszym.
Nie każdy wariant GBA1 związany z ryzykiem choroby Parkinsona sam w sobie powoduje chorobę Gauchera. Na przykład p.Glu365Lys, historycznie E326K, wymaga starannej klasyfikacji, a nie automatycznego uznania za 1 allel powodujący chorobę Gauchera; nasz przewodnik po interpretacji wyników badań genetycznych wyjaśnia, dlaczego znaczenie wariantu należy oceniać w odniesieniu do badanej choroby.
Genotypowanie konsumenckie i niezwalidowana interpretacja surowych danych nie powinny służyć do potwierdzania ani wykluczania choroby Gauchera. Jeśli w wyniku wymieniono tylko 1 częsty wariant, należy poprosić o potwierdzenie kliniczne i zapytać o drugi allel; jeśli wymieniono allel złożony, należy zapytać, czy zmiany występują w układzie cis i czy badanie rodziców mogłoby pomóc w ich wyjaśnieniu.
Co zrobić, jeśli wyniki badań enzymu, lyso-Gb1 i DNA są niezgodne?
Niezgodne wyniki badań w kierunku choroby Gauchera wymagają weryfikacji próbki i metody oraz specjalistycznej interpretacji przed postawieniem ostatecznego rozpoznania. Niska aktywność enzymu przy wykryciu 1 wariantu lub podwyższone stężenie lyso-Gb1 przy pozornie prawidłowej aktywności mogą wynikać z niepełnego badania genetycznego, ograniczeń analitycznych lub rzadszego wyjaśnienia biologicznego.
Hipotetyczne połączenie obniżonej aktywności w leukocytach, podwyższonego stężenia lyso-Gb1 i 1 wariantu patogennego GBA1 zdecydowanie uzasadnia poszukiwanie brakującego allelu. Dalsza diagnostyka może obejmować ocenę delecji/duplikacji, analizę alleli rekombinacyjnych lub inną zwalidowaną metodę; powtórzenie tego samego ograniczonego panelu niekoniecznie dostarczy przydatnych informacji.
Rzadki niedobór sapozyny C, związany z PSAP, może powodować obraz biochemiczny i kliniczny przypominający chorobę Gauchera, mimo względnie zachowanej aktywności w niektórych testach z substratem sztucznym. Jest to rozpoznanie różnicowe wymagające konsultacji specjalisty, a nie powód, by podważać każdy prawidłowy wynik badania enzymatycznego; staje się istotne, gdy 2 lub więcej niezależnych wyników pozostaje niewyjaśnionych.
Allogeniczne przeszczepienie komórek macierzystych może zmienić aktywność enzymu w leukocytach i źródło DNA w krążących komórkach, dlatego laboratorium musi znać tę informację z wywiadu. Należy również zgłosić niedawne transfuzje, choć ich wpływ zależy od produktu i testu; porównywanie wyników między wizytami wymaga czegoś więcej niż założenia, że każda zmiana wartości liczbowej odzwierciedla chorobę.
Kantesti AI nie może na podstawie samego wyniku ustalić fazy genowej, zanieczyszczenia próbki w laboratorium ani chimeryzmu komórek dawcy. Nasz przewodnik bezpieczeństwa wyjaśnień AI oddziela przystępne objaśnienia od weryfikacji diagnostycznej; należy przedstawić wszystkie 3 wyniki — enzymatyczny, genetyczny i biomarkerowy — podczas tej samej konsultacji specjalistycznej, zamiast interpretować każdy z osobna.
Które wyniki morfologii krwi i objawy budzą podejrzenie?
Niewyjaśnione powiększenie śledziony, małopłytkowość, niedokrwistość i objawy ze strony układu kostnego mogą skłonić do wykonania badań w kierunku choroby Gauchera, ale żaden z tych objawów nie potwierdza choroby. Znaczenie ma ich współwystępowanie, a nie pojedyncza nieprawidłowość, a lekarze muszą uwzględnić przyczyny hematologiczne, wątrobowe i inne, a także chorobę spichrzeniową lizosomów.
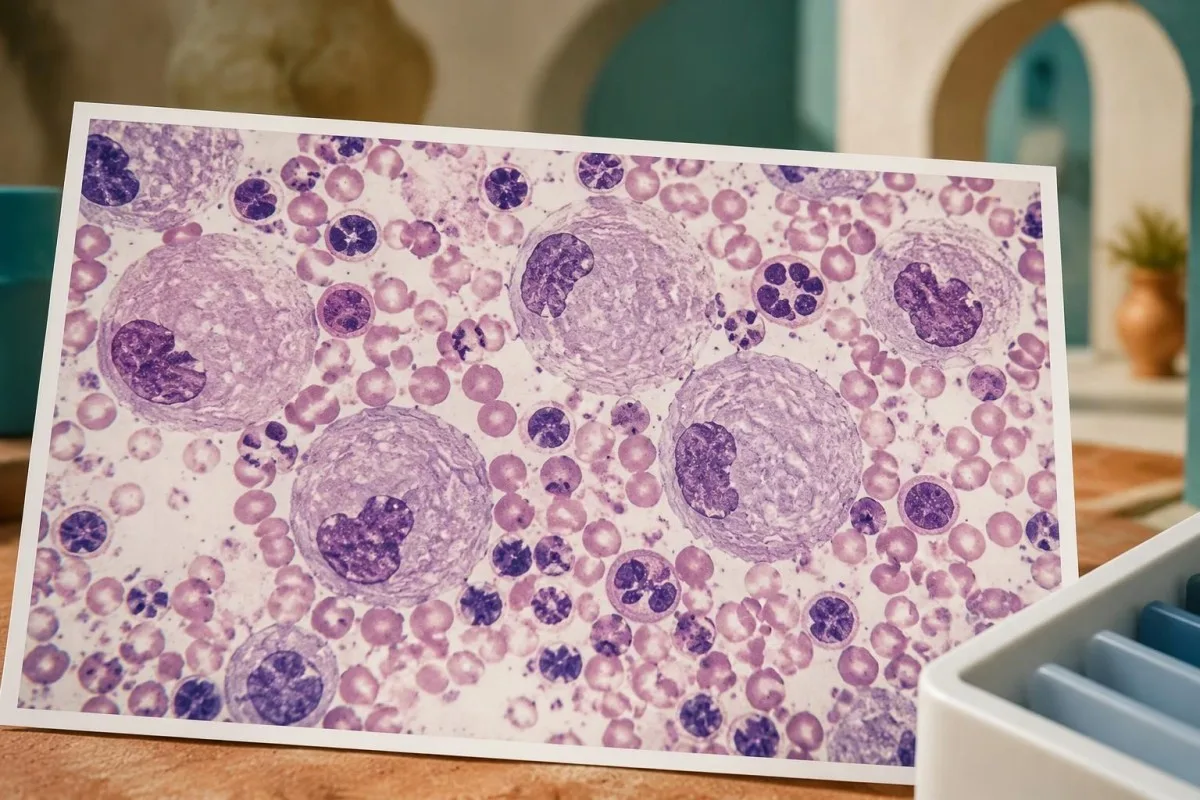
Na przykład u hipotetycznej osoby dorosłej z liczbą płytek krwi 85 × 10^9/L, stężeniem hemoglobiny 10.4 g/dL i powiększoną śledzioną należy wyjaśnić przyczynę takiego współwystępowania. Te wyniki nie rozpoznają choroby Gauchera; uzasadniają ocenę pod kątem sekwestracji, chorób szpiku kostnego, chorób wątroby i innych przyczyn, zamiast przypisywania wszystkiego niedoborowi żelaza.
Gdy kontekst kliniczny sugeruje artefakt, najpierw należy sprawdzić, czy automatycznie oznaczona niska liczba płytek nie wynika ze zlepiania się płytek. Nasz wyjaśnienie zlepiania się płytek opisuje tę częstą alternatywę; potwierdzenie, że rzeczywiście występuje mała liczba płytek, zapobiega wszczynaniu niepotrzebnej diagnostyki rzadkiej choroby z powodu fałszywie nieprawidłowego wyniku laboratoryjnego.
Badanie szpiku kostnego nie jest rutynowo wymagane do rozpoznania choroby Gauchera, gdy dostępne są badania enzymatyczne i genetyczne. Komórki przypominające komórki Gauchera lub 'pseudo-Gauchera' mogą występować w innych schorzeniach, w tym w chorobach z nasilonym obrotem komórkowym; nasz przewodnik po diagnostyce szpiku wyjaśnia, dlaczego wygląd komórek i potwierdzenie swoiste dla choroby odpowiadają na różne pytania.
Prawidłowy CBC nie wyklucza wczesnej ani łagodnej choroby Gauchera, zwłaszcza gdy wiadomo o obecności 2 rodzinnych wariantów patogennych. Z kolei wzmianka w opisie badania szpiku o komórkach przypominających komórki spichrzeniowe powinna skłonić do potwierdzenia biochemicznego, a nie do natychmiastowego postawienia rozpoznania; należy zapytać, jakie alternatywne przyczyny rozważono i czy próbkę do badania enzymatycznego pobrano przed rozpoczęciem jakiegokolwiek leczenia.
Czy te badania pozwalają określić typ i ciężkość choroby Gauchera?
Badania enzymatyczne i GBA1 potwierdzają biochemiczne i genetyczne podłoże choroby Gauchera, ale ocena kliniczna pozwala określić podtyp i zajęcie narządów. Konwencjonalna klasyfikacja obejmuje typy 1, 2 i 3, przy czym pierwotne zajęcie neurologiczne odróżnia postacie neuronopatyczne; kategorie te nie zastępują indywidualnej oceny.
W typie 1 nie występuje pierwotny obraz neuronopatyczny charakterystyczny dla typów 2 i 3, choć osoby z typem 1 lub wariantami GBA1 w układzie heterozygotycznym mogą mieć także inne schorzenia neurologiczne. To rozróżnienie ma znaczenie kliniczne; związek z ryzykiem choroby Parkinsona w przyszłości nie jest równoznaczny z zaklasyfikowaniem danej osoby jako chorej na neuronopatyczną postać choroby Gauchera.
Wariant p.Asn409Ser jest silnie związany z postacią nieneuronopatyczną, gdy występuje w genotypie związanym z chorobą Gauchera, ale genotyp nie pozwala precyzyjnie przewidzieć nasilenia zmian kostnych ani terminu rozpoczęcia leczenia. Hipotetyczne rodzeństwo z tymi samymi 2 wariantami może różnić się wielkością śledziony, liczbą płytek krwi, zajęciem kości i wiekiem rozpoznania.
Ocena układu kostnego może wymagać badań obrazowych, ponieważ rutynowe wyniki stężenia wapnia lub fosfatazy alkalicznej mogą nie wykryć zajęcia kości związanego z chorobą Gauchera. Nasz przewodnik laboratoryjny dotyczący zdrowia kości wyjaśnia, co ogólne badania kości mogą, a czego nie mogą wykazać; prawidłowy wynik 1 panelu badań biochemicznych nie zastępuje wskazanego badania obrazowego.
Ocena neurologiczna koncentruje się na objawach, badaniu przedmiotowym i konsultacji specjalistycznej odpowiedniej do wieku, w tym na zaburzeniach ruchów gałek ocznych, jeśli są istotne. Nasz przewodnik interpretacji neurofilamentów wyjaśnia, dlaczego nieswoisty marker uszkodzenia neuronów nie pozwala określić podtypu choroby Gauchera; ani ten marker, ani 1 stężenie lizo-Gb1 nie wystarczają do samodzielnej klasyfikacji.
Kto powinien poddać się badaniom rodzinnym po potwierdzeniu rozpoznania?
Po potwierdzeniu choroby Gauchera poradnictwo genetyczne może pomóc ustalić, którzy krewni powinni wykonać badania celowane, oraz wyjaśnić prawdopodobieństwa reprodukcyjne. Badanie 2 wariantów stwierdzonych w rodzinie jest często bardziej informacyjne niż ponowne wykonanie szerokiego panelu przesiewowego, zwłaszcza gdy w pierwotnym wyniku jasno udokumentowano ich fazę i klasyfikację.
U pełnego rodzeństwa osoby chorej zwykle występują znane prawdopodobieństwa: 25% zachorowania, 50% bycia nosicielem i 25% niebycia nosicielem, jeśli oboje rodzice są nosicielami. Są to prawdopodobieństwa przed wykonaniem badania, a nie przewidywania dotyczące konkretnego rodzeństwa; pozornie zdrowy krewny może nadal wymagać badania, ponieważ nasilenie objawów i wiek ich wystąpienia są różne.
Badanie partnera pomaga oszacować ryzyko reprodukcyjne, ale zakres testu ma znaczenie. Ujemny panel obejmujący tylko kilka częstych wariantów pozostawia większą niepewność resztkową niż zwalidowany test kompleksowy; poproś poradnictwo genetyczne o wyjaśnienie zarówno wykrytego wyniku, jak i pozostałego ryzyka, zamiast traktować 1 ujemny wynik badania przesiewowego jako gwarancję.
Badania u osób niepełnoletnich rodzą 2 różne pytania: czy rozpoznanie choroby mogłoby wpłynąć na opiekę w dzieciństwie i czy celem badania jest wyłącznie ustalenie przyszłego statusu nosicielstwa? Badanie diagnostyczne dziecka, u którego podejrzewa się chorobę, może przynieść bezpośrednie korzyści, natomiast badanie wyłącznie w kierunku nosicielstwa może wymagać innej rozmowy o świadomej zgodzie, zależnie od lokalnej praktyki i sytuacji rodzinnej.
Udostępnij oryginalny raport laboratorium klinicznego, wraz z dokładnymi nazwami wariantów i szczegółami dotyczącymi próbki, zamiast przeredagowanego podsumowania rodzinnego. Nasz przewodnik bezpiecznego udostępniania wyników omawia praktyczne kwestie związane ze świadomą zgodą; każdy dorosły krewny powinien sam decydować o dostępie do własnych wyników, nawet gdy 1 członek rodziny koordynuje wizyty.
Co dzieje się po potwierdzeniu choroby Gauchera?
Potwierdzone rozpoznanie prowadzi do oceny specjalistycznej, pomiarów wyjściowych oraz decyzji dotyczącej leczenia lub nadzoru. Terapię enzymatyczną lub terapię redukującą syntezę substratu rozważa się na podstawie zajęcia klinicznego, a nie tylko dlatego, że 1 wynik aktywności enzymu jest niski lub stężenie lyso-Gb1 przekracza wartość referencyjną.
Ocena wyjściowa zwykle obejmuje CBC, badania związane z wątrobą, pomiary śledziony i wątroby, ocenę układu kostnego oraz biomarker swoisty dla choroby. Ustalenie tych parametrów przed leczeniem ułatwia interpretację późniejszych zmian; 2 wyniki lyso-Gb1 bez informacji o metodzie, czasie względem leczenia i stanie narządów dają znacznie mniej miarodajny obraz w obserwacji.
Chitotriozydaza i CCL18 mogą wspomagać monitorowanie, ale nie zastępują diagnostycznego badania aktywności enzymu. Częsta duplikacja CHIT1 o długości 24 par zasad może znosić aktywność chitotriozydazy, gdy występuje w obu kopiach, dlatego niewykrywalny wynik chitotriozydazy może odzwierciedlać dziedziczny niedobór markera, a nie brak choroby Gauchera.
Narzędzia do śledzenia trendów w Kantesti mogą pomóc w porządkowaniu rutynowych wyników, ale nie pozwalają ustalić, czy specjalistyczne badania w kierunku choroby Gauchera są porównywalne pod względem analitycznym ani czy należy zmienić leczenie. Informacje genetyczne wymagają szczególnej ostrożności; nasz wytyczne dotyczące prywatności i danych omawia zasady przetwarzania danych, a pacjenci powinni unikać dołączania możliwych do zidentyfikowania raportów krewnych bez ich zgody.
U dzieci potrzebna jest interpretacja uwzględniająca wiek, ocena wzrastania i opieka pediatryczna w zakresie chorób metabolicznych, zamiast mechanicznego stosowania zakresów referencyjnych dla dorosłych. Nasz wytyczne dotyczące bezpieczeństwa pediatrycznych zastosowań AI opisuje tę granicę; w przypadku nieopanowanego krwawienia, silnego nowego bólu brzucha lub nagłej zmiany neurologicznej należy pilnie zgłosić się po pomoc, zamiast czekać na drugi rutynowy wynik monitorowania.
Jakie dowody potwierdzają tę ścieżkę diagnostyczną i co może wyjaśnić AI?
Ścieżkę diagnostyczną wspierają wytyczne specjalistycznych laboratoriów, badania biomarkerów i dowody z genetyki klinicznej — nie sam wynik AI. Poniższe 3 bezpośrednio powiązane publikacje medyczne dotyczą potwierdzenia laboratoryjnego, lyso-Gb1 i ryzyka choroby Parkinsona związanego z GBA; nasze odrębne publikacje zawierają informacje wprowadzające na temat interpretacji rutynowych wyników laboratoryjnych.
Kantesti to narzędzie do analizy wyników badań krwi oparte na AI, które pomaga przełożyć treść raportu na pytania do lekarza, a nie potwierdzić rozpoznanie rzadkiej choroby. Nasz informacje o metodyce klinicznej omawia szerszy nadzór; skuteczność w analizie rutynowych paneli nie potwierdza trafności diagnostycznej w ustalaniu fazy GBA1, rzadkich alleli ani specjalistycznych testów aktywności enzymu.
Dardis i wsp. (2022) przedstawiają podstawowe ramy diagnostyki laboratoryjnej, natomiast Rolfs i wsp. (2013) dostarczają dowodów na rolę lyso-Gb1 jako biomarkera diagnostycznego i służącego do monitorowania. Ich ustalenia odpowiadają na 2 różne pytania: jak potwierdzić niedobór aktywności enzymu oraz jak mierzyć powiązany sygnał biochemiczny; żadne z nich nie uzasadnia interpretowania badania przesiewowego nosicielstwa jako potwierdzenia choroby.
Nasza publikacja dotycząca interpretacji badań krzepnięcia stanowi przydatne informacje wprowadzające, gdy u pacjenta z potwierdzonym rozpoznaniem ocenia się krwawienie, ale nie jest badaniem diagnostycznym choroby Gauchera. Powiązany DOI w Zenodo podany poniżej dokumentuje tę publikację edukacyjną, a nie niezależną walidację testu w kierunku choroby Gauchera ani progu rozpoczęcia leczenia.
Towarzyszący materiał przewodnik po interpretacji białek surowicy omawia rutynowe pomiary białek, które mogą stanowić część szerszej oceny; albumina i globuliny nie potwierdzają tej choroby. Oba z 2 odnośników do Zenodo podano w sposób przejrzysty jako powiązane publikacje edukacyjne, odrębne od bezpośrednio istotnych dowodów medycznych.
Często zadawane pytania
Jak diagnozuje się chorobę Gauchera po uzyskaniu nieprawidłowego wyniku badania suchej kropli krwi?
Nieprawidłowy wynik badania suchej kropli krwi zwykle wymaga dalszego potwierdzenia poprzez oznaczenie aktywności glukocerebrozydazy w leukocytach oraz analizę GBA1. Aktywność w komórkach poniżej około 10–15% średniej wartości prawidłowej jest charakterystyczna dla rozpoznania, choć interpretacja zależy od metody laboratoryjnej i jakości próbki. Dwa patogenne lub prawdopodobnie patogenne warianty GBA1 na przeciwnych kopiach genu przemawiają za potwierdzeniem genetycznym. Lyso-Gb1 dostarcza dodatkowych dowodów biochemicznych, ale nie zastępuje tych badań.
Czy niska aktywność glukocerebrozydazy oznacza, że choruję na chorobę Gauchera?
0 Niska aktywność glukocerebrozydazy nie zawsze oznacza chorobę Gauchera, zwłaszcza gdy wynik pochodzi z badania przesiewowego z suchej kropli krwi. Jakość pobrania, warunki transportu i skład próbki mogą wpływać na aktywność wykrywaną w badaniu przesiewowym. Znaczny niedobór stwierdzony w zwalidowanym badaniu leukocytów lub fibroblastów stanowi znacznie silniejszy dowód diagnostyczny niż 1 niski wynik badania przesiewowego. Wyniki graniczne lub niespójne wymagają weryfikacji laboratoryjnej i korelacji z badaniem GBA1.
Czy nosiciel mutacji GBA1 może chorować na chorobę Gauchera?
Osoba z tylko 1 wariantem GBA1 powodującym chorobę jest zwykle nosicielem, a nie osobą chorującą na chorobę Gauchera. Jeśli objawy i potwierdzające badanie aktywności enzymu silnie wskazują na chorobę, klinicyści powinni sprawdzić, czy nie pominięto drugiego wariantu lub czy nie istnieje inne wyjaśnienie. Sama aktywność enzymu nie pozwala wiarygodnie zidentyfikować nosicieli, ponieważ zakresy wartości u nosicieli i osób niebędących nosicielami nakładają się. Niektóre heterozygotyczne warianty GBA1 zwiększają również ryzyko choroby Parkinsona, ale to powiązanie nie stanowi rozpoznania ani choroby Parkinsona, ani choroby Gauchera.
Jaki poziom lyso-Gb1 potwierdza chorobę Gauchera?
Żadne pojedyncze stężenie lyso-Gb1 nie potwierdza choroby Gauchera we wszystkich laboratoriach i rodzajach próbek. Rolfs i wsp. (2013) wykazali doskonałą zdolność różnicującą przy wartości odcięcia 12 ng/mL w wybranej kohorcie badawczej, ale próg ten zależy od metody oznaczenia i populacji. Wynik należy interpretować z uwzględnieniem zakresu referencyjnego podanego przez laboratorium oraz tego, czy próbkę stanowiło osocze, czy sucha kropla krwi. Potwierdzenie opiera się na diagnostycznym badaniu enzymatycznym i odpowiednich dowodach genetycznych.
Czy dwie zmiany w genie GBA1 potwierdzają chorobę Gauchera?
Dwa wykryte warianty GBA1 nie potwierdzają automatycznie choroby Gauchera. Oba muszą być patogenne lub prawdopodobnie patogenne i muszą dotyczyć przeciwnych kopii genu, a nie znajdować się razem na 1 kopii. Dwa warianty o niepewnym znaczeniu same w sobie nie potwierdzają rozpoznania. Badania rodziców, weryfikacja testu i potwierdzające badanie aktywności enzymu mogą pomóc w rozstrzygnięciu niepewnych wyników.
Czy do rozpoznania choroby Gauchera potrzebna jest biopsja szpiku kostnego?
0 Biopsja szpiku kostnego nie jest rutynowo konieczna, jeśli dostępne są diagnostyczne badania enzymatyczne i badanie GBA1. Komórki podobne do komórek Gauchera mogą występować w innych schorzeniach, dlatego ich wygląd nie jest wystarczająco swoisty, by samodzielnie potwierdzić rozpoznanie. Lekarze mogą nadal zalecić badanie szpiku w celu wyjaśnienia odrębnej kwestii hematologicznej, takiej jak niewyjaśnione nieprawidłowości dotyczące co najmniej 2 linii komórkowych. W przypadku stwierdzenia komórek przypominających komórki spichrzeniowe nadal konieczne są swoiste dla danej choroby badania biochemiczne.
Czy należy wykonać badania u krewnych, jeśli potwierdzono chorobę Gauchera?
Krewni mogą skorzystać z ukierunkowanych badań po ustaleniu rodzinnych wariantów GBA1 powodujących chorobę. Gdy oboje rodzice są nosicielami, każde rodzeństwo mające tych samych rodziców ma przed badaniem prawdopodobieństwo 25% zachorowania, 50% bycia nosicielem i 25% nieodziedziczenia żadnego z wariantów rodzinnych. Poradnictwo genetyczne wyjaśnia, których krewnych należy zbadać, jakie kwestie pozostają nierozstrzygnięte po wyniku ujemnym oraz jaki wpływ mają wyniki na planowanie rodziny. Badanie pozornie zdrowego rodzeństwa może być przydatne, ponieważ nasilenie choroby Gauchera i wiek jej rozpoznania są zróżnicowane.
Dowiedz się, jak czytać wyniki badań krwi
Prześlij wynik badania laboratoryjnego, a sztuczna inteligencja Kantesti w kilka sekund objaśni prostym językiem każdy biomarker. Z narzędzia korzysta ponad 2 miliony osób na całym świecie.
Odniesienia
- Klein, T., Mitchell, S. i Weber, H. (2026). Prawidłowy zakres aPTT: przewodnik po D-dimerze i białku C w krzepnięciu krwi. Badania medyczne z wykorzystaniem sztucznej inteligencji Kantesti. DOI
- Klein, T., Mitchell, S. i Weber, H. (2026). Przewodnik po białkach surowicy: globuliny, albumina i stosunek A/G w badaniu krwi. Badania medyczne z wykorzystaniem sztucznej inteligencji Kantesti. DOI
- Dardis A i wsp. (2022). Wytyczne skoncentrowane na pacjencie dotyczące laboratoryjnej diagnostyki choroby Gauchera typu 1. Orphanet Journal of Rare Diseases.
- Rolfs A i wsp. (2013). Glukozylosfingozyna jest wysoce czułym i swoistym biomarkerem w diagnostyce pierwotnej oraz monitorowaniu kontrolnym choroby Gauchera w nieżydowskiej populacji kaukaskiej pacjentów z chorobą Gauchera. PLOS ONE. DOI
- Sidransky E i wsp. (2009). Wieloośrodkowa analiza mutacji glukocerebrozydazy w chorobie Parkinsona. New England Journal of Medicine. DOI PubMed
- 2 mln+Analizowane badania
- 127+Kraje
- 100+Języki
O zespole medycznym


Sygnały zaufania E-E-A-T
Doświadczenie
Kliniczna weryfikacja procesów interpretacji przez lekarza.
Ekspertyza
Medycyna laboratoryjna skupiona na tym, jak zachowują się biomarkery w kontekście klinicznym.
Autorytatywność
Recenzja medyczna: dr Thomas Klein, przy współpracy dr Sarah Mitchell i prof. dr. Hansa Webera.
Solidność
Interpretacja oparta na dowodach, z jasnymi ścieżkami dalszego postępowania, aby ograniczyć alarm.





Zastrzeżenie medyczne
Ten artykuł ma wyłącznie charakter edukacyjny i nie stanowi porady medycznej. Zawsze konsultuj decyzje dotyczące diagnozy i leczenia z wykwalifikowanym pracownikiem ochrony zdrowia.
Opublikowano · Skontaktuj się z zespołem redakcyjnym
Opublikowano przez Kantesti Ltd, zarejestrowaną w Anglii i Walii, numer firmy. 17090423, Londyn, Wielka Brytania.
