Gauchers sjukdom diagnostiseras genom att påvisa nedsatt glukocerebrosidasaktivitet, vanligtvis i leukocyter, och analys av GBA1 ger genetisk bekräftelse. Ett lågt värde vid screening med torkad blodfläck behöver följas upp; bärarstatus och ett förhöjt lyso-Gb1-resultat är inte likvärdiga med en diagnos.

Viktiga slutsatser
- Screening med torkad blodfläck identifierar möjlig enzymbrist; 1 avvikande screeningresultat fastställer inte Gauchers sjukdom.
- Bekräftande enzymtestning mäter vanligtvis glukocerebrosidas i leukocyter; aktivitet under cirka 10–15 % av den genomsnittliga normala aktiviteten är karakteristisk, beroende på laboratoriets validerade metod.
- GBA1-bekräftelse identifierar sjukdomsorsakande varianter i båda genkopiorna; 2 varianter måste finnas på var sin genkopia för att fastställa en biallelisk genotyp.
- Bärarstatus innebär vanligtvis 1 sjukdomsorsakande GBA1-variant, inte Gauchers sjukdom; enzymaktiviteten överlappar mellan bärare och icke-bärare.
- Lyso-Gb1 stöder diagnos och uppföljning, men ett publicerat forskningsgränsvärde på 12 ng/mL är inte en universell tröskel mellan laboratorier.
- Osäkra varianter kräver specialistbedömning; 2 varianter av oklar klinisk betydelse fastställer inte i sig Gauchers sjukdom.
- Familjeplanering innebär en sannolikhet på 25% att få ett barn med sjukdomen per graviditet när båda föräldrarna bär på en sjukdomsorsakande variant i samma recessiva gen.
- Sjukdomens svårighetsgrad kan inte beräknas utifrån en enda enzymprocent, ett GBA1-resultat eller en lyso-Gb1-mätning.
Vad bekräftar Gauchers sjukdom efter ett screeningresultat?
Gauchers sjukdom bekräftas genom nedsatt glukocerebrosidasaktivitet i ett lämpligt diagnostiskt prov, med stöd av GBA1-testning. Ett avvikande torkat blodprov leder vanligtvis till enzymtestning av leukocyter och analys av båda GBA1-kopiorna; symtom hjälper till att bedöma sjukdomspåverkan men krävs inte för en tidig diagnos.
Diagnostikgången omfattar 3 skilda frågor: identifierade screeningen en möjlig brist, bekräftar en tillförlitlig cellbaserad analys den, och vilka genetiska förändringar förklarar den? Om frågorna hanteras separat förhindras att en screeningsignal, ett bärarfynd eller en osäker variant leder till en livslång diagnos utan tillräckligt underlag.
Kantesti är en AI-analysator för blodprover som hjälper till att förklara terminologin i provsvar utan att ersätta specialistbekräftelse av ärftliga enzymbrister. Vår företagsbakgrund beskriver organisationen bakom dessa förklaringar; för detta tillstånd skiljer vi mellan 2 uppgifter—att förstå ett provsvar och att fastställa diagnosen.
Ett molekylärt resultat som identifierar 2 patogena eller sannolikt patogena GBA1-varianter på varsin genkopia kan fastställa en genetisk diagnos, även innan symtom utvecklas. Det är dock särskilt värdefullt att kombinera det genetiska resultatet med en validerad enzymanalys efter screening, eftersom oenighet kan visa på ett provproblem, ofullständig testning eller felaktig varianttolkning.
Dardis et al. (2022) skiljer i laboratorievägledningen från International Working Group of Gaucher Disease mellan screening, diagnostisk enzymmätning och molekylär analys. Ett praktiskt första steg är att begära hela provsvaret – inte bara ordet 'positivt' – inklusive provtyp, aktivitet, referensintervall och uppgift om ett andrastegstest har utförts.
Varför kan screening med torkad blodfläck visa låg aktivitet?
Låg glukocerebrosidasaktivitet i ett torkat blodprov kan bero på Gauchers sjukdom eller på problem med provtagning, transport eller analys. Resultatet identifierar någon som behöver uppföljning; det skiljer inte på ett tillförlitligt sätt en person med sjukdomen från en bärare med hjälp av 1 screeningmätning.
Ett torkat blodprov innehåller en blandning av cellulära beståndsdelar snarare än en standardiserad beredning av isolerade leukocyter. Eftersom screeningsignalen delvis beror på provets sammansättning kan hematokrit och mängden leukocyter påverka aktiviteten; diagnostiklaboratoriet tolkar därför 1 lågt resultat med hänsyn till provtagningens kvalitet och sin egen screeningalgoritm.
Värme, fukt och otillräcklig torkning kan minska enzymaktiviteten innan provet når laboratoriet. Om flera lysosomala enzymer är oväntat låga på samma kort blir en försämring av provet mer sannolik än flera separata sjukdomar; en jämförelse av 2 eller fler analyssignaler kan därför ge användbar information om kvalitetskontrollen utan att fastställa orsaken.
Föreställ dig till exempel ett screeningkort som utsatts för långvarig transport i fuktig miljö och visar låg aktivitet, följt av normal leukocyttestning på ett korrekt hanterat prov. Detta hypotetiska resultatpar talar för en screeningartefakt, inte en enzymbrist som gått tillbaka; vår vägledning om provkvalitet förklarar den bredare principen att hanteringsfel påverkar olika analyser på olika sätt.
Screeningprogram för nyfödda omfattar inte alltid Gauchers sjukdom, och protokoll för andrastegstester skiljer sig mellan olika jurisdiktioner. Ställ 3 frågor: var det fråga om befolkningsscreening eller testning på grund av symtom, mättes lyso-Gb1, och utfördes GBA1-analys redan? Svaren avgör om nästa besök bör fokusera på bekräftelse, genetik eller båda.
Hur går bekräftande testning av glukocerebrosidas till?
Bekräftande enzymtestning för Gauchers sjukdom mäter vanligtvis surt beta-glukosidas, även kallat glukocerebrosidas, i leukocyter. Odlande hudfibroblaster utgör ett annat diagnostiskt provmaterial när det behövs; laboratoriet använder en analys utformad för att mäta det relevanta lysosomala enzymet i stället för att tolka en rutinmässig kemipanel.
Glukocerebrosidas bidrar normalt till att bryta ned glukosylceramid inuti lysosomer. Diagnostiska analyser mäter omvandlingen av ett laboratoriesubstrat under kontrollerade förhållanden; laboratorier kan rapportera aktivitet i nmol/timme/mg protein eller en annan validerad enhet, så 2 rapporter med olika nämnare kan inte jämföras enbart utifrån de tryckta talen.
Separation av leukocyter och provets stabilitet är viktiga eftersom den diagnostiska analysen bygger på livskraftig enzymaktivitet, inte bara på förekomsten av DNA. Fråga det mottagande laboratoriet vilket provrör, vilka transportförhållanden och vilket ankomstintervall som krävs; en regel som används för 1 sjukhus rutinprover kanske inte lämpar sig för ett specialistlaboratorium för metabola sjukdomar.
Fasta behövs i allmänhet inte för enbart enzym- och DNA-testning, även om ytterligare tester som beställs vid samma besök kan ha separata krav. Vår förklaring av G6PD-enzymtestning illustrerar varför celltyp och analyssammanhang spelar roll, men G6PD är ett annat enzym med annan nedärvning och andra överväganden kring omtestning.
Ett diagnostiskt laboratorium kan använda ett kontrollyzym eller andra kontroller för att avgöra om provet är lämpligt. När rapporten anger 'otillräckligt', 'nedbrutet' eller 'omtest krävs' är den korrekta tolkningen att 1 test inte har besvarat frågan – inte att patienten har en gränsform av Gauchers sjukdom.
Hur låg måste glukocerebrosidasaktiviteten vara?
Aktivitet under cirka 10–15% av den genomsnittliga normala glukocerebrosidasaktiviteten är typisk för Gauchers sjukdom i diagnostiska cellulära analyser. Laboratoriets intervall för påverkade personer och analysvalidering styr tolkningen; det finns inget enskilt aktivitetsvärde i nmol/timme/mg som gäller för alla metoder.
Beskrivningen 10–15% avser en andel av den genomsnittliga normala aktiviteten, inte nödvändigtvis en andel av den nedre referensgränsen. Den skillnaden är viktig: att dividera en patients resultat med fel referenstal kan ge en missvisande procentandel, särskilt när laboratoriet rapporterar ett brett intervall i stället för ett kontrollmedelvärde.
För en hypotetisk analys med en genomsnittlig normal aktivitet på 20 nmol/timme/mg protein motsvarar ett resultat på 2 nmol/timme/mg 10% av detta medelvärde. Denna beräkning förklarar procentandelen; den fastställer inte ett överförbart gränsvärde, eftersom ett annat laboratorium kan använda ett annat substrat, en annan provberedning, kalibrering eller normaliseringsmetod.
Bärarens enzymaktivitet överlappar med aktiviteten hos personer utan en sjukdomsorsakande variant, så ett intermediärt värde kan inte tillförlitligt fastställa eller utesluta bärarstatus. Skillnaden mellan kvalitativa och kvantitativa resultat är användbar här: 'låg' sammanfattar ett mätvärde men förklarar inte dess diagnostiska tillförlitlighet.
Kvarvarande aktivitet är inte en beräkningsmodell för sjukdomens svårighetsgrad. En person med 5% aktivitet är inte nödvändigtvis mer kliniskt påverkad än någon med 8%; substratbaserade analyser återskapar inte alla aspekter av enzymfunktionen i vävnader, och genotyp, ålder, organpåverkan och behandlingshistorik bidrar alla till den kliniska bilden.
| Nivå | Intervall | Vad det innebär |
|---|---|---|
| Inom laboratoriets normalintervall | Metodspecifika aktivitetsenheter | Talar vanligtvis emot klassisk GBA1-relaterad enzymbrist när provkvaliteten är tillfredsställande. |
| Intermediär eller gränsnära aktivitet | Under normalnivån men utanför ett tydligt intervall för påverkade personer | Kräver laboratoriegranskning; kan inte tillförlitligt klassificera bärarstatus. |
| Markant nedsatt diagnostisk aktivitet | Ofta under cirka 10–15% av den genomsnittliga normala aktiviteten | Stödjer Gauchers sjukdom i en validerad cellbaserad analys; korrelera med GBA1-fynd. |
| Olämpligt prov | Ingen tolkbar diagnostisk gräns | Kräver ny provtagning; ett provfel är inte bevis för svår sjukdom. |
Vilken roll har lyso-Gb1 vid diagnostisering av Gaucher?
Lyso-Gb1, även kallat glukosylsfingosin, är en biomarkör som stödjer diagnos av Gaucher och hjälper till att övervaka sjukdomsaktivitet och behandlingssvar. Det kompletterar enzym- och GBA1-testning; en enstaka koncentration fastställer inte självständigt genotyp, klinisk subtyp eller behandlingsbehov.
Rolfs et al. (2013) rapporterade i PLOS ONE utmärkt diagnostisk åtskillnad med ett gränsvärde på 12 ng/mL i en utvald icke-judisk kaukasisk kohort. Resultatet stöder biomarkörens användbarhet, men kohorten, analysen och studiedesignen spelar roll; det bör inte omvandlas till ett universellt screeninggränsvärde för alla nyfödda eller laboratorier.
Resultat för lyso-Gb1 i plasma och torkat blodprov är inte automatiskt utbytbara, och laboratorier kan rapportera ng/mL eller nmol/L. Ett hypotetiskt plasmaresultat på 60 ng/mL jämfört med laboratoriets övre gräns på 6 ng/mL är 10 gånger den övre gränsen; jämförelsen bör göras med samma provtyp och metod.
Lyso-Gb1 är inte lyso-Gb3: det senare är kopplat till Fabrys sjukdom och återspeglar en annan lipidväg. Kantesti:s utbildande förklaringar håller dessa namn åtskilda eftersom förväxling av de två kan leda uppföljningen åt fel håll; vår testväg för Fabrys sjukdom förklarar motsvarande enzym- och gentester.
En betydande förhöjning av lyso-Gb1 stärker misstanken när diagnostisk enzymaktivitet är nedsatt, medan ett biomarkörresultat som inte stämmer överens föranleder granskning snarare än automatiskt avfärdande. Vid uppföljning ska minst 2 mätningar jämföras med en konsekvent metod och trenden tolkas tillsammans med trombocytantal, organbedömning, skelettfynd och tidpunkt för behandling.
Vad visar resultaten av ett genetiskt GBA1-test egentligen?
Resultat från genetiska GBA1-tester fastställer vilka varianter som påvisats och om de stöder en sjukdomsorsakande genotyp. Gauchers sjukdom är autosomalt recessiv: 2 patogena eller sannolikt patogena varianter på var sin genkopia stöder en genetisk diagnos, medan en påvisad variant vanligtvis tyder på bärarskap eller ofullständig testning.
Rapporten ska ange den exakta varianten, dess klassificering, zygositet och testets tekniska begränsningar. En variant av oklar signifikans, eller VUS, är inte ett bekräftat sjukdomsorsakande fynd; påvisning av 2 VUS fastställer inte Gauchers sjukdom utan ytterligare belägg, även när rapporten använder alarmerande formuleringar som 'potentiellt relevant'.'
Kantesti är en AI-plattform för tolkning av blodprov som kan hjälpa till att förklara skillnaden mellan 1 påvisad variant och ett bekräftat bialleliskt resultat. Vår vägledning för biomarkörterminologi stöder tolkningen av rapporter, men AI-förklaringar ersätter inte ett kliniskt laboratoriums variantklassificering eller en genetisk vägledares bedömning.
Två varianter kan finnas tillsammans på samma genkopia, vilket kallas 'i cis', så att den andra kopian förblir opåverkad. Varianter på motsatta kopior är 'i trans'; föräldratestning kan hjälpa till att fastställa denna fas, så uttrycket '2 varianter påvisade' får inte behandlas som synonymt med 'båda kopiorna påverkade'.'
En negativ begränsad mutationspanel skiljer sig från en negativ omfattande analys. Om en panel endast undersöker utvalda varianter lämnar dess 1 negativa resultat otestade regioner och strukturella förändringar outredda; fråga om sekvensering, deletions-/duplikationsanalys och metoder som kan påvisa rekombinanta alleler ingick innan resultatet tolkas som uteslutande.
Varför innebär ett resultat som visar att man är bärare av en GBA1-variant inte att man har Gauchers sjukdom?
En GBA1-bärare har vanligtvis en sjukdomsorsakande variant och har inte Gauchers sjukdom. Bärarstatus påverkar främst genetisk vägledning inför reproduktion, medan vissa heterozygota GBA1-varianter också ökar risken för Parkinsons sjukdom; inget av detta gör ett enstaka bärarfynd till en diagnos av en lysosomal inlagringssjukdom.
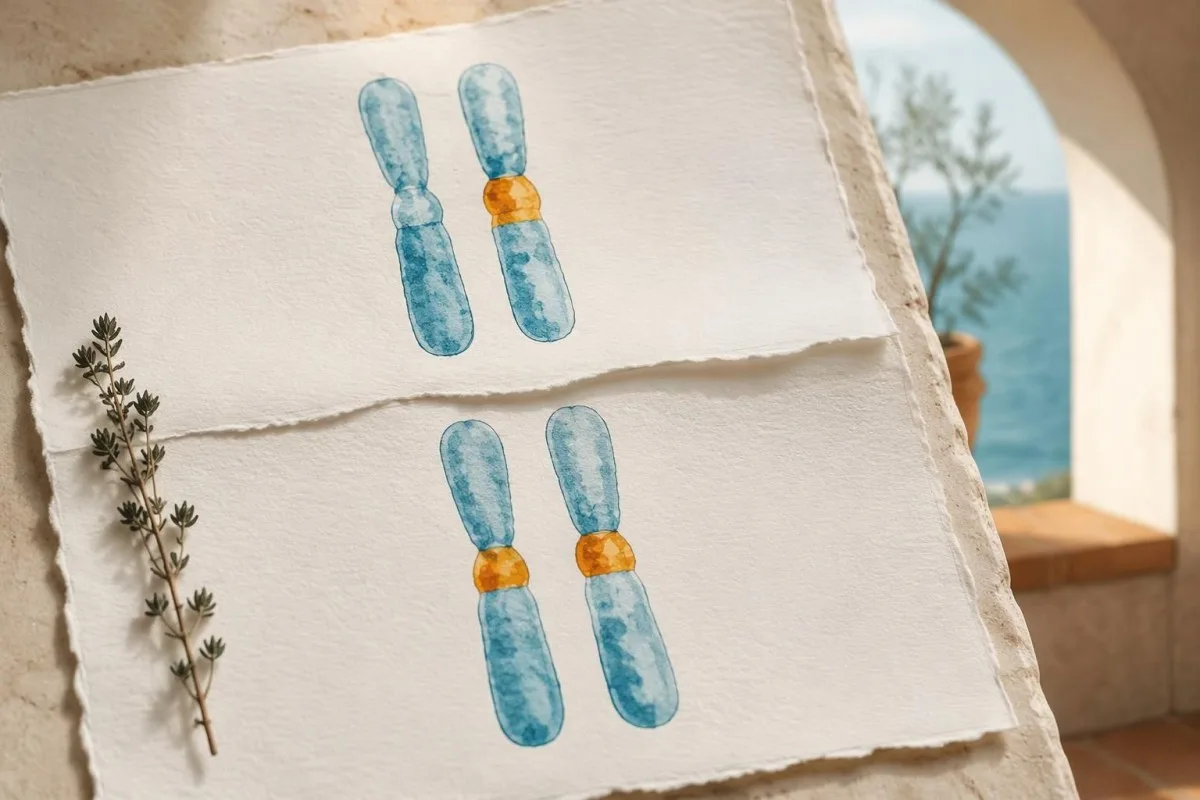
När båda föräldrarna bär på en sjukdomsorsakande variant i GBA1 har varje graviditet en sannolikhet på 25% för ett påverkat barn, en sannolikhet på 50% för ett barn som är bärare och en sannolikhet på 25% för ett barn som inte ärver någon av familjens varianter. Sannolikheterna återställs vid varje graviditet; tidigare utfall förändrar inte nästa beräkning.
Bärartolkningen beror på genens nedärvningsmönster och testets begränsningar. Vår guide till resultat för SMA-bärarskap visar hur dold risk kan bero på hur genkopiorna är arrangerade, medan tolkning av bärarskap för Fragile X bygger på en annan mekanism; ingen av algoritmerna bör användas vid genetisk vägledning om GBA1.
Sidransky et al. (2009) fann i New England Journal of Medicine en total oddskvot på 5,43 för sambandet mellan GBA-mutationer och Parkinsons sjukdom i en multicenterbaserad fall-kontrollstudie. En oddskvot är inte en livstidsrisk: de flesta bärare utvecklar inte oundvikligen Parkinsons sjukdom, och den individuella risken varierar beroende på variant och andra faktorer.
Symtom bör fortfarande utredas hos någon som har betecknats som bärare. Om en hypotetisk person har 1 påvisad patogen variant plus tydligt nedsatt leukocytaktivitet bör kliniker leta efter en oupptäckt andra allel eller en annan förklaring i stället för att anta att bärarskapet ensamt förklarar fynden.
Varför behöver GBA1-testning utföras vid ett specialistlaboratorium?
GBA1-testning är tekniskt utmanande eftersom den närliggande pseudogenen GBAP1 har ungefär 96% sekvenslikhet med GBA1. En lämplig analys måste skilja den funktionella genen från pseudogenen och hantera rekombinanta eller strukturella alleler som ett begränsat test kan missa eller felklassificera.
Korta DNA-läsningar kan mappas tvetydigt när 2 regioner är mycket lika, och rekombination mellan gen och pseudogen kan ge upphov till komplexa alleler. Därför räcker det inte att få veta att 'sekvensering har utförts': laboratoriet bör förklara om metoden är validerad för GBA1-lokuset och hur den hanterar svåranalyserade regioner.
Variantnamnen har också ändrats med konventionen för proteinnumrering. Det äldre namnet N370S motsvarar p.Asn409Ser och L444P motsvarar p.Leu483Pro; skillnaden på 39 aminosyror kan göra att samma variant verkar vara 2 olika fynd när en äldre familjerapport jämförs med ett nyare resultat.
Inte alla Parkinsonriskvarianter associerade med GBA1 orsakar Gauchers sjukdom på egen hand. Exempelvis kräver p.Glu365Lys, historiskt E326K, noggrann klassificering i stället för att automatiskt räknas som 1 Gauchersjukdomsorsakande allel; vår guide till tolkning av genetiska resultat förklarar varför en variants betydelse måste bedömas i förhållande till det tillstånd som utreds.
Konsumentgenotypning och icke-validerad tolkning av rådata bör inte användas för att bekräfta eller utesluta Gauchers sjukdom. Om en rapport bara anger 1 vanlig variant, begär klinisk bekräftelse och fråga om den andra allelen; om den anger en komplex allel, fråga om förändringarna är i cis och om föräldratestning kan klargöra dem.
Vad händer om resultaten från enzym-, lyso-Gb1- och DNA-analyserna inte stämmer överens?
Diskordanta resultat för Gauchers sjukdom kräver granskning av provet och metoden samt specialisttolkning innan en slutlig diagnos ställs. Låg enzymaktivitet med 1 påvisad variant, eller förhöjt lyso-Gb1 med till synes normal aktivitet, kan bero på ofullständig genetisk testning, analytiska begränsningar eller en mindre vanlig biologisk förklaring.
En hypotetisk kombination av nedsatt leukocytaktivitet, förhöjt lyso-Gb1 och 1 patogen GBA1-variant motiverar starkt en sökning efter den saknade allelen. Nästa utredning kan omfatta analys av deletioner/duplikationer, analys av rekombinanta alleler eller en annan validerad metod; upprepning av samma begränsade panel tillför inte nödvändigtvis användbar information.
Sällsynt saposin C-brist, kopplad till PSAP, kan ge en biokemisk och klinisk bild som liknar Gauchers sjukdom trots relativt välbevarad aktivitet i vissa analyser med artificiellt substrat. Detta är en differentialdiagnos för specialister, inte ett skäl att misstro alla normala enzymtester; den blir relevant när 2 eller fler oberoende fynd fortfarande saknar förklaring.
Allogen stamcellstransplantation kan förändra leukocyternas enzymaktivitet och DNA-källan i cirkulerande celler, så laboratoriet behöver känna till den anamnesen. Nyligen genomförda transfusioner bör också uppges, även om deras påverkan beror på produkt och analys; jämförelse av resultat mellan besök kräver mer än att anta att varje numerisk förändring återspeglar sjukdom.
1 AI kan inte avgöra genfas, kontaminering i laboratoriet eller donatorcellskimerism enbart utifrån en rapport. Vår AI-förklaringssäkerhetsguide skiljer begripliga förklaringar från diagnostisk verifiering; ta med alla 3 rapporterna – enzym, genetik och biomarkör – till samma specialistbedömning i stället för att tolka dem var för sig.
Vilka blodvärden och symtom väcker misstanke?
Oförklarad mjältförstoring, trombocytopeni, anemi och skelettsymtom kan föranleda testning för Gauchers sjukdom, men inget av detta bekräftar sjukdomen. Kombinationen är viktigare än 1 isolerad avvikelse, och läkare måste överväga hematologiska, hepatiska och andra orsaker vid sidan av en lysosomal inlagringssjukdom.
Till exempel bör en hypotetisk vuxen med trombocyter på 85 × 10^9/L, hemoglobin på 10,4 g/dL och en förstorad mjälte få en förklaring till det sammantagna mönstret. Dessa värden diagnostiserar inte Gauchers sjukdom; de motiverar utredning av sekvestrering, benmärgssjukdomar, leversjukdom och andra orsaker i stället för att tillskriva allt järnbrist.
Ett lågt automatiserat trombocytantal bör först kontrolleras med avseende på klumpbildning när den kliniska kontexten talar för en artefakt. Vår förklaring av klumpbildning av blodplättar beskriver detta vanliga alternativ; att bekräfta 1 verkligt lågt värde förhindrar att en falsk laboratorieavvikelse leder till en onödig utredning för en sällsynt sjukdom.
Benmärgsundersökning krävs inte rutinmässigt för att diagnostisera Gauchers sjukdom när enzym- och genetisk testning finns tillgänglig. Gaucherliknande eller 'pseudo-Gaucher'-celler kan förekomma vid andra tillstånd, inklusive sjukdomar med hög cellomsättning; vår guide för benmärgsdiagnostik förklarar varför cellulärt utseende och sjukdomsspecifik bekräftelse besvarar olika frågor.
Ett normalt CBC utesluter inte tidig eller lindrig Gauchers sjukdom, särskilt när 2 patogena familjevarianter är kända. Omvänt bör en benmärgsrapport som nämner inlagringsliknande celler leda till biokemisk bekräftelse snarare än omedelbar diagnosmärkning; fråga vilka alternativa orsaker som övervägdes och om enzymprovet togs före eventuell behandling.
Kan dessa tester fastställa Gauchertyp och svårighetsgrad?
Enzym- och GBA1-tester fastställer den biokemiska och genetiska grunden för Gauchers sjukdom, men den kliniska bedömningen avgör subtyp och organengagemang. Den konventionella klassificeringen omfattar typ 1, 2 och 3, där primärt neurologiskt engagemang skiljer de neuronopatiska formerna åt; dessa kategorier ersätter inte en individuell bedömning.
Typ 1 saknar det primära neuronopatiska mönstret hos typ 2 och 3, även om personer med typ 1 eller heterozygota GBA1-varianter fortfarande kan ha andra neurologiska tillstånd. Skillnaden är kliniskt specifik; ett framtida samband med Parkinsonrisk är inte likvärdigt med att klassificera någon som att ha neuronopatisk Gauchers sjukdom.
Varianten p.Asn409Ser är starkt förknippad med icke-neuronopatisk sjukdom när den förekommer i en Gaucher-genotyp, men genotypen förutsäger inte exakt skelettpåverkan eller tidpunkt för behandling. Ett hypotetiskt syskonpar med samma 2 varianter kan ändå skilja sig åt i mjältstorlek, trombocytantal, benengagemang och ålder vid diagnos.
Skelettbedömning kan kräva bilddiagnostik eftersom rutinmässiga resultat för kalcium eller alkaliskt fosfatas kan missa Gaucherrelaterad benpåverkan. Vår laboratorieguide för benhälsa förklarar vad allmänna bentester kan och inte kan visa; ett normalt resultat på 1 kemipanel ersätter inte indicerad bilddiagnostik.
Neurologisk bedömning fokuserar på symtom, undersökning och specialistutvärdering anpassad efter ålder, inklusive avvikelser i ögonrörelser när det är relevant. Vår guide för tolkning av neurofilament förklarar varför en ospecifik markör för neuronal skada inte kan avgöra Gaucher-subtyp; varken den markören eller 1 lyso-Gb1-koncentration ger en fristående klassificering.
Vilka bör erbjudas familjetestning efter bekräftad diagnos?
Efter att Gauchers sjukdom har bekräftats kan genetisk vägledning identifiera släktingar som behöver riktad testning och förklara reproduktiva sannolikheter. Testning för familjens 2 fastställda varianter är ofta mer informativ än att upprepa en bred screeningpanel, särskilt när den ursprungliga rapporten tydligt dokumenterar deras fas och klassificering.
Helsyskon till en drabbad person har i allmänhet de välkända sannolikheterna 25% drabbad, 50% bärare och 25% icke-bärare när båda föräldrarna är bärare. Detta är sannolikheter före testning, inte förutsägelser om ett visst syskon; en till synes frisk släkting kan ändå behöva testas eftersom symtomens svårighetsgrad och åldern vid symtomdebut varierar.
Partnerprovtagning hjälper till att uppskatta reproduktionsrisken, men analysens omfattning är viktig. Ett negativt test som endast undersöker några vanliga varianter lämnar större kvarstående osäkerhet än en validerad heltäckande analys; be rådgivaren förklara både det påvisade resultatet och den kvarstående risken i stället för att betrakta ett negativt screeningtest som en garanti.
Testning av minderåriga väcker två olika frågor: kan identifiering av sjukdomen förändra vården under barndomen, och är syftet med begäran enbart att fastställa framtida reproduktiv bärarstatus? Diagnostisk testning av ett potentiellt drabbat barn kan ha omedelbart värde, medan testning enbart för bärarstatus kan motivera en annan diskussion om samtycke, baserad på lokal praxis och familjens omständigheter.
Dela den ursprungliga kliniska laboratorierapporten, inklusive exakta variantnamn och uppgifter om provmaterialet, i stället för en omskriven familjesammanfattning. Vår guide för säker delning av resultat förklarar praktiska överväganden kring samtycke; varje vuxen släkting bör själv bestämma vem som får tillgång till hens resultat, även när en familjemedlem samordnar besöken.
Vad händer efter att Gauchers sjukdom har bekräftats?
En bekräftad diagnos leder till specialistbedömning, baslinjemätningar och ett beslut om behandling eller övervakning. Enzymersättning eller substratreduktionsterapi övervägs utifrån klinisk påverkan, inte enbart för att ett enzymvärde är lågt eller lyso-Gb1 överskrider en referensgräns.
Baslinjebedömningen omfattar vanligtvis CBC, leverrelaterade prover, mätning av mjälte och lever, skelettbedömning och en sjukdomsspecifik biomarkör. Om dessa fynd fastställs före behandlingen blir senare förändringar möjliga att tolka; två lyso-Gb1-resultat utan information om metod, tidpunkt i förhållande till behandling och organstatus ger en betydligt sämre bild vid uppföljningen.
Kitotriosidas och CCL18 kan bidra till övervakningen, men ersätter inte diagnostisk enzymtestning. En vanlig CHIT1-duplication på 24 baspar kan slå ut kitotriosidasaktiviteten när den finns på båda kopiorna, så ett omätbart kitotriosidasresultat kan återspegla ärftlig brist på markören snarare än frånvaro av Gauchers sjukdom.
Kantesti:s verktyg för att följa trender kan hjälpa till att organisera rutinresultat, men de fastställer inte om specialiserade Gaucher-analyser är analytiskt jämförbara eller om behandlingen bör ändras. Genetisk information kräver särskild varsamhet; vår vägledning om integritet och datahantering förklarar hur data hanteras, och patienter bör undvika att inkludera identifierbara rapporter om släktingar utan deras samtycke.
Barn behöver åldersspecifik tolkning, tillväxtbedömning och pediatrisk metabolisk uppföljning i stället för att vuxnas referensintervall tillämpas mekaniskt. Vår vägledning om AI-säkerhet inom pediatrik beskriver den avgränsningen; sök akut vård vid okontrollerad blödning, svår nytillkommen buksmärta eller akut neurologisk förändring i stället för att vänta på ett andra rutinmässigt uppföljningsresultat.
Vilka belägg stöder utredningsgången, och vad kan AI förklara?
Den diagnostiska utredningen stöds av vägledning från specialistlaboratorier, biomarkörforskning och klinisk genetisk evidens – inte enbart av AI-resultat. De tre direkt relevanta medicinska referenserna nedan behandlar laboratoriebekräftelse, lyso-Gb1 och Parkinsonrisk kopplad till GBA; våra separata publikationer ger bakgrund om tolkning av rutinmässiga laboratorieprover.
Kantesti är ett AI-drivet verktyg för analys av blodprover som hjälper till att omvandla formuleringar i provsvar till frågor till en kliniker, snarare än att verifiera en sällsynt diagnos. Vår klinisk metodikinformation förklarar den bredare tillsynen; resultat vid rutinmässiga paneler fastställer inte diagnostisk träffsäkerhet för GBA1-fas, sällsynta alleler eller specialiserade enzymanalyser.
Dardis et al. (2022) ger det centrala laboratorieramverket, medan Rolfs et al. (2013) ger evidens för lyso-Gb1 som diagnostisk biomarkör och uppföljningsmarkör. Deras resultat besvarar två olika frågor: hur enzymbrist fastställs och hur en associerad biokemisk signal mäts; ingetdera stöder tolkningen att bärarscreening innebär att personen är drabbad.
Vår publikation om tolkning av koagulationsprover är relevant bakgrund när en bekräftat drabbad patient bedöms med avseende på blödning, men det är inte en diagnostisk studie av Gaucher. Den tillhörande Zenodo-DOI:n nedan dokumenterar den utbildningspublikationen, inte oberoende validering av ett Gauchertest eller en behandlingströskel.
Den kompletterande guiden för tolkning av serumproteiner förklarar rutinmässiga proteinmätningar som kan ingå i en bredare bedömning; albumin och globuliner bekräftar inte denna sjukdom. Båda Zenodo-referenserna ingår öppet som relaterade utbildningspublikationer, åtskilda från den direkt relevanta medicinska evidensen.
Vanliga frågor
Hur diagnostiseras Gauchers sjukdom efter ett avvikande torkat blodprov?
Ett avvikande torkat blodprov följs vanligtvis upp med bekräftande test av glukocerebrosidasaktivitet i leukocyter och GBA1-analys. En cellulär diagnostisk aktivitet under cirka 10–15% av normalmedelvärdet är typisk, även om tolkningen beror på laboratoriets metod och provmaterialets kvalitet. Två patogena eller sannolikt patogena GBA1-varianter på varsin genkopia stöder genetisk bekräftelse. Lyso-Gb1 ger ytterligare biokemiskt stöd men ersätter inte dessa tester.
Innebär låg glukocerebrosidasaktivitet att jag har Gauchers sjukdom?
0 Låg glukocerebrosidasaktivitet innebär inte alltid Gauchers sjukdom, särskilt inte när resultatet kommer från ett screeningtest på ett torkat blodprov. Provtagningens kvalitet, transportförhållanden och provets sammansättning kan påverka screeningaktiviteten. Ett markant sänkt resultat i en validerad analys av leukocyter eller fibroblaster utgör mycket starkare diagnostiskt stöd än 1 lågt screeningvärde. Gränsvärden eller motstridiga resultat behöver granskas av laboratoriet och korreleras med GBA1-testning.
Kan en GBA1-bärare ha Gauchers sjukdom?
En person med endast 1 sjukdomsorsakande GBA1-variant är vanligtvis bärare, inte någon med Gauchers sjukdom. Om symtom och bekräftande enzymtestning starkt talar för sjukdom bör kliniker undersöka om en andra variant har missats eller om det finns en annan förklaring. Enzymaktivitet ensam kan inte på ett tillförlitligt sätt identifiera bärare eftersom intervallen för bärare och icke-bärare överlappar. Vissa heterozygota GBA1-varianter ökar också risken för Parkinsons sjukdom, men detta samband innebär inte en diagnos av vare sig Parkinsons sjukdom eller Gauchers sjukdom.
Vilken nivå av lyso-Gb1 bekräftar Gauchers sjukdom?
Ingen enskild lyso-Gb1-koncentration bekräftar Gauchers sjukdom universellt i alla laboratorier och provtyper. Rolfs et al. (2013) rapporterade utmärkt diskriminering med ett gränsvärde på 12 ng/mL i en utvald forskningskohort, men det gränsvärdet beror på analysmetod och population. Tolka resultatet utifrån det rapporterande laboratoriets referensintervall och om provet var plasma eller en torkad blodfläck. Bekräftelse bygger på diagnostisk enzymtestning och lämpliga genetiska belägg.
Bevisar två GBA1-varianter att man har Gauchers sjukdom?
Två påvisade GBA1-varianter bevisar inte automatiskt Gauchers sjukdom. Båda måste vara sjukdomsorsakande eller sannolikt sjukdomsorsakande, och de måste påverka varsin genkopia i stället för att ligga tillsammans på en och samma kopia. Två varianter av oklar klinisk betydelse fastställer inte diagnosen i sig. Testning av föräldrar, granskning av analysen och bekräftande mätning av enzymaktiviteten kan hjälpa till att klarlägga osäkra resultat.
Behövs en benmärgsbiopsi för att diagnostisera Gauchers sjukdom?
Benmärgsbiopsi behövs inte rutinmässigt när diagnostiska enzym- och GBA1-tester finns tillgängliga. Gaucher-liknande celler kan förekomma vid andra sjukdomar, så deras utseende är inte tillräckligt specifikt för att ensamt bekräfta diagnosen. Kliniker kan ändå rekommendera benmärgsundersökning för en separat hematologisk frågeställning, till exempel oförklarliga avvikelser som påverkar 2 eller fler cellinjer. Om lagringsliknande celler rapporteras krävs fortfarande sjukdomsspecifik biokemisk testning.
0 Bör släktingar testas om Gauchers sjukdom bekräftas?
Släktingar kan ha nytta av riktad testning när familjens sjukdomsorsakande GBA1-varianter har fastställts. När båda föräldrarna är bärare har varje helsyskon en sannolikhet före testning på 25% att vara drabbat, 50% att vara bärare och 25% att inte ärva någon av familjevarianterna. Genetisk vägledning förklarar vilka släktingar som behöver testas, vad ett negativt resultat inte klargör och hur resultaten påverkar reproduktiv planering. Det kan fortfarande vara användbart att testa ett syskon som verkar friskt, eftersom svårighetsgraden av Gauchers sjukdom och åldern vid upptäckt varierar.
Få dina blodprovsresultat förklarade
Ladda upp din laboratorierapport så förklarar Kantesti:s AI varje biomarkör på ett lättbegripligt språk inom några sekunder. Används av mer än 2 miljoner människor världen över.
Referenser
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT-normalintervall: D-dimer, Protein C – guide till blodkoagulering. Kantesti AI Medicinsk forskning. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide till serumproteiner: globuliner, albumin och A/G-kvot – blodprov. Kantesti AI Medicinsk forskning. DOI
- Dardis A et al. (2022). Patientcentrerade riktlinjer för laboratoriediagnostik av Gauchers sjukdom typ 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukosylsfingosin är en mycket känslig och specifik biomarkör för primär diagnostik och uppföljning av Gauchers sjukdom i en icke-judisk, kaukasisk kohort av patienter med Gauchers sjukdom. PLOS ONE. DOI
- Sidransky E et al. (2009). Multicenteranalys av glukocerebrosidasmutationer vid Parkinsons sjukdom. New England Journal of Medicine. DOI PubMed
- 2 miljoner+Analyserade tester
- 127+Länder
- 100+Språk
Om det medicinska teamet


E-E-A-T förtroendesignaler
Uppleva
Läkarledd klinisk granskning av arbetsflöden för laboratorietolkning.
Expertis
Laboratoriemedicinskt fokus på hur biomarkörer beter sig i kliniskt sammanhang.
Auktoritet
Medicinskt granskad av Dr. Thomas Klein, med bidrag från Dr. Sarah Mitchell och Prof. Dr. Hans Weber.
Trovärdighet
Evidensbaserad tolkning med tydliga uppföljningsspår för att minska larm.





Medicinsk friskrivning
Den här artikeln är endast avsedd för utbildningsändamål och utgör inte medicinsk rådgivning. Rådgör alltid med en behörig vårdgivare för beslut om diagnos och behandling.
Publicerad · Kontakta redaktionen
Publicerad av Kantesti Ltd, registrerat i England och Wales, företagsnr. 17090423, London, Storbritannien.
