戈谢病的诊断依据是证实葡萄糖脑苷脂酶活性缺乏,通常检测白细胞;GBA1 分析可提供遗传学确诊依据。干血斑筛查结果偏低需要进一步检查;携带者状态和 lyso-Gb1 升高不能替代诊断。.

要点
- 干血斑筛查 可筛查可能存在的酶缺乏;1 项异常筛查结果不能确诊戈谢病。.
- 确证性酶检测 通常检测白细胞中的葡萄糖脑苷脂酶;活性低于正常平均活性的约 10–15% 具有特征性,但须以实验室经验证的方法为准。.
- GBA1 确认 可检测出两个基因拷贝中的致病变异;要确立双等位基因基因型,2 个变异必须分别位于两个拷贝上。.
- 携带者状态 通常指存在 1 个致病性 GBA1 变异,并不代表患有戈谢病;携带者与非携带者的酶活性范围有重叠。.
- Lyso-Gb1 有助于诊断和监测,但已发表的 12 ng/mL 研究截断值并非适用于所有实验室的通用阈值。.
- 意义未明变异 需要专科医生解读;仅凭 2 个意义未明变异不能确诊戈谢病。.
- 家庭生育规划 若父母双方都携带同一隐性遗传基因中的致病变异,每次妊娠子女患病的概率为 25%。.
- 疾病严重程度 无法根据单一酶活性百分比、GBA1 检测结果或 lyso-Gb1 测量值计算得出。.
筛查结果出来后,什么可以确诊戈谢病?
通过在适当的诊断标本中检测到葡萄糖脑苷脂酶活性缺乏,并由 GBA1 检测结果支持,即可确诊戈谢病。. 干血斑检测异常通常会进一步进行白细胞酶活性检测,并分析 GBA1 的两个拷贝;症状有助于评估疾病累及情况,但早期诊断并不要求必须出现症状。.
诊断流程包含 3 个不同的问题:筛查是否发现可能的酶缺乏,可靠的细胞检测是否确认了这一点,以及哪些基因改变可以解释这一结果?将这些问题分别处理,可避免把筛查警示、携带者结果或意义未明变异当作缺乏依据的终身诊断。.
Kantesti 是一种 AI 血液检测分析器,可帮助解释报告术语,但不能取代专科医生对遗传性酶缺乏症的确证。我们的 公司背景 介绍了这些说明背后的组织;对于这种疾病,我们区分两项任务——理解报告和确立诊断。.
若分子检测结果显示 GBA1 两个不同基因拷贝上分别存在一个致病或可能致病变异,即可确立遗传学诊断,即使症状尚未出现。然而,筛查后将遗传检测结果与经过验证的酶学检测相结合尤其有价值,因为两者结果不一致可能揭示标本问题、检测不完整或变异解读错误。.
Dardis 等人(2022 年)在国际戈谢病工作组的实验室指南中,区分了筛查与诊断性酶活性测定及分子分析。实际的第一步是获取完整报告,而不只是'阳性'一词,其中应包括标本类型、酶活性、参考区间以及是否进行了二级检测。.
为什么干血斑筛查可能显示酶活性偏低?
干血斑中的葡萄糖脑苷脂酶活性偏低,可能反映戈谢病,也可能是采集、运输或分析问题所致。. 这一结果可识别出需要随访的人,但无法通过 1 次筛查测量可靠地区分患者和携带者。.
干血斑含有多种细胞成分,并非由分离的白细胞制成的标准化样本。由于筛查信号部分取决于标本成分,血细胞比容和白细胞数量都可能影响酶活性;因此,诊断实验室会结合采集质量及自身的筛查算法解读 1 项偏低结果。.
标本送达实验室前,受热、受潮和干燥不足都可能降低酶活性。如果同一张卡片上有几种溶酶体酶的活性意外偏低,与其认为存在几种不同疾病,标本变质更有可能;因此,比较 2 项或更多检测信号可提供有用的质量控制信息,但不能证明原因。.
例如,设想一张筛查卡在潮湿环境中长时间运输后检测出酶活性偏低,随后对正确处理的标本进行白细胞检测,结果正常。这一假设性的结果组合支持筛查伪差,而非酶缺乏已恢复;我们的 样本质量指南 说明了更广泛的原理:处理错误对不同检测的影响各不相同。.
并非所有新生儿筛查项目都包含戈谢病,各地区的二级检测方案也不尽相同。请提出 3 个问题:这是针对普通人群的筛查,还是由症状引发的检测?是否测量了 lyso-Gb1?是否已进行 GBA1 分析?这些答案决定了下一次就诊应重点关注确证、遗传学检查,还是两者兼顾。.
葡萄糖脑苷脂酶确证检测如何进行?
戈谢病确证性酶检测通常测量白细胞中的酸性β-葡萄糖苷酶,也称为葡萄糖脑苷脂酶。. 必要时,培养的皮肤成纤维细胞可作为另一种诊断标本;实验室会使用专门测量相关溶酶体酶的检测方法,而不是解读常规化学检查组合。.
葡萄糖脑苷脂酶通常帮助分解溶酶体内的葡糖神经酰胺。诊断检测会在受控条件下测量实验室底物的转化;实验室可能以 nmol/hour/mg protein 或其他经验证的单位报告酶活性,因此,分母不同的 2 份报告不能仅凭其印出的数值进行比较。.
白细胞分离和标本稳定性很重要,因为诊断检测依赖于有活性的酶,而不仅仅是 DNA 的存在。请向接收标本的实验室确认其要求的采血管、运输条件和送达时限;适用于 1 家医院常规检查的规定,可能不适用于专科代谢实验室。.
单独进行酶和 DNA 检测通常无需空腹,但同次就诊时开具的其他检查可能另有要求。我们的 G6PD 酶检测说明 说明了细胞类型和检测背景为何重要,但 G6PD 是另一种酶,其遗传方式和复测注意事项也不同。.
诊断实验室可能会使用对照酶或其他检查来判断标本是否适用。当报告显示'量不足''已降解'或'需要复测'时,正确的解读是:1 项检测尚未回答这个问题,而不是患者患有临界型戈谢病。.
葡萄糖脑苷脂酶活性需要低到什么程度?
在诊断性细胞检测中,葡萄糖脑苷脂酶活性低于正常均值的约 10–15% 是戈谢病的典型特征。. 该实验室的患病范围和检测验证结果决定如何解读;不存在一个适用于所有方法的 nmol/hour/mg 酶活性值。.
10–15% 的描述指正常均值所占的比例,并不一定是参考下限所占的比例。这一区别很重要:如果用错误的参考数值除以患者的检测结果,可能会算出误导性的百分比,尤其是在实验室报告的是较宽的区间而非对照均值时。.
假设某检测的正常均值为 20 nmol/hour/mg protein,那么 2 nmol/hour/mg 的结果相当于该均值的 10%。这个算术计算说明了百分比的含义,但并不能确立可通用于其他实验室的临界值,因为其他实验室可能使用不同的底物、制备方法、校准方式或归一化方法。.
携带者的酶活性与没有致病变异者的酶活性存在重叠,因此,中间值无法可靠地确定或排除携带者状态。……之间的区别 定性与定量结果 在这里很有用:'偏低'概括了测量结果,却不能说明其诊断可靠性。.
残余酶活性不是疾病严重程度的计算器。酶活性为 5% 的人,临床受累程度不一定比酶活性为 8% 的人更重;基于底物的检测无法重现组织内酶功能的所有方面,基因型、年龄、器官受累情况和治疗史都会影响临床表现。.
| 水平 | 范围 | 含义 |
|---|---|---|
| 在实验室正常区间内 | 方法特异性酶活性单位 | 在标本质量合格时,通常可排除经典的 GBA1 相关酶缺乏。. |
| 中间或临界酶活性 | 低于正常范围,但不在明确的患病范围内 | 需要实验室审核;无法可靠判定携带者状态。. |
| 诊断性酶活性显著缺乏 | 通常低于正常均值的约 10–15% | 在经验证的细胞检测中支持戈谢病;需结合 GBA1 检测结果解读。. |
| 标本不合格 | 无法判定可解读的诊断阈值 | 需重新采集;标本不合格并不代表疾病严重。. |
lyso-Gb1 在戈谢病诊断中有何作用?
Lyso-Gb1,又称葡糖基鞘氨醇,是一种支持戈谢病诊断并有助于监测疾病活动度和治疗反应的生物标志物。. 它可补充酶和 GBA1 检测;单次浓度不能独立确定基因型、临床亚型或是否需要治疗。.
Rolfs 等人(2013 年)在《PLOS ONE》发表的研究报告称,在经筛选的非犹太裔白人队列中,采用 12 ng/mL 截断值具有出色的诊断区分能力。这一发现支持该生物标志物的实用性,但队列、检测方法和研究设计都很重要;不应将其转化为适用于每一位新生儿或每一家实验室的通用筛查阈值。.
血浆和干血斑中的 lyso-Gb1 检测结果不能自动视为可互换,实验室可能以 ng/mL 或 nmol/L 报告结果。假设血浆检测结果为 60 ng/mL,而该实验室的上限为 6 ng/mL,则该结果为上限的 10 倍;比较时应使用相同的标本类型和检测方法。.
Lyso-Gb1 并非 lyso-Gb3:后者与法布里病相关,反映的是不同的脂质通路。Kantesti 的科普说明会将这两个名称区分开来,因为混淆两者可能导致后续检查方向出错;我们的 法布里病检测路径 说明了相应的酶检测和基因检测。.
当诊断性酶活性缺乏时,lyso-Gb1 显著升高会进一步加深疑虑;而生物标志物结果不一致时,应进行复核,而非自动排除诊断。随访时,使用一致的方法比较至少 2 次检测结果,并结合血小板计数、器官评估、骨骼表现和治疗时间点解读其变化趋势。.
GBA1 基因检测结果究竟能确定什么?
GBA1 基因检测结果可确定检出了哪些变异,以及这些变异是否支持致病基因型。. 戈谢病为常染色体隐性遗传病:位于两条不同基因拷贝上的 2 个致病或可能致病变异支持基因诊断;通常,检出 1 个变异提示携带者状态或检测不完整。.
报告应注明具体变异、分类、合子状态及检测的技术局限性。意义未明变异(VUS)并非已确认的致病性发现;即使报告使用'可能相关'等令人担忧的措辞,检出 2 个 VUS 也不能在缺乏其他证据的情况下确诊戈谢病。'
Kantesti 是一个 AI 血液检查解读平台,可帮助说明检出 1 个变异与确认双等位基因结果之间的区别。我们的 生物标志物术语指南 可辅助解读报告,但 AI 说明不能替代临床实验室的变异分类或遗传咨询师的评估。.
两个变异可能位于同一条基因拷贝上,称为'顺式',而另一条拷贝不受影响。位于不同拷贝上的变异称为'反式';亲本检测有助于确定这种相位,因此不能将'检出 2 个变异'视为'两个拷贝均受影响'的同义说法。'
有限突变面板检测阴性与全面分析阴性并不相同。如果面板仅检测特定变异,那么其 1 次阴性结果并不能排除未检测区域的变异和结构变异;在将结果解读为排除诊断之前,应询问是否包含测序、缺失/重复分析,以及能够检测重组等位基因的方法。.
为什么 GBA1 携带者结果不代表患有戈谢病?
GBA1 携带者通常有 1 个致病变异,但并不患戈谢病。. 携带者状态主要影响生育咨询,而某些杂合 GBA1 变异也会增加帕金森病风险;这两种情况都不会使 1 个携带者发现变成溶酶体贮积症诊断。.
当父母双方均携带 GBA1 致病变异时,每次妊娠中,子女患病的概率为 25%,成为携带者的概率为 50%,而未遗传任何一方家族变异的概率为 25%。这些概率每次妊娠都会重新计算;以往的妊娠结果不会改变下一次的计算。.
携带者结果的解读取决于基因的遗传方式和检测的局限性。我们的 SMA 携带者结果指南 展示了隐藏风险如何取决于基因拷贝的排列方式,而 脆性 X 综合征携带者结果解读 采用不同的机制;这两种算法都不应套用于 GBA1 遗传咨询。.
Sidransky 等人(2009 年)在《新英格兰医学杂志》发表的一项多中心病例对照研究中发现,GBA 突变与帕金森病之间的关联总体比值比为 5.43。比值比并非终生患病概率:大多数携带者并不会必然罹患帕金森病,个体风险因变异及其他因素而异。.
被标记为携带者的人若有症状,仍应接受评估。假设某人检出 1 个致病变异,且白细胞酶活性明显缺乏,临床医生应查找未检出的第二个等位基因或其他解释,而不是假定仅凭携带者状态就能解释这些发现。.
为什么 GBA1 检测需要由专业实验室进行?
GBA1 检测在技术上具有挑战性,因为其附近的 GBAP1 假基因与 GBA1 的序列相似度约为 96%。. 合适的检测方法必须区分功能性基因与假基因,并能识别有限检测可能漏检或错误归类的重组等位基因或结构变异等位基因。.
当两个区域高度相似时,短 DNA 读段可能无法明确比对;基因与假基因之间的重组也可能产生复杂等位基因。因此,仅说'已进行测序'并不足够:实验室应说明其方法是否已针对 GBA1 基因座完成验证,以及如何处理难以分析的区域。.
变异名称也因蛋白质编号惯例的变化而有所改变。旧名称 N370S 对应 p.Asn409Ser,L444P 对应 p.Leu483Pro;相差 39 个氨基酸,因此对照较早的家族报告与较新的检测结果时,同一变异可能看起来像是两个不同的发现。.
并非每一种与 GBA1 相关的帕金森病风险变异本身都会导致戈谢病。例如,p.Glu365Lys(历史名称为 E326K)需要谨慎分类,而不能自动计作 1 个导致戈谢病的等位基因;我们的 遗传检测结果解读指南 说明了为什么必须根据所调查的疾病来评估变异的意义。.
消费者基因分型及未经验证的原始数据解读不应被用于确诊或排除戈谢病。如果报告仅列出 1 个常见变异,请申请临床确认并询问第二个等位基因的情况;如果报告列出复杂等位基因,请询问这些变异是否位于顺式,以及亲代检测是否有助于明确情况。.
如果酶、lyso-Gb1 和 DNA 检测结果不一致,该怎么办?
戈谢病检测结果不一致时,在作出最终诊断前,需要复核样本和检测方法,并由专科人员进行解读。. 检出 1 个变异但酶活性偏低,或溶酶体葡萄糖脑苷脂水平升高但酶活性看似正常,可能反映遗传检测不完整、分析方法的局限性,或较少见的生物学原因。.
假设白细胞酶活性缺乏、溶酶体葡萄糖脑苷脂水平升高,且检出 1 个致病性 GBA1 变异,这种组合强烈提示应寻找缺失的等位基因。后续检查可能包括缺失/重复变异评估、重组等位基因分析或其他经验证的方法;重复同一项有限检测不一定能提供有用的新信息。.
与 PSAP 相关的罕见 saposin C 缺乏症,即使某些人工底物检测中的酶活性相对保留,也可能产生类似戈谢病的生化和临床表现。这是一种需要专科评估的鉴别诊断,并不意味着应怀疑每一项正常的酶检测;当两项或更多独立发现仍无法解释时,才需考虑这一情况。.
异基因造血干细胞移植可改变白细胞酶活性及循环细胞中 DNA 的来源,因此实验室需要了解这一病史。近期输血情况也应告知实验室,但其影响取决于血液制品和检测方法;; 比较两次就诊之间的结果 需要的不只是认定每一次数值变化都反映疾病。.
AI 无法仅凭报告判断基因相位、实验室污染或供者细胞嵌合。我们的 AI 解释安全指南 将易于理解的说明与诊断验证区分开来;请携带酶学、遗传学和生物标志物这 3 份报告,一并接受同一位专科医生的评估,而不要孤立地解读每一份报告。.
哪些血细胞计数异常和症状会引起怀疑?
不明原因的脾脏肿大、血小板减少、贫血和骨骼症状可能促使医生进行戈谢病检测,但这些表现均不能确诊该病。. 多种异常同时出现比单一异常更重要,临床医生必须同时考虑血液系统、肝脏及其他病因,以及溶酶体贮积症。.
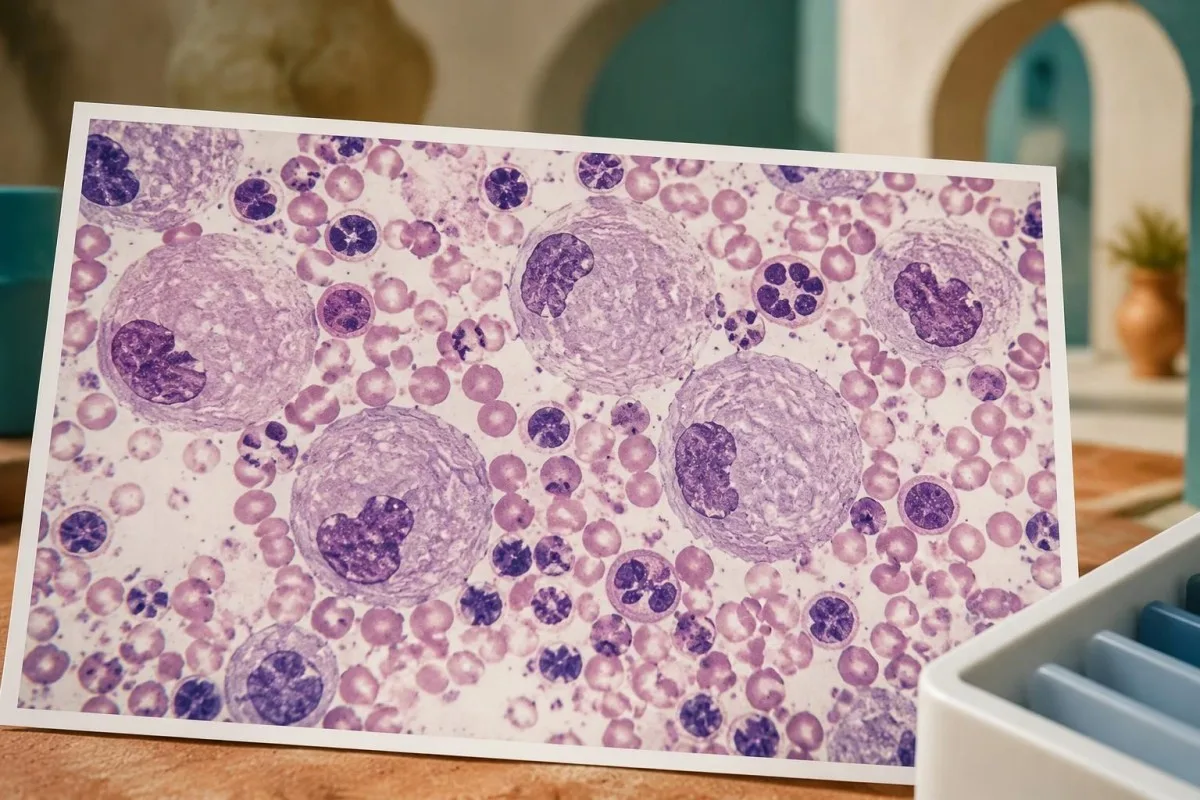
例如,假设一名成年人的血小板计数为 85 × 10^9/L、血红蛋白为 10.4 g/dL,且脾脏肿大,那么这种组合表现理应得到解释。这些数值不能诊断戈谢病;它们说明有必要评估脾脏滞留、骨髓疾病、肝病及其他病因,而不是将所有表现都归因于缺铁。.
如果临床背景提示可能存在检测伪差,应首先检查自动检测得出的低血小板计数是否由血小板聚集所致。我们的 血小板聚集解释 介绍了这种常见的替代解释;确认 1 次真实的低计数,可避免错误的实验室异常引发不必要的罕见病检查。.
如果可以进行酶学和遗传学检测,诊断戈谢病通常不需要骨髓检查。戈谢样或'假性戈谢'细胞也可见于其他疾病,包括细胞更新率较高的疾病;我们的 骨髓诊断指南 解释了为什么细胞形态学表现与疾病特异性确证回答的是不同问题。.
CBC 正常并不能排除早期或轻型戈谢病,尤其是在已知存在 2 个家族性致病变异时。反过来,骨髓报告提及类似贮积细胞时,应进行生化确证,而不是立即贴上疾病标签;请询问曾考虑过哪些其他病因,以及酶学检测样本是否在任何治疗前采集。.
这些检测能否确定戈谢病的类型和严重程度?
酶学检测和 GBA1 检测可确立戈谢病的生化和遗传学基础,但亚型及器官受累情况仍需通过临床评估确定。. 传统分型采用 1 型、2 型和 3 型,原发性神经系统受累是区分神经病变型的重要特征;这些分类不能取代个体化评估。.
1 型不具备 2 型和 3 型的原发性神经病变特征,但 1 型患者或 GBA1 杂合变异携带者仍可能患有其他神经系统疾病。这种区分具有明确的临床特异性;未来帕金森病风险相关性并不等同于将某人归类为神经病变型戈谢病患者。.
当 p.Asn409Ser 变异存在于戈谢病基因型中时,它与非神经病变型密切相关,但基因型无法精确预测骨骼受累程度或治疗时机。假设一对兄弟姐妹携带相同的 2 个变异,他们的脾脏大小、血小板计数、骨骼受累情况和确诊年龄仍可能不同。.
骨骼评估可能需要影像学检查,因为常规钙或碱性磷酸酶检测结果可能无法发现戈谢病相关的骨骼受累。我们的 骨骼健康实验室检查指南 解释了一般骨骼检查能说明和不能说明什么;1 项生化检查结果正常,不能替代有指征的影像学检查。.
神经系统评估侧重于症状、查体以及根据年龄进行的专科评估,必要时包括眼球运动异常。我们的 神经丝蛋白解读指南 解释了为什么非特异性的神经元损伤标志物无法确定戈谢病亚型;该标志物和 1 个 lyso-Gb1 浓度均不能单独用于分型。.
确诊后哪些亲属应接受检测?
确诊戈谢病后,遗传咨询可确定哪些亲属需要进行靶向检测,并说明生育方面的概率。. 检测家族中已确定的 2 个变异通常比重复进行广泛筛查更有信息价值,尤其是在原始报告清楚记载了变异的顺反式关系及分类时。.
如果父母双方都是携带者,患者的同胞通常有 25% 的患病概率、50% 的携带者概率,以及 25% 的非携带者概率。这些是检测前概率,并非对某个特定同胞的预测;即使亲属看起来健康,也可能仍需检测,因为症状严重程度和发病年龄各不相同。.
伴侣检测有助于估算生育风险,但检测方法的范围很重要。仅检测若干常见变异的阴性检测面板,相比经过验证的全面检测,会留下更多残余不确定性;请咨询遗传顾问,了解检出的结果和剩余风险,而不要将 1 次阴性筛查视为保证。.
对未成年人进行检测会引出 2 个不同的问题:识别疾病是否会改变其童年期的医疗护理?还是该请求仅为确定其未来的生育携带者状态?对可能患病的儿童进行诊断性检测可能具有即时价值,而仅检测携带者状态,可能需要根据当地惯例和家庭情况进行不同的知情同意讨论。.
请分享临床实验室的原始报告,包括确切的变异名称和样本详情,而不是改写后的家庭摘要。我们的 安全共享结果指南 说明了实际的知情同意注意事项;每位成年亲属都应自行控制其结果的访问权限,即使由 1 名家庭成员统筹预约也应如此。.
确诊戈谢病后会怎样?
确诊后,应进行专科评估、基线测量,并决定治疗或监测方案。. 是否考虑酶替代疗法或底物减少疗法,取决于临床受累情况,而不是仅仅因为 1 项酶检测结果偏低或 lyso-Gb1 超出参考限值。.
基线评估通常包括 CBC、肝脏相关检查、脾脏和肝脏测量、骨骼评估以及疾病特异性生物标志物。在治疗前确定这些结果,才能解读后续变化;如果缺少检测方法、治疗时间和器官状况等信息,2 项 lyso-Gb1 结果所提供的随访信息就会弱得多。.
几丁质酶和 CCL18 可辅助监测,但不能替代诊断性酶检测。常见的 24 碱基对 CHIT1 重复变异若存在于两份拷贝上,可导致几丁质酶活性完全丧失,因此检测不到几丁质酶可能反映的是遗传性标志物缺乏,而非不存在戈谢病。.
Kantesti 的趋势工具有助于整理常规结果,但不能确定专业戈谢病检测在分析上是否具有可比性,也不能判断是否应改变治疗。遗传信息需要特别谨慎处理;我们的 隐私和数据指南 说明了数据处理方式,患者应避免在未获同意的情况下纳入可识别亲属身份的报告。.
儿童需要根据年龄进行解读、生长评估和儿科代谢专科监督,而不是机械套用成人参考范围。我们的 儿科AI安全指南 说明了这一界限;若出现无法控制的出血、新发严重腹痛或急性神经系统变化,应立即就医,而不是等待第 2 次常规监测结果。.
哪些证据支持这一诊断流程,AI 又能解释什么?
诊断流程有专科实验室指南、生物标志物研究和临床遗传学证据的支持,而不能仅依赖 AI 输出。. 以下 3 篇直接相关的医学文献涉及实验室确诊、lyso-Gb1 和 GBA 相关帕金森病风险;我们的其他出版物则介绍常规实验室结果解读的背景知识。.
Kantesti 是一款由 AI 驱动的血液检测分析工具,可帮助将报告中的表述转化为向临床医生咨询的问题,而非验证罕见病诊断。我们的 临床方法学信息 说明了更广泛的监督机制;在常规检测面板上的表现,并不能证明其对 GBA1 单倍型、罕见等位基因或专业酶检测具有诊断准确性。.
Dardis 等人(2022)提供了核心实验室检测框架,而 Rolfs 等人(2013)则提供了将 lyso-Gb1 用作诊断及随访生物标志物的证据。他们的研究结果回答了 2 个不同的问题:如何确认酶缺乏,以及如何测量相关的生化信号;二者都不支持将携带者筛查解读为患病状态。.
我们关于 凝血检测结果解读 的出版物可作为已确诊患者接受出血评估时的相关背景资料,但它并非戈谢病诊断研究。下方相关的 Zenodo DOI 记录的是这篇教育类出版物,而不是对戈谢病检测或治疗阈值的独立验证。.
配套的 血清蛋白解释指南 说明了可能纳入更全面评估的常规蛋白质测量;白蛋白和球蛋白不能确诊该病。我们透明地列出了这 2 篇 Zenodo 参考资料,作为相关教育类出版物,与直接相关的医学证据分开。.
常见问题解答
干血斑检测结果异常后,如何诊断戈谢病?
干血斑检测异常后,通常会进一步通过白细胞葡萄糖脑苷脂酶活性检测和 GBA1 分析予以确认。低于平均正常值约 10–15% 的诊断性细胞活性具有特征性,但解读取决于实验室的方法和样本质量。位于两条不同基因拷贝上的两个致病或可能致病的 GBA1 变异,可支持遗传学确诊。Lyso-Gb1 可补充生化证据,但不能替代这些检测。.
葡萄糖脑苷脂酶活性低意味着我患有戈谢病吗?
0 低葡萄糖脑苷脂酶活性并不总是意味着患有戈谢病,尤其是当结果来自干血斑筛查时。采集质量、运输条件和样本组成可能影响筛查活性。经验证的白细胞或成纤维细胞检测显示酶活性显著缺乏,比 1 次低筛查测量结果更有力地支持诊断。临界值或不一致的结果需要实验室复核,并与 GBA1 检测结果进行关联。.
GBA1携带者会患戈谢病吗?
只有 1 个致病性 GBA1 变异的人通常是携带者,而不是戈谢病患者。如果症状和酶学确证检测结果强烈提示患病,临床医生应调查是否漏检了第二个变异,或是否存在其他解释。仅凭酶活性无法可靠地识别携带者,因为携带者和非携带者的酶活性范围有所重叠。某些 GBA1 杂合变异也会增加帕金森病风险,但这种关联并不意味着确诊帕金森病或戈谢病。.
什么样的溶血磷脂酰鞘氨醇-1(lyso-Gb1)水平可确诊戈谢病?
没有任何单一的 lyso-Gb1 浓度能在所有实验室和标本类型中普遍确诊戈谢病。Rolfs 等人(2013)报告称,在一个经过筛选的研究队列中,12 ng/mL 的临界值具有出色的鉴别能力,但该阈值取决于检测方法和人群。应结合出具报告的实验室参考区间,以及标本是血浆还是干血斑来解读结果。确诊依赖诊断性酶检测和适当的遗传学证据。.
两种 GBA1 变异能确诊戈谢病吗?
0 两个检测到的 GBA1 变异并不能自动证实戈谢病。两者都必须是致病或可能致病变异,并且必须分别影响两份基因拷贝,而不是同时位于同一份拷贝上。仅凭两个意义未明变异不能确立诊断。亲本检测、检测方法审核和酶活性确认有助于澄清不确定的结果。.
诊断戈谢病是否需要进行骨髓活检?
当可进行诊断性酶检测和 GBA1 检测时,通常无需进行骨髓活检。戈谢样细胞也可能出现在其他疾病中,因此仅凭其外观不足以确诊。对于其他血液学问题,例如影响 2 种或更多细胞系的原因不明的异常,临床医生仍可能建议进行骨髓检查。如果报告发现储积样细胞,仍需进行疾病特异性生化检测。.
如果确诊为戈谢病,亲属是否应该接受检测?
在确定家族致病性 GBA1 变异后,亲属可能受益于靶向检测。如果父母双方均为携带者,则每位同胞的先验概率为 25% 患病、50% 为携带者、25% 未遗传任何家族变异。遗传咨询会说明哪些亲属需要检测、阴性结果仍有哪些未解决的问题,以及检测结果如何影响生育规划。即使表面健康的同胞,接受检测仍可能有用,因为戈谢病的严重程度和确诊年龄各不相同。.
获取血液检查结果解读
上传您的实验室报告,Kantesti 的 AI 会在几秒内用通俗语言解释每项生物标志物。全球已有超过 200 万人使用。.
参考
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT 正常范围:D-二聚体、蛋白 C 与凝血指南。. Kantesti AI 医学研究。. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). 血清蛋白指南:球蛋白、白蛋白与 A/G 比值血液检查。. Kantesti AI 医学研究。. DOI
- Dardis A 等人(2022)。. 戈谢病 1 型实验室诊断的以患者为中心的指南。. 《Orphanet罕见病杂志》。.
- Rolfs A 等人(2013)。. 在一组非犹太裔白人戈谢病患者中,葡糖基鞘氨醇是用于戈谢病初步诊断和随访监测的高敏感性、高特异性生物标志物。. 《PLOS ONE》。. DOI
- Sidransky E 等人(2009)。. 帕金森病中葡萄糖脑苷脂酶突变的多中心分析。. 《新英格兰医学杂志》。. DOI PubMed
- 200万+分析的检测项目
- 127+国家
- 100+语言
关于医疗团队


E-E-A-T信任信号
经验
由医生主导的临床审阅:实验室解读工作流程。.
专业知识
实验室医学重点:生物标志物在临床情境中的表现。.
权威
经 Thomas Klein 医生医学审核,并由 Sarah Mitchell 医生和 Hans Weber 教授参与撰写。.
可信度
基于循证的解读,并提供清晰的后续路径以减少警报。.





医疗免责声明
本文仅用于教育目的,不构成医疗建议。诊断和治疗决策请始终咨询合格的医疗专业人员。.
发表 · 联系编辑团队
由 Kantesti Ltd 发布,在英格兰和威尔士注册,注册公司编号:. 17090423, ,英国伦敦。.
