Gauchers sygdom diagnosticeres ved at påvise nedsat glucocerebrosidaseaktivitet, sædvanligvis i leukocytter, hvor analyse af GBA1 giver genetisk bekræftelse. Et lavt resultat ved screening af en tørret bloddråbe kræver opfølgning; bærerstatus og et forhøjet lyso-Gb1-resultat kan ikke sidestilles med en diagnose.

Vigtigste pointer
- Screening af tørret bloddråbe identificerer mulig enzymmangel; 1 unormalt screeningsresultat fastslår ikke Gauchers sygdom.
- Bekræftende enzymtest måler sædvanligvis glucocerebrosidase i leukocytter; aktivitet under cirka 10–15% af den gennemsnitlige normalaktivitet er karakteristisk, afhængigt af laboratoriets validerede metode.
- GBA1-bekræftelse identificerer sygdomsfremkaldende varianter i begge genkopier; 2 varianter skal være på hver sin genkopi for at fastslå en biallel genotype.
- Bærerstatus betyder sædvanligvis 1 sygdomsfremkaldende GBA1-variant, ikke Gauchers sygdom; enzymaktiviteten overlapper hos bærere og ikke-bærere.
- Lyso-Gb1 understøtter diagnosticering og monitorering, men en publiceret forskningsgrænseværdi på 12 ng/mL er ikke en universel tærskel på tværs af laboratorier.
- Usikre varianter kræver specialistfortolkning; 2 varianter af usikker betydning fastslår ikke i sig selv Gaucher-sygdom.
- Familieplanlægning indebærer en sandsynlighed på 25% for et barn med sygdommen pr. graviditet, når begge forældre bærer en sygdomsfremkaldende variant i det samme recessive gen.
- Sygdommens sværhedsgrad kan ikke beregnes ud fra en enkelt enzymprocent, et GBA1-resultat eller en lyso-Gb1-måling.
Hvad bekræfter Gauchers sygdom efter et screeningsresultat?
Gaucher-sygdom bekræftes ved nedsat glucocerebrosidaseaktivitet i en egnet diagnostisk prøve, understøttet af GBA1-testning. Et unormalt resultat fra en tørret blodprøve fører som regel til enzymtestning af leukocytter og analyse af begge GBA1-kopier; symptomer hjælper med at vurdere sygdomspåvirkning, men er ikke nødvendige for en tidlig diagnose.
Den diagnostiske udredning omfatter 3 forskellige spørgsmål: identificerede screeningen en mulig mangel, bekræfter en pålidelig cellulær analyse den, og hvilke genetiske ændringer forklarer den? Ved at behandle disse spørgsmål hver for sig undgår man, at et screeningssignal, et bærerfund eller en usikker variant bliver til en livslang diagnose uden tilstrækkeligt grundlag.
Kantesti er en AI-blodprøveanalysator, der hjælper med at forklare terminologien i prøvesvar uden at erstatte specialistbekræftelse af arvelige enzymmangler. Vores virksomhedsbaggrund beskriver organisationen bag disse forklaringer; for denne tilstand skelner vi mellem 2 opgaver – at forstå et prøvesvar og at fastslå diagnosen.
Et molekylært resultat, der identificerer 2 patogene eller sandsynligvis patogene GBA1-varianter på hver sin genkopi, kan fastslå en genetisk diagnose, selv før symptomerne udvikler sig. Det er dog særligt værdifuldt at sammenholde det genetiske resultat med en valideret enzymanalyse efter screening, fordi uoverensstemmelser kan afsløre et problem med prøven, ufuldstændig testning eller forkert fortolkning af en variant.
Dardis et al. (2022) skelner i laboratorievejledningen fra International Working Group of Gaucher Disease mellem screening og diagnostisk enzymmåling og molekylær analyse. Et praktisk første skridt er at indhente hele prøvesvaret – ikke kun ordet 'positiv' – inklusive prøvetype, aktivitet, referenceinterval og oplysninger om, hvorvidt der blev udført en andentrinstest.
Hvorfor kan screening af en tørret bloddråbe vise lav aktivitet?
Lav glucocerebrosidaseaktivitet i en tørret blodprøve kan skyldes Gaucher-sygdom eller et problem med prøvetagning, transport eller analyse. Resultatet identificerer en person, der har brug for opfølgning; det kan ikke pålideligt skelne mellem en person med sygdommen og en bærer ud fra 1 screeningsmåling.
En tørret blodprøve indeholder en blanding af cellekomponenter frem for et standardiseret præparat af isolerede leukocytter. Da screeningssignalet delvist afhænger af prøvens sammensætning, kan hæmatokrit og mængden af leukocytter påvirke aktiviteten; det diagnostiske laboratorium fortolker derfor 1 lavt resultat sammen med prøvetagningskvaliteten og sin egen screeningsalgoritme.
Varme, fugt og utilstrækkelig tørring kan reducere enzymaktiviteten, før prøven når laboratoriet. Hvis flere lysosomale enzymer uventet er lave på det samme kort, bliver forringelse mere sandsynlig end flere separate lidelser; en sammenligning af 2 eller flere analysesignaler kan derfor give nyttige oplysninger om kvalitetskontrol uden at bevise årsagen.
Forestil dig for eksempel et screeningskort, der har været udsat for langvarig transport i fugtige omgivelser, og som viser lav aktivitet, efterfulgt af normal leukocyttestning fra en korrekt håndteret prøve. Dette hypotetiske par af resultater tyder på en screeningsartefakt, ikke en enzymmangel, der er gået over; vores vejledning om prøvekvalitet forklarer det bredere princip, at håndteringsfejl påvirker forskellige analyser forskelligt.
Nyfødtscreeningsprogrammer omfatter ikke alle Gaucher-sygdom, og protokoller for andentrinstest varierer mellem jurisdiktioner. Stil 3 spørgsmål: var der tale om befolkningsscreening eller testning på grund af symptomer, blev lyso-Gb1 målt, og var der allerede udført GBA1-analyse? Svarene afgør, om næste konsultation bør fokusere på bekræftelse, genetik eller begge dele.
Hvordan fungerer bekræftende test for glucocerebrosidase?
Bekræftende enzymtest for Gauchers sygdom måler normalt sur beta-glukosidase, også kaldet glukocerebrosidase, i leukocytter. Dyrkede hudfibroblaster udgør en anden diagnostisk prøve, når det er nødvendigt; laboratoriet bruger en analyse, der er designet til at måle det relevante lysosomale enzym, frem for at fortolke et rutinemæssigt kemipanel.
Glukocerebrosidase hjælper normalt med at nedbryde glukosylceramid inde i lysosomer. Diagnostiske analyser måler omdannelsen af et laboratoriesubstrat under kontrollerede forhold; laboratorier kan rapportere aktivitet i nmol/time/mg protein eller en anden valideret enhed, så 2 rapporter med forskellige nævnere kan ikke sammenlignes alene ud fra de trykte tal.
Adskillelse af leukocytter og prøvens stabilitet har betydning, fordi den diagnostiske analyse afhænger af levedygtig enzymaktivitet, ikke blot af tilstedeværelsen af DNA. Spørg det modtagende laboratorium, hvilket prøverør, hvilke forsendelsesforhold og hvilken ankomstfrist det kræver; en regel, der gælder for rutinetest på 1 hospital, er muligvis ikke passende for et specialiseret metabolisk laboratorium.
Faste er generelt ikke nødvendig ved isoleret enzym- og DNA-testning, selvom yderligere test bestilt ved samme besøg kan have særskilte krav. Vores forklaring på G6PD-enzymtestning illustrerer, hvorfor celletype og analysesammenhæng har betydning, men G6PD er et andet enzym med anderledes nedarvning og andre forhold ved gentestning.
Et diagnostisk laboratorium kan bruge et kontrolenzym eller andre kontroller til at afgøre, om prøven er egnet. Når rapporten siger 'utilstrækkelig', 'nedbrudt' eller 'gentestning påkrævet', er den korrekte fortolkning, at 1 test ikke har besvaret spørgsmålet – ikke at patienten har en borderlineform af Gauchers sygdom.
Hvor lav skal glucocerebrosidaseaktiviteten være?
Aktivitet under cirka 10–15% af den gennemsnitlige normale glukocerebrosidaseaktivitet er karakteristisk for Gauchers sygdom i diagnostiske cellulære analyser. Laboratoriets påvirkede interval og validering af analysen er afgørende for fortolkningen; der findes ikke én aktivitetsværdi i nmol/time/mg, som gælder for alle metoder.
Beskrivelsen 10–15% henviser til en andel af den gennemsnitlige normale aktivitet, ikke nødvendigvis en andel af den nedre referencegrænse. Denne forskel er vigtig: Hvis en patients resultat divideres med det forkerte referencetal, kan det give en misvisende procentdel, især når laboratoriet rapporterer et bredt interval i stedet for et kontrolgennemsnit.
For en hypotetisk analyse med en gennemsnitlig normal aktivitet på 20 nmol/time/mg protein udgør et resultat på 2 nmol/time/mg 10% af dette gennemsnit. Dette regnestykke forklarer procentdelen; det fastlægger ikke en overførbar grænseværdi, fordi et andet laboratorium kan bruge et andet substrat, en anden præparation, kalibrering eller normaliseringsmetode.
Enzymaktiviteten hos bærere overlapper med aktiviteten hos personer uden en sygdomsfremkaldende variant, så en mellemliggende værdi kan ikke pålideligt fastslå eller udelukke bærerstatus. Forskellen mellem kvalitative og kvantitative resultater er nyttig her: 'lav' sammenfatter en måling, men forklarer ikke dens diagnostiske pålidelighed.
Resterende aktivitet er ikke en beregner af sygdommens sværhedsgrad. En person med 5% aktivitet er ikke nødvendigvis mere klinisk påvirket end en person med 8%; substratbaserede analyser gengiver ikke alle aspekter af enzymfunktionen i væv, og genotype, alder, organpåvirkning og behandlingshistorik bidrager alle til det kliniske billede.
| Niveau | Interval | Hvad det betyder |
|---|---|---|
| Inden for laboratoriets normalinterval | Metodespecifikke aktivitetsenheder | Taler som regel imod klassisk GBA1-relateret enzymmangel, når prøvekvaliteten er tilfredsstillende. |
| Mellemliggende eller borderline enzymaktivitet | Under normalområdet, men uden for et tydeligt påvirket interval | Kræver laboratorievurdering; kan ikke pålideligt klassificere bærerstatus. |
| Markant nedsat diagnostisk aktivitet | Ofte under cirka 10–15% af det gennemsnitlige normale niveau | Understøtter Gaucher-sygdom i et valideret cellulært assay; sammenhold med GBA1-fund. |
| Uegnet prøve | Ingen fortolkelig diagnostisk grænseværdi | Kræver ny prøvetagning; prøvesvigt er ikke tegn på alvorlig sygdom. |
Hvilken rolle spiller lyso-Gb1 ved diagnosticering af Gaucher?
Lyso-Gb1, også kaldet glucosylsphingosine, er en biomarkør, der understøtter diagnosticering af Gaucher-sygdom og hjælper med at overvåge sygdomsaktivitet og behandlingsrespons. Den supplerer enzym- og GBA1-testning; en enkelt koncentration identificerer ikke i sig selv genotypen, den kliniske undertype eller behovet for behandling.
Rolfs et al. (2013) rapporterede i PLOS ONE en fremragende diagnostisk diskrimination med en grænseværdi på 12 ng/mL i en udvalgt ikke-jødisk kaukasisk kohorte. Dette fund understøtter biomarkørens anvendelighed, men kohorten, analysen og studiedesignet har betydning; det bør ikke omdannes til en universel screeninggrænseværdi for alle nyfødte eller laboratorier.
Resultater for lyso-Gb1 i plasma og tørrede blodpletter kan ikke automatisk sidestilles, og laboratorier kan rapportere ng/mL eller nmol/L. Et hypotetisk plasmasvar på 60 ng/mL sammenholdt med laboratoriets øvre grænse på 6 ng/mL er 10 gange den øvre grænse; sammenligningen bør baseres på samme prøvetype og metode.
Lyso-Gb1 er ikke lyso-Gb3: sidstnævnte er forbundet med Fabry-sygdom og afspejler en anden lipidmetabolisk vej. Kantesti's pædagogiske forklaringer holder disse navne adskilt, fordi forveksling af de 2 kan føre opfølgningen i den forkerte retning; vores testforløb for Fabry-sygdom forklarer de tilsvarende enzym- og gentest.
En betydelig stigning i lyso-Gb1 styrker mistanken, når den diagnostiske enzymaktivitet er nedsat, mens et uoverensstemmende biomarkørresultat giver anledning til gennemgang frem for automatisk afvisning. Ved opfølgning bør mindst 2 målinger sammenlignes med en ensartet metode, og udviklingen fortolkes sammen med trombocyttal, organvurdering, skeletfund og behandlingstidspunkt.
Hvad fastslår genetiske testresultater for GBA1 egentlig?
Resultaterne af den genetiske GBA1-test fastslår, hvilke varianter der blev påvist, og om de understøtter en sygdomsfremkaldende genotype. Gaucher-sygdom nedarves autosomalt recessivt: 2 patogene eller sandsynligvis patogene varianter på hver sin genkopi understøtter en genetisk diagnose, mens én påvist variant normalt angiver bærerstatus eller ufuldstændig testning.
Rapporten bør angive den præcise variant, dens klassifikation, zygositet og testens tekniske begrænsninger. En variant af ukendt betydning, eller VUS, er ikke et bekræftet sygdomsfremkaldende fund; påvisning af 2 VUS fastslår ikke Gaucher-sygdom uden yderligere evidens, selv når rapporten bruger alarmerende formuleringer som 'potentielt relevant'.'
Kantesti er en AI-platform til fortolkning af blodprøver, der kan hjælpe med at forklare forskellen mellem 1 påvist variant og et bekræftet biallelisk resultat. Vores biomarkør terminologivejledning understøtter gennemgang af rapporter, men AI-forklaringer erstatter ikke et klinisk laboratoriums variantklassifikation eller en genetisk rådgivers vurdering.
To varianter kan sidde sammen på den samme genkopi, kaldet 'i cis', så den anden kopi er upåvirket. Varianter på hver sin kopi er 'i trans'; testning af forældre kan hjælpe med at fastslå denne fase, så udtrykket '2 varianter fundet' ikke må opfattes som synonymt med 'begge kopier påvirket'.'
Et negativt begrænset mutationspanel er ikke det samme som en negativ omfattende analyse. Hvis et panel kun undersøger udvalgte varianter, efterlader dets 1 negative resultat uundersøgte regioner og strukturelle ændringer uafklarede; spørg, om sekventering, deletions-/duplikationsanalyse og metoder, der kan påvise rekombinante alleler, var inkluderet, før resultatet fortolkes som udelukkende.
Hvorfor er et bærerresultat for GBA1 ikke Gauchers sygdom?
En GBA1-bærer har normalt én sygdomsfremkaldende variant og har ikke Gaucher-sygdom. Bærerstatus ændrer primært den reproduktive rådgivning, mens visse heterozygote GBA1-varianter også øger risikoen for Parkinsons sygdom; ingen af delene gør ét bærerfund til en diagnose på en lysosomal aflejringssygdom.
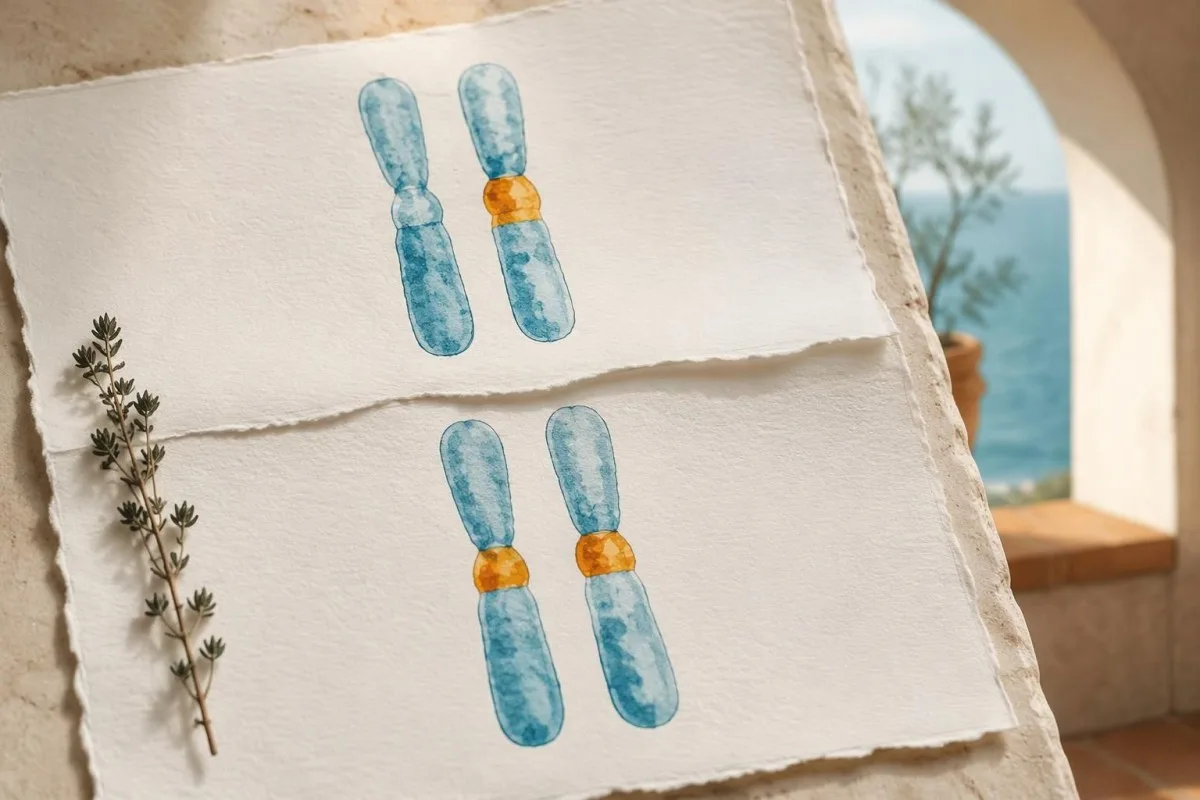
Når begge forældre bærer en sygdomsfremkaldende variant i GBA1, er der ved hver graviditet en sandsynlighed på 25% for et barn med sygdommen, en sandsynlighed på 50% for et barn, der er bærer, og en sandsynlighed på 25% for et barn, der ikke arver nogen af de familiære varianter. Disse sandsynligheder nulstilles ved hver graviditet; tidligere udfald ændrer ikke den næste beregning.
Bærerfortolkning afhænger af genets nedarvning og testens begrænsninger. Vores vejledning til fortolkning af SMA-bærerresultater viser, hvordan skjult risiko kan afhænge af genkopiernes arrangement, mens fortolkning af Fragile X-bærerresultater bygger på en anden mekanisme; ingen af algoritmerne bør overføres til genetisk rådgivning om GBA1.
Sidransky et al. (2009) fandt i New England Journal of Medicine en samlet odds ratio på 5.43 for sammenhængen mellem GBA-mutationer og Parkinsons sygdom i et multicenter case-kontrol-studie. En odds ratio er ikke en livstidsrisiko: De fleste bærere udvikler ikke nødvendigvis Parkinsons sygdom, og den individuelle risiko varierer efter variant og andre faktorer.
Symptomer bør stadig vurderes hos en person, der er betegnet som bærer. Hvis en hypotetisk person har 1 påvist patogen variant plus tydeligt nedsat leukocytaktivitet, bør klinikere undersøge, om der er en ikke-påvist anden allel eller en anden forklaring, frem for at antage, at bærerstatus alene forklarer fundene.
Hvorfor skal GBA1-test udføres af et speciallaboratorium?
GBA1-testning er teknisk udfordrende, fordi det nærliggende pseudogen GBAP1 har cirka 96% sekvenslighed med GBA1. En egnet analyse skal kunne skelne det funktionelle gen fra pseudogenet og tage højde for rekombinante eller strukturelle alleler, som en begrænset test kan overse eller fejlklassificere.
Korte DNA-læsninger kan kortlægges tvetydigt, når 2 regioner er meget ens, og rekombination mellem gen og pseudogen kan skabe komplekse alleler. Derfor er oplysningen 'sekventering udført' ikke tilstrækkelig: Laboratoriet bør forklare, om dets metode er valideret til GBA1-locus, og hvordan den håndterer vanskelige regioner.
Variantnavne er også ændret med konventionen for proteinnummerering. Det ældre navn N370S svarer til p.Asn409Ser, og L444P svarer til p.Leu483Pro; forskellen på 39 aminosyrer kan få den samme variant til at fremstå som 2 forskellige fund, når man sammenligner en ældre familieundersøgelse med et nyere resultat.
Ikke alle GBA1-associerede varianter for Parkinson-risiko forårsager i sig selv Gaucher-sygdom. For eksempel kræver p.Glu365Lys, historisk E326K, omhyggelig klassifikation frem for automatisk at blive regnet som 1 Gaucher-forårsagende allel; vores vejledning til fortolkning af genetiske resultater forklarer, hvorfor en variants betydning skal vurderes i forhold til den tilstand, der undersøges.
Forbrugergenotypning og ikke-valideret fortolkning af rådata bør ikke bruges til at bekræfte eller udelukke Gaucher-sygdom. Hvis en rapport kun angiver 1 almindelig variant, bør du anmode om klinisk bekræftelse og spørge til den anden allel; hvis den angiver en kompleks allel, bør du spørge, om ændringerne er i cis, og om forældretestning kan afklare dem.
Hvad hvis resultaterne for enzym, lyso-Gb1 og DNA ikke stemmer overens?
Uoverensstemmende Gaucher-resultater kræver gennemgang af prøven og metoden samt specialistfortolkning, før der stilles en endelig diagnose. Lav enzymaktivitet med 1 påvist variant eller forhøjet lyso-Gb1 med tilsyneladende normal aktivitet kan skyldes ufuldstændig gentestning, analytiske begrænsninger eller en mindre almindelig biologisk forklaring.
En hypotetisk kombination af nedsat leukocytaktivitet, forhøjet lyso-Gb1 og 1 patogen GBA1-variant giver stærk grund til at lede efter den manglende allel. Den næste undersøgelse kan omfatte vurdering af deletioner/duplikationer, analyse af rekombinante alleler eller en anden valideret metode; gentagelse af det samme begrænsede panel giver ikke nødvendigvis nyttig information.
Sjælden saposin C-mangel, relateret til PSAP, kan give et biokemisk og klinisk billede, der ligner Gaucher-sygdom, selv om aktiviteten i nogle analyser med kunstigt substrat er relativt bevaret. Dette er en differentialdiagnose for specialister, ikke en grund til at betvivle enhver normal enzymtest; det bliver relevant, når 2 eller flere uafhængige fund fortsat er uforklarede.
Allogen stamcelletransplantation kan ændre leukocyternes enzymaktivitet og DNA-kilden i cirkulerende celler, så laboratoriet skal kende til denne sygehistorie. Nylige transfusioner bør også oplyses, selv om deres betydning afhænger af produktet og analysen; sammenligning af resultater mellem besøg kræver mere end blot at antage, at enhver numerisk ændring afspejler sygdom.
Kantesti AI kan ikke afgøre genfasning, laboratoriekontaminering eller kimærisme med donor-celler ud fra en rapport alene. Vores AI-forklaringssikkerhedsvejledning adskiller forståelige forklaringer fra diagnostisk verifikation; tag alle 3 rapporter—enzym, genetik og biomarkør—med til den samme specialistvurdering i stedet for at fortolke dem hver for sig.
Hvilke blodtal og symptomer giver anledning til mistanke?
Uforklaret miltforstørrelse, trombocytopeni, anæmi og skeletsymptomer kan give anledning til test for Gaucher, men ingen af disse bekræfter sygdommen. Kombinationen er vigtigere end 1 isoleret afvigelse, og klinikere skal overveje hæmatologiske, hepatiske og andre årsager sideløbende med en lysosomal aflejringssygdom.
For eksempel bør en hypotetisk voksen med et trombocyttal på 85 × 10^9/L, hæmoglobin på 10.4 g/dL og en forstørret milt få en forklaring på det samlede mønster. Disse tal diagnosticerer ikke Gauchers sygdom; de begrunder en vurdering af sekvestrering, knoglemarvssygdomme, leversygdom og andre årsager frem for at tilskrive det hele jernmangel.
Et lavt automatisk trombocyttal bør først kontrolleres for sammenklumpning, når den kliniske sammenhæng giver mistanke om en artefakt. Vores forklaring af blodpladeklumpning beskriver dette almindelige alternativ; bekræftelse af 1 reelt lavt tal forhindrer, at en falsk laboratorieafvigelse fører til en unødvendig udredning for en sjælden sygdom.
Knoglemarvsundersøgelse er ikke rutinemæssigt nødvendig for at diagnosticere Gauchers sygdom, når enzym- og gentest er tilgængelige. Gaucher-lignende eller 'pseudo-Gaucher'-celler kan forekomme ved andre tilstande, herunder sygdomme med høj celleomsætning; vores vejledning om knoglemarvsdiagnostik forklarer, hvorfor celleudseende og sygdomsspecifik bekræftelse besvarer forskellige spørgsmål.
Et normalt CBC udelukker ikke tidlig eller mild Gauchers sygdom, særligt når 2 familiære patogene varianter er kendte. Omvendt bør en knoglemarvsrapport, der nævner aflejringslignende celler, føre til biokemisk bekræftelse frem for øjeblikkelig diagnosticering; spørg, hvilke alternative årsager der blev overvejet, og om enzymprøven blev taget før en eventuel behandling.
Kan disse test fastslå Gauchertype og sværhedsgrad?
Enzym- og GBA1-test fastslår det biokemiske og genetiske grundlag for Gauchers sygdom, men den kliniske vurdering afgør undertype og organinvolvering. Den konventionelle klassifikation anvender type 1, 2 og 3, hvor primær neurologisk involvering adskiller de neuronopatiske former; disse kategorier erstatter ikke en individuel vurdering.
Type 1 har ikke det primære neuronopatiske mønster, der ses ved type 2 og 3, selvom personer med type 1 eller heterozygote GBA1-varianter stadig kan have andre neurologiske tilstande. Skelnen er klinisk specifik; en sammenhæng med fremtidig risiko for Parkinsons sygdom er ikke det samme som at klassificere en person som havende neuronopatisk Gauchers sygdom.
Varianten p.Asn409Ser er stærkt forbundet med ikke-neuronopatisk sygdom, når den forekommer i en Gaucher-genotype, men genotypen forudsiger ikke præcist skeletpåvirkningens omfang eller tidspunktet for behandling. Et hypotetisk søskendepar med de samme 2 varianter kan stadig have forskellig miltstørrelse, trombocyttal, knoglepåvirkning og alder ved sygdomserkendelse.
Skeletvurdering kan kræve billeddiagnostik, fordi rutinemæssige calcium- eller alkalisk fosfatase-resultater kan overse knoglepåvirkning relateret til Gaucher. Vores laboratorievejledning om knoglesundhed forklarer, hvad generelle knogleprøver kan og ikke kan vise; et normalt resultat på 1 kemisk panel kan ikke erstatte indiceret billeddiagnostik.
Neurologisk vurdering fokuserer på symptomer, undersøgelse og alderssvarende specialistvurdering, herunder øjenbevægelsesforstyrrelser, når det er relevant. Vores vejledning til fortolkning af neurofilament forklarer, hvorfor en uspecifik markør for neuronal skade ikke kan afgøre Gaucher-undertype; hverken denne markør eller 1 lyso-Gb1-koncentration giver en selvstændig klassifikation.
Hvem bør have foretaget familietest efter bekræftelse?
Når Gauchers sygdom er bekræftet, kan genetisk rådgivning identificere slægtninge, der har behov for målrettet testning, og forklare reproduktive sandsynligheder. Test for familiens 2 kendte varianter er ofte mere informativ end at gentage et bredt screeningspanel, særligt når den oprindelige rapport tydeligt dokumenterer deres fase og klassifikation.
Fulde søskende til en berørt person har generelt de velkendte 25%-sandsynligheder for at være berørte, 50% for at være bærere og 25% for ikke at være bærere, når begge forældre er bærere. Dette er sandsynligheder før testning, ikke forudsigelser for en bestemt søskende; en tilsyneladende rask slægtning kan stadig have behov for testning, fordi symptomernes sværhedsgrad og alderen ved debut varierer.
Partnertestning hjælper med at anslå reproduktiv risiko, men analysens omfang har betydning. Et negativt panel, der kun tester for flere almindelige varianter, efterlader større resterende usikkerhed end en valideret, omfattende analyse; bed rådgiveren forklare både det påviste resultat og den resterende risiko i stedet for at betragte 1 negativ screening som en garanti.
Testning af mindreårige rejser 2 forskellige spørgsmål: Kan en sygdomsdiagnose ændre deres behandling i barndommen, og er formålet med anmodningen udelukkende at fastslå bærerstatus med henblik på fremtidig reproduktion? Diagnostisk testning af et potentielt påvirket barn kan have umiddelbar værdi, mens testning alene for bærerstatus kan kræve en anden samtykkedrøftelse afhængigt af lokal praksis og familiens omstændigheder.
Del den oprindelige kliniske laboratorierapport, herunder de nøjagtige variantnavne og oplysninger om prøvematerialet, i stedet for et omskrevet familiesammendrag. Vores vejledning om sikker deling af resultater forklarer praktiske overvejelser om samtykke; hver voksen slægtning bør selv bestemme, hvem der har adgang til vedkommendes resultater, også når 1 familiemedlem koordinerer aftaler.
Hvad sker der, efter at Gauchers sygdom er bekræftet?
En bekræftet diagnose fører til specialistvurdering, baseline-målinger og en beslutning om behandling eller overvågning. Enzymerstatning eller substratreducerende behandling overvejes ud fra den kliniske påvirkning, ikke blot fordi 1 enzymresultat er lavt, eller lyso-Gb1 overstiger en referencegrænse.
Baselinevurderingen omfatter typisk CBC, leverrelaterede prøver, målinger af milt og lever, skeletvurdering og en sygdomsspecifik biomarkør. Når disse fund fastlægges før behandling, kan senere ændringer fortolkes; 2 lyso-Gb1-resultater uden oplysninger om metode, behandlingstidspunkt og organstatus giver et langt svagere grundlag for opfølgning.
Chitotriosidase og CCL18 kan understøtte monitorering, men de kan ikke erstatte diagnostisk enzymtestning. En almindelig 24-basepar CHIT1-duplikation kan eliminere chitotriosidaseaktiviteten, når den findes på begge kopier, så et ikke-måleligt chitotriosidase-resultat kan afspejle en arvelig mangel på markøren snarere end fravær af Gauchers sygdom.
Kantesti's værktøjer til at følge udviklingen kan hjælpe med at organisere rutineresultater, men de fastslår ikke, om specialiserede Gaucher-tests er analytisk sammenlignelige, eller om behandlingen bør ændres. Genetiske oplysninger kræver særlig omhu; vores vejledning om databeskyttelse og data forklarer datahåndteringen, og patienter bør undgå at medtage identificerbare rapporter om slægtninge uden deres samtykke.
Børn har brug for aldersspecifik fortolkning, vurdering af vækst og pædiatrisk metabolisk opfølgning frem for ukritisk brug af referenceintervaller for voksne. Vores vejledning om pædiatrisk AI-sikkerhed beskriver denne afgrænsning; søg akut hjælp ved ukontrolleret blødning, stærke nye mavesmerter eller en akut neurologisk ændring i stedet for at vente på endnu et rutinemæssigt monitoreringsresultat.
Hvilken evidens understøtter forløbet, og hvad kan AI forklare?
Den diagnostiske udredning understøttes af specialistvejledning for laboratorier, biomarkørforskning og klinisk genetisk evidens – ikke af AI-output alene. De 3 direkte relevante medicinske referencer nedenfor omhandler laboratoriebekræftelse, lyso-Gb1 og GBA-associeret Parkinson-risiko; vores særskilte publikationer giver baggrund om fortolkning af rutineprøver.
Kantesti er et AI-drevet værktøj til analyse af blodprøver, der hjælper med at omsætte formuleringer i rapporter til spørgsmål til en kliniker, snarere end at bekræfte en diagnose på en sjælden sygdom. Vores information om klinisk metode forklarer den bredere kontrol; præstation ved rutinepaneler fastslår ikke diagnostisk nøjagtighed for GBA1-fase, sjældne alleler eller specialiserede enzymanalyser.
Dardis et al. (2022) udgør den centrale laboratorieramme, mens Rolfs et al. (2013) leverer evidens for lyso-Gb1 som biomarkør til diagnosticering og opfølgning. Deres resultater besvarer 2 forskellige spørgsmål: hvordan enzymmangel fastslås, og hvordan et tilknyttet biokemisk signal måles; ingen af delene understøtter fortolkning af en bærerscreening som tegn på sygdom.
Vores publikation om fortolkning af koagulationstests er relevant baggrund, når en bekræftet patient vurderes for blødning, men den er ikke en diagnostisk undersøgelse af Gaucher. Den tilknyttede Zenodo-DOI nedenfor dokumenterer denne undervisningspublikation, ikke uafhængig validering af en Gaucher-test eller en behandlingstærskel.
Den tilhørende serum protein tolkning guide forklarer rutinemæssige proteinmålinger, der kan indgå i en bredere vurdering; albumin og globuliner bekræfter ikke denne sygdom. Begge de 2 Zenodo-referencer er åbent angivet som relaterede undervisningspublikationer, adskilt fra den direkte relevante medicinske evidens.
Ofte stillede spørgsmål
Hvordan diagnosticeres Gauchers sygdom efter en unormal tørblodsprøve?
Et unormalt resultat fra en tørret blodprøveplet følges sædvanligvis op med bekræftende måling af glucocerebrosidaseaktivitet i leukocytter og GBA1-analyse. En cellulær diagnostisk aktivitet under cirka 10–15% af gennemsnittet for normal er karakteristisk, selvom fortolkningen afhænger af laboratoriets metode og prøvekvaliteten. To patogene eller sandsynligvis patogene GBA1-varianter på hver sin genkopi understøtter genetisk bekræftelse. Lyso-Gb1 tilfører biokemisk evidens, men erstatter ikke disse tests.
Betyder lav glucocerebrosidaseaktivitet, at jeg har Gaucher-sygdom?
Lav glucocerebrosidaseaktivitet betyder ikke altid Gauchers sygdom, især når resultatet stammer fra en screening af en tørret bloddråbe. Kvaliteten af prøvetagningen, transportforholdene og prøvens sammensætning kan påvirke screeningsaktiviteten. Et markant nedsat resultat i en valideret leukocyt- eller fibroblastanalyse er langt stærkere diagnostisk evidens end 1 lavt screeningsresultat. Grænsetilfælde eller uoverensstemmende resultater kræver laboratorievurdering og sammenholdelse med GBA1-testning.
Kan en GBA1-bærer have Gauchers sygdom?
En person med kun 1 sygdomsfremkaldende GBA1-variant er sædvanligvis bærer, ikke en person med Gauchers sygdom. Hvis symptomer og bekræftende enzymtest stærkt tyder på sygdom, bør klinikere undersøge, om en anden variant er blevet overset, eller om der findes en anden forklaring. Enzymaktivitet alene kan ikke pålideligt identificere bærere, fordi intervallerne for bærere og ikke-bærere overlapper. Visse heterozygote GBA1-varianter øger også risikoen for Parkinsons sygdom, men denne sammenhæng er ikke en diagnose af hverken Parkinsons sygdom eller Gauchers sygdom.
Hvilket lyso-Gb1-niveau bekræfter Gauchers sygdom?
Ingen enkelt lyso-Gb1-koncentration bekræfter universelt Gauchers sygdom på tværs af alle laboratorier og prøvetyper. Rolfs et al. (2013) rapporterede fremragende diskrimination med en grænseværdi på 12 ng/mL i en udvalgt forskningskohorte, men denne grænseværdi afhænger af analysemetode og population. Fortolk resultatet ud fra det laboratorium, der har afgivet rapporten, og om prøven var plasma eller en tørret bloddråbe. Bekræftelse bygger på diagnostisk enzymtestning og passende genetisk evidens.
Beviser to GBA1-varianter Gaucher-sygdom?
To påviste GBA1-varianter beviser ikke automatisk, at der er tale om Gauchers sygdom. Begge skal være sygdomsfremkaldende eller sandsynligvis sygdomsfremkaldende, og de skal påvirke hver sin genkopi i stedet for at ligge sammen på én kopi. To varianter af usikker betydning fastslår ikke i sig selv diagnosen. Forældretestning, gennemgang af analysen og bekræftende enzymaktivitetsmåling kan hjælpe med at afklare usikre resultater.
Er en knoglemarvsbiopsi nødvendig for at diagnosticere Gauchers sygdom?
0 Knoglemarvsbiopsi er ikke rutinemæssigt nødvendig, når diagnostisk enzym- og GBA1-testning er tilgængelig. Gaucher-lignende celler kan forekomme ved andre sygdomme, så deres udseende er ikke tilstrækkeligt specifikt til alene at bekræfte diagnosen. Klinikere kan stadig anbefale knoglemarvsundersøgelse for at afklare et separat hæmatologisk spørgsmål, såsom uforklarede abnormiteter, der påvirker 2 eller flere cellelinjer. Hvis der rapporteres celler, der ligner lagringsceller, er sygdomsspecifik biokemisk testning fortsat nødvendig.
Bør slægtninge testes, hvis Gauchers sygdom er bekræftet?
Slægtninge kan have gavn af målrettet testning, efter at familiens sygdomsfremkaldende GBA1-varianter er fastlagt. Når begge forældre er bærere, har hver helsøskende en prætestsandsynlighed på 25 % for at være afficeret, 50 % for at være bærer og 25 % for at have arvet ingen af familiens varianter. Genetisk rådgivning forklarer, hvilke slægtninge der bør testes, hvad et negativt resultat ikke afklarer, og hvordan resultaterne påvirker reproduktiv planlægning. Det kan stadig være nyttigt at teste en tilsyneladende rask søskende, fordi sværhedsgraden af Gauchers sygdom og alderen ved erkendelse varierer.
Få dine blodprøveresultater forklaret
Upload din laboratorierapport, så forklarer Kantesti's AI hver biomarkør i et letforståeligt sprog på få sekunder. Bruges af mere end 2 millioner mennesker verden over.
Referencer
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT-normalområde: vejledning om D-dimer og protein C ved blodkoagulation. Kantesti AI Medicinsk forskning. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Vejledning om serumproteiner: globuliner, albumin og albumin/globulin-forhold ved blodprøver. Kantesti AI Medicinsk forskning. DOI
- Dardis A et al. (2022). Patientcentrerede retningslinjer for laboratoriediagnostik af Gauchers sygdom type 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukosylsphingosin er en meget følsom og specifik biomarkør til primær diagnostik og opfølgende monitorering af Gauchers sygdom i en ikke-jødisk, kaukasisk kohorte af patienter med Gauchers sygdom. PLOS ONE. DOI
- Sidransky E et al. (2009). Multicenteranalyse af glukocerebrosidase-mutationer ved Parkinsons sygdom. New England Journal of Medicine. DOI PubMed
- 2 mio.+Analyserede test
- 127+lande
- 100+Sprog
Om det medicinske team


E-E-A-T Trust Signals
Erfaring
Lægefagligt ledet klinisk gennemgang af arbejdsgange til laboratorietolkning.
Ekspertise
Fokus på laboratoriemedicin på, hvordan biomarkører opfører sig i klinisk kontekst.
Autoritet
Medicinsk gennemgået af Dr. Thomas Klein med bidrag fra Dr. Sarah Mitchell og Prof. Dr. Hans Weber.
Troværdighed
Evidensbaseret fortolkning med klare opfølgningsspor for at reducere alarm.





Medicinsk ansvarsfraskrivelse
Denne artikel er kun til undervisningsformål og udgør ikke lægelig rådgivning. Rådfør dig altid med en kvalificeret sundhedsprofessionel for beslutninger om diagnose og behandling.
Publiceret · Kontakt redaktionen
Udgivet af Kantesti Ltd, registreret i England og Wales, virksomhedsnummer. 17090423, London, Storbritannien.
