De ziekte van Gaucher wordt vastgesteld door een verlaagde glucocerebrosidaseactiviteit aan te tonen, meestal in leukocyten, waarbij GBA1-analyse genetische bevestiging biedt. Een lage uitslag bij een screening met gedroogde bloedspot vereist vervolgonderzoek; dragerschap en een verhoogde lyso-Gb1-uitslag zijn niet gelijk aan een diagnose.

Belangrijkste punten
- Screening met gedroogde bloedspot brengt een mogelijke enzymdeficiëntie aan het licht; 1 afwijkende screeningsuitslag stelt de ziekte van Gaucher niet vast.
- Bevestigend enzymonderzoek meet meestal glucocerebrosidase in leukocyten; een activiteit van minder dan ongeveer 10–15% van de gemiddelde normale activiteit is kenmerkend, afhankelijk van de door het laboratorium gevalideerde methode.
- GBA1-bevestiging brengt ziekteveroorzakende varianten in beide genkopieën aan het licht; 2 varianten moeten zich op tegenoverliggende kopieën bevinden om een biallelisch genotype vast te stellen.
- Dragerschap betekent doorgaans 1 ziekteveroorzakende GBA1-variant, niet de ziekte van Gaucher; de enzymactiviteit overlapt bij dragers en niet-dragers.
- Lyso-Gb1 ondersteunt de diagnose en monitoring, maar een gepubliceerde onderzoeksgrens van 12 ng/mL is geen universele drempelwaarde voor alle laboratoria.
- Onzekere varianten vereisen specialistische interpretatie; 2 varianten van onzekere betekenis stellen op zichzelf geen ziekte van Gaucher vast.
- Gezinsplanning houdt een kans van 25% op een aangedaan kind per zwangerschap in wanneer beide ouders een ziekteveroorzakende variant in hetzelfde recessieve gen dragen.
- De ernst van de ziekte kan niet worden berekend aan de hand van één enzympercentage, GBA1-resultaat of lyso-Gb1-meting.
Wat bevestigt de ziekte van Gaucher na een screeningsuitslag?
De ziekte van Gaucher wordt bevestigd door een deficientie van glucocerebrosidaseactiviteit in een geschikt diagnostisch monster, ondersteund door GBA1-onderzoek. Een afwijkende droge bloedvlek leidt meestal tot enzymonderzoek van leukocyten en analyse van beide GBA1-kopieën; symptomen helpen de ziektebetrokkenheid te beoordelen, maar zijn niet vereist voor een vroege diagnose.
Het diagnostische traject omvat 3 afzonderlijke vragen: heeft de screening een mogelijke deficiëntie geïdentificeerd, bevestigt een betrouwbare cellulaire test deze en welke genetische veranderingen verklaren haar? Door deze vragen afzonderlijk te behandelen, wordt voorkomen dat een screeningssignaal, een dragerschapsbevinding of een onzekere variant leidt tot een niet-onderbouwde levenslange diagnose.
Kantesti is een AI-bloedtestanalysator die helpt bij het uitleggen van terminologie in uitslagen, zonder de specialistische bevestiging van erfelijke enzymdeficiënties te vervangen. Ons bedrijfsachtergrond beschrijft de organisatie achter deze uitleg; voor deze aandoening maken we onderscheid tussen 2 taken: een uitslag begrijpen en de diagnose vaststellen.
Een moleculaire uitslag die 2 pathogene of waarschijnlijk pathogene GBA1-varianten op tegenoverliggende genkopieën aantoont, kan een genetische diagnose bevestigen, zelfs voordat symptomen optreden. Het combineren van de genetische uitslag met een gevalideerde enzymtest is echter bijzonder waardevol na screening, omdat tegenstrijdige resultaten kunnen wijzen op een probleem met het monster, onvolledig onderzoek of een onjuiste interpretatie van varianten.
Dardis et al. (2022) maken in de laboratoriumrichtlijnen van de International Working Group of Gaucher Disease onderscheid tussen screening en diagnostische enzymmeting en moleculaire analyse. Een praktische eerste stap is het volledige rapport opvragen, niet alleen het woord 'positief', inclusief het monstertype, de activiteit, het referentie-interval en de vraag of er een test in tweede instantie is uitgevoerd.
Waarom kan een screening met gedroogde bloedspot een lage activiteit laten zien?
Een lage glucocerebrosidaseactiviteit in een droge bloedvlek kan wijzen op de ziekte van Gaucher of op een probleem met de afname, het transport of de analyse. De uitslag identificeert iemand die vervolgonderzoek nodig heeft; met 1 screeningsmeting kan niet betrouwbaar onderscheid worden gemaakt tussen een aangedane persoon en een drager.
Een droge bloedvlek bevat een mengsel van cellulaire bestanddelen en geen gestandaardiseerde bereiding van geïsoleerde leukocyten. Omdat het screeningssignaal deels afhankelijk is van de samenstelling van het monster, kunnen hematocriet en de hoeveelheid leukocyten de activiteit beïnvloeden; daarom interpreteert het diagnostische laboratorium 1 lage uitslag in samenhang met de kwaliteit van de afname en het eigen screeningsalgoritme.
Warmte, vocht en onvoldoende droging kunnen de enzymactiviteit verlagen voordat het monster het laboratorium bereikt. Als meerdere lysosomale enzymen op dezelfde kaart onverwacht laag zijn, is kwaliteitsverlies aannemelijker dan meerdere afzonderlijke aandoeningen; het vergelijken van 2 of meer assaysignalen kan daarom nuttige informatie voor kwaliteitscontrole opleveren, zonder de oorzaak te bewijzen.
Stel bijvoorbeeld dat een screeningskaart tijdens langdurig vervoer in een vochtige omgeving is blootgesteld en een lage activiteit laat zien, gevolgd door normale leukocytentests met een correct behandeld monster. Die hypothetische combinatie van uitslagen wijst op een screeningsartefact, niet op een herstelde enzymdeficiëntie; onze gids voor monsterkwaliteit legt het bredere principe uit dat behandelingsfouten verschillende assays op verschillende manieren beïnvloeden.
Niet alle screeningsprogramma's voor pasgeborenen omvatten de ziekte van Gaucher en protocollen voor tests in tweede instantie verschillen per rechtsgebied. Stel 3 vragen: ging het om bevolkingsonderzoek of om onderzoek naar aanleiding van symptomen, is lyso-Gb1 gemeten en is GBA1-onderzoek al uitgevoerd? Die antwoorden bepalen of de volgende afspraak gericht moet zijn op bevestiging, genetisch onderzoek of beide.
Hoe werkt bevestigend glucocerebrosidaseonderzoek?
Bevestigende enzymdiagnostiek voor de ziekte van Gaucher meet meestal zuur bèta-glucosidase, ook glucocerebrosidase genoemd, in leukocyten. Gekweekte huidfibroblasten vormen zo nodig een ander diagnostisch monstermateriaal; het laboratorium gebruikt een test die specifiek het relevante lysosomale enzym meet, in plaats van een routinematig chemiepanel te interpreteren.
Glucocerebrosidase helpt normaal gesproken glucosylceramide in lysosomen af te breken. Diagnostische tests meten onder gecontroleerde omstandigheden de omzetting van een laboratoriumsubstraat; laboratoria kunnen de activiteit rapporteren in nmol/uur/mg eiwit of een andere gevalideerde eenheid, waardoor 2 rapporten met verschillende noemers niet uitsluitend op basis van de afgedrukte getallen kunnen worden vergeleken.
De scheiding van leukocyten en de stabiliteit van het monster zijn van belang, omdat de diagnostische test berust op levensvatbare enzymactiviteit en niet alleen op de aanwezigheid van DNA. Vraag het ontvangende laboratorium welke afnamebuis, verzendvoorwaarden en aankomsttermijn vereist zijn; een regel voor routinetests van 1 ziekenhuis is mogelijk niet geschikt voor een gespecialiseerd metabool laboratorium.
Nuchter blijven is doorgaans niet nodig voor geïsoleerde enzym- en DNA-tests, al kunnen aanvullende tests die tijdens hetzelfde bezoek worden aangevraagd afzonderlijke vereisten hebben. Onze uitleg over G6PD-enzymtests laat zien waarom celtype en testcontext van belang zijn, maar G6PD is een ander enzym met een andere overerving en andere overwegingen voor hertesten.
Een diagnostisch laboratorium kan een controle-enzym of andere controles gebruiken om te bepalen of het monster geschikt is. Wanneer het rapport 'onvoldoende', 'afgebroken' of 'herhaling vereist' vermeldt, betekent dit dat 1 test de vraag niet heeft beantwoord—niet dat de patiënt een borderlinevorm van de ziekte van Gaucher heeft.
Hoe laag moet de glucocerebrosidaseactiviteit zijn?
Een activiteit van minder dan ongeveer 10–15% van de gemiddelde normale glucocerebrosidaseactiviteit is kenmerkend voor de ziekte van Gaucher bij diagnostische cellulaire tests. Het aangedane bereik en de validatie van de test van het laboratorium bepalen de interpretatie; er bestaat geen enkele activiteitswaarde in nmol/uur/mg die voor elke methode geldt.
De beschrijving 10–15% verwijst naar een percentage van de gemiddelde normale activiteit, niet noodzakelijkerwijs naar een percentage van de ondergrens van het referentie-interval. Dat onderscheid is van belang: de uitslag van een patiënt delen door het verkeerde referentiegetal kan een misleidend percentage opleveren, vooral wanneer het laboratorium een breed interval rapporteert in plaats van een controle-gemiddelde.
Bij een hypothetische test met een gemiddelde normale activiteit van 20 nmol/uur/mg eiwit komt een uitslag van 2 nmol/uur/mg overeen met 10% van dat gemiddelde. Deze berekening verklaart het percentage; ze stelt geen overdraagbare afkapwaarde vast, omdat een ander laboratorium een ander substraat, een andere bereiding, kalibratie of normalisatiemethode kan gebruiken.
De enzymactiviteit van dragers overlapt met die van mensen zonder ziekteveroorzakende variant, waardoor een tussenliggende waarde de dragerstatus niet betrouwbaar kan vaststellen of uitsluiten. Het onderscheid tussen kwalitatieve en kwantitatieve resultaten is hier nuttig: 'laag' vat een meting samen, maar verklaart niet hoe betrouwbaar die diagnostisch is.
De resterende activiteit is geen maatstaf voor de ernst van de ziekte. Iemand met 5% activiteit is niet noodzakelijkerwijs klinisch meer aangedaan dan iemand met 8%; tests met substraten bootsen niet elk aspect van de enzymfunctie in weefsels na, en genotype, leeftijd, orgaanbetrokkenheid en behandelgeschiedenis dragen allemaal bij aan het klinische beeld.
| Niveau | Bereik | Betekenis |
|---|---|---|
| Binnen het normale interval van het laboratorium | Methodegebonden activiteitseenheden | Pleit doorgaans tegen klassieke GBA1-gerelateerde enzymdeficiëntie wanneer de monsterkwaliteit voldoende is. |
| Intermediaire of borderline activiteit | Onder normaal, maar buiten een duidelijk aangedaan bereik | Vereist beoordeling door het laboratorium; de dragerstatus kan niet betrouwbaar worden geclassificeerd. |
| Sterk verlaagde diagnostische activiteit | Vaak minder dan ongeveer 10–15% van de gemiddelde normale activiteit | Ondersteunt de ziekte van Gaucher in een gevalideerde cellulaire test; correleer met GBA1-bevindingen. |
| Ongeschikt monster | Geen interpreteerbare diagnostische drempel | Opnieuw afnemen vereist; een mislukt monster is geen bewijs voor een ernstige ziekte. |
Welke rol speelt lyso-Gb1 bij de diagnose van Gaucher?
Lyso-Gb1, ook wel glucosylsphingosine genoemd, is een biomarker die de diagnose van Gaucher ondersteunt en helpt de ziekteactiviteit en behandelrespons te monitoren. Het is een aanvulling op enzym- en GBA1-onderzoek; één concentratie stelt niet zelfstandig het genotype, het klinische subtype of de noodzaak van behandeling vast.
Rolfs et al. (2013) rapporteerden in PLOS ONE een uitstekende diagnostische onderscheidingskracht met een afkapwaarde van 12 ng/mL in een geselecteerd niet-Joods Kaukasisch cohort. Die bevinding ondersteunt het nut van de biomarker, maar het cohort, de test en de onderzoeksopzet zijn van belang; deze waarde mag niet worden omgezet in een universele screeningsdrempel voor elke pasgeborene of elk laboratorium.
Lyso-Gb1-resultaten in plasma en gedroogde bloedvlekken zijn niet zonder meer uitwisselbaar, en laboratoria kunnen ng/mL of nmol/L rapporteren. Een hypothetisch plasmaresultaat van 60 ng/mL bij een bovengrens van 6 ng/mL voor dat laboratorium is 10 keer de bovengrens; de vergelijking moet betrekking hebben op hetzelfde monstertype en dezelfde methode.
Lyso-Gb1 is niet lyso-Gb3: dit laatste wordt in verband gebracht met de ziekte van Fabry en weerspiegelt een andere lipidenroute. De educatieve uitleg van Kantesti houdt deze namen gescheiden, omdat verwarring tussen de 2 de vervolgonderzoeken de verkeerde kant op kan sturen; onze testroute voor Fabry licht de bijbehorende enzym- en genetische tests toe.
Een aanzienlijke verhoging van lyso-Gb1 vergroot de verdenking wanneer de diagnostische enzymactiviteit tekortschiet, terwijl een afwijkende biomarkeruitslag aanleiding geeft tot controle en niet tot automatische verwerping. Vergelijk voor de follow-up ten minste 2 metingen met een consistente methode en interpreteer de trend samen met het aantal bloedplaatjes, de orgaanbeoordeling, skeletbevindingen en het tijdstip van behandeling.
Wat tonen de uitslagen van genetisch GBA1-onderzoek precies aan?
De resultaten van genetisch onderzoek naar GBA1 stellen vast welke varianten zijn aangetroffen en of deze een ziekteveroorzakend genotype ondersteunen. De ziekte van Gaucher is autosomaal recessief: 2 pathogene of waarschijnlijk pathogene varianten op tegenovergestelde genkopieën ondersteunen een genetische diagnose, terwijl één aangetroffen variant doorgaans wijst op dragerschap of onvolledig onderzoek.
In het rapport moeten de exacte variant, de classificatie, de zygositeit en de technische beperkingen van de test worden vermeld. Een variant van onzekere betekenis, of VUS, is geen bevestigde ziekteveroorzakende bevinding; het aantreffen van 2 VUS stelt de ziekte van Gaucher niet vast zonder aanvullend bewijs, zelfs niet wanneer het rapport alarmerende bewoordingen gebruikt zoals 'mogelijk relevant'.'
Kantesti is een AI-platform voor de interpretatie van bloedonderzoek dat kan helpen het verschil uit te leggen tussen 1 aangetroffen variant en een bevestigde biallelische uitslag. Onze terminologiegids voor biomarkers ondersteunt het lezen van rapporten, maar uitleg door AI vervangt noch de variantclassificatie van een klinisch laboratorium, noch de beoordeling door een genetisch consulent.
Twee varianten kunnen samen op dezelfde genkopie liggen, wat 'in cis' wordt genoemd, terwijl de andere kopie onaangetast blijft. Varianten op tegenovergestelde kopieën zijn 'in trans'; ouderonderzoek kan helpen deze fase vast te stellen, dus de uitdrukking '2 varianten gevonden' mag niet worden opgevat als synoniem voor 'beide kopieën aangedaan'.'
Een negatief resultaat van een beperkt mutatiepanel verschilt van een negatieve uitgebreide analyse. Als een panel alleen geselecteerde varianten onderzoekt, laat de 1 negatieve uitslag niet-onderzochte regio's en structurele veranderingen onopgehelderd; vraag of sequencing, deletie-/duplicatieanalyse en methoden die recombinante allelen kunnen detecteren zijn opgenomen voordat u de uitslag als uitsluiting interpreteert.
Waarom betekent dragerschap van GBA1 niet dat iemand de ziekte van Gaucher heeft?
Een GBA1-drager heeft doorgaans één ziekteveroorzakende variant en heeft geen ziekte van Gaucher. Dragerschap heeft vooral gevolgen voor genetische counseling rond voortplanting, terwijl bepaalde heterozygote GBA1-varianten ook het risico op de ziekte van Parkinson verhogen; geen van beide kwesties maakt van 1 dragerschapsbevinding een diagnose van een lysosomale stapelingsziekte.
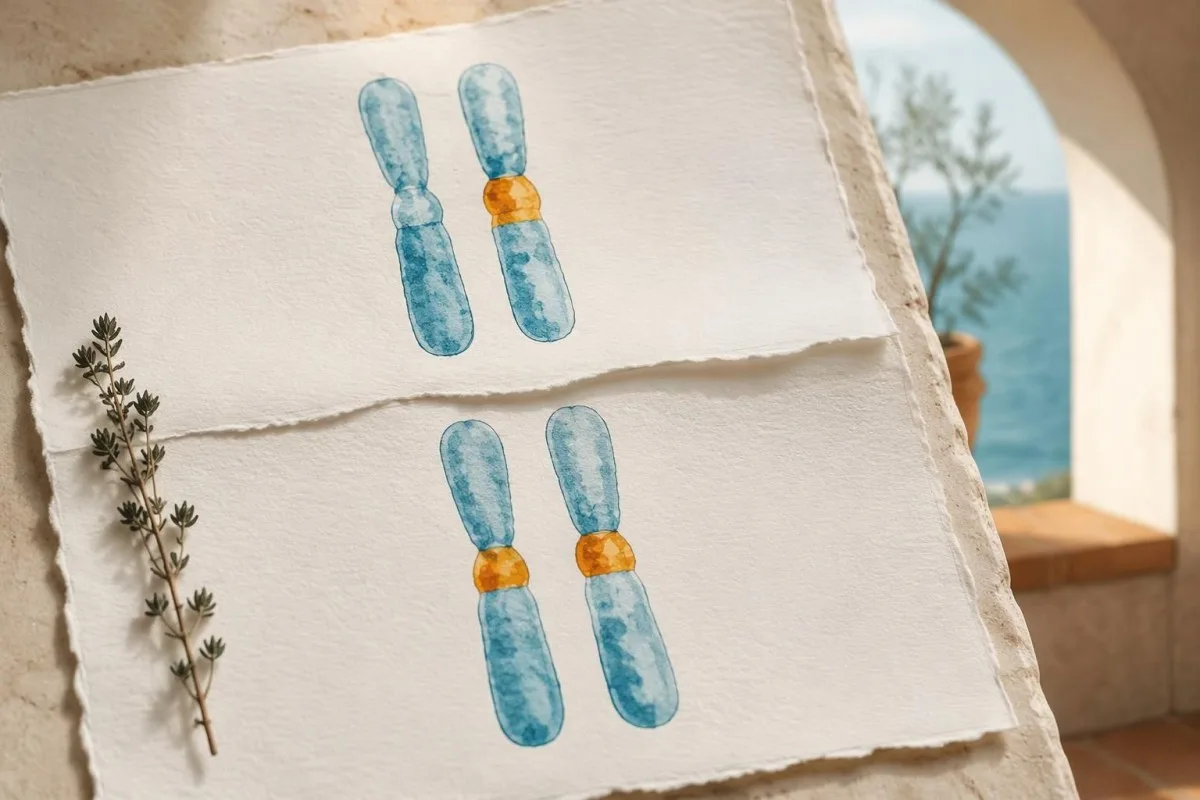
Wanneer beide ouders drager zijn van een ziekteveroorzakende variant in GBA1, heeft elke zwangerschap een kans van 25% op een aangedaan kind, een kans van 50% op een kind dat drager is en een kans van 25% op een kind dat geen van beide familiale varianten erft. Deze kansen gelden opnieuw bij elke zwangerschap; eerdere uitkomsten veranderen de volgende berekening niet.
De interpretatie van dragerschap hangt af van de overerving van het gen en de beperkingen van de test. Onze handleiding voor de interpretatie van SMA-dragerschapsuitslagen laat zien hoe verborgen risico kan afhangen van de rangschikking van genkopieën, terwijl de interpretatie van Fragile X-dragerschap een ander mechanisme gebruikt; geen van beide algoritmen mag worden overgenomen voor GBA1-counseling.
Sidransky et al. (2009) vonden in de New England Journal of Medicine in een multicenter case-controlonderzoek een totale oddsratio van 5.43 voor het verband tussen GBA-mutaties en de ziekte van Parkinson. Een oddsratio is geen levenslange kans: de meeste dragers ontwikkelen niet onvermijdelijk de ziekte van Parkinson, en het individuele risico varieert per variant en andere factoren.
Symptomen verdienen nog steeds beoordeling bij iemand die als drager is aangemerkt. Als een hypothetisch persoon 1 gedetecteerde pathogene variant plus duidelijk verlaagde leukocytenactiviteit heeft, moeten clinici zoeken naar een niet-gedetecteerd tweede allel of een andere verklaring, in plaats van aan te nemen dat de dragerschapsstatus op zichzelf de bevindingen verklaart.
Waarom moet GBA1-onderzoek in een gespecialiseerd laboratorium worden uitgevoerd?
GBA1-testen zijn technisch uitdagend omdat het nabijgelegen GBAP1-pseudogen ongeveer 96%-sequentieovereenkomst met GBA1 heeft. Een geschikte test moet het functionele gen van het pseudogen kunnen onderscheiden en rekening houden met recombinante of structurele allelen die een beperkte test mogelijk mist of verkeerd toewijst.
Korte DNA-reads kunnen ambigu worden uitgelijnd wanneer 2 regio's sterk op elkaar lijken, en gen-pseudogeenrecombinatie kan complexe allelen opleveren. Daarom is 'sequencing uitgevoerd' onvoldoende informatie: het laboratorium moet uitleggen of de methode gevalideerd is voor de GBA1-locus en hoe moeilijke regio's worden behandeld.
Variantnamen zijn ook veranderd door de gebruikte conventie voor eiwitnummering. De oudere naam N370S komt overeen met p.Asn409Ser, en L444P met p.Leu483Pro; door het verschil van 39 aminozuren kan dezelfde variant lijken op 2 verschillende bevindingen wanneer een ouder familieverslag wordt vergeleken met een nieuwer resultaat.
Niet elke GBA1-geassocieerde risicovariant voor Parkinson veroorzaakt op zichzelf de ziekte van Gaucher. Zo vereist p.Glu365Lys, historisch E326K, zorgvuldige classificatie in plaats van automatische telling als 1 Gaucher-veroorzakend allel; onze handleiding voor de interpretatie van genetische uitslagen legt uit waarom de betekenis van een variant moet worden afgestemd op de aandoening die wordt onderzocht.
Consumentengenotypering en niet-gevalideerde interpretatie van ruwe data mogen de ziekte van Gaucher niet bevestigen of uitsluiten. Als een verslag slechts 1 veelvoorkomende variant vermeldt, vraag dan om klinische bevestiging en informeer naar het tweede allel; als het een complex allel vermeldt, vraag dan of de veranderingen in cis liggen en of ouderonderzoek ze kan verduidelijken.
Wat als de uitslagen van enzym-, lyso-Gb1- en DNA-onderzoek niet overeenstemmen?
Tegenstrijdige resultaten voor de ziekte van Gaucher vereisen beoordeling van het monster en de methode, evenals specialistische interpretatie, voordat een definitieve diagnose wordt gesteld. Lage enzymactiviteit met 1 gedetecteerde variant, of verhoogd lyso-Gb1 met schijnbaar normale activiteit, kan wijzen op onvolledig genetisch onderzoek, analytische beperkingen of een minder gebruikelijke biologische verklaring.
Een hypothetische combinatie van verlaagde leukocytenactiviteit, verhoogd lyso-Gb1 en 1 pathogene GBA1-variant rechtvaardigt sterk een zoektocht naar het ontbrekende allel. Het vervolgonderzoek kan bestaan uit beoordeling van deleties/duplicaties, analyse van recombinante allelen of een andere gevalideerde methode; het herhalen van hetzelfde beperkte panel levert niet noodzakelijkerwijs nuttige informatie op.
Zeldzame saposine C-deficiëntie, gerelateerd aan PSAP, kan een biochemisch en klinisch beeld veroorzaken dat lijkt op de ziekte van Gaucher, ondanks relatief behouden activiteit in sommige testen met kunstmatige substraten. Dit is een differentiaaldiagnose voor specialisten, geen reden om elke normale enzymtest te wantrouwen; ze wordt relevant wanneer 2 of meer onafhankelijke bevindingen onverklaard blijven.
Allogene stamceltransplantatie kan de enzymactiviteit in leukocyten en de DNA-bron in circulerende cellen veranderen; het laboratorium moet daarom van die voorgeschiedenis op de hoogte zijn. Recente transfusies moeten ook worden gemeld, hoewel de invloed afhangt van het product en de test; het vergelijken van resultaten tussen bezoeken vereist meer dan aannemen dat elke numerieke verandering op ziekte wijst.
Kantesti AI kan op basis van alleen een verslag geen genfase, laboratoriumcontaminatie of chimerisme van donorcellen vaststellen. Onze AI uitleg veiligheidsgids maakt onderscheid tussen begrijpelijke uitleg en diagnostische verificatie; neem alle 3 verslagen—enzym, genetica en biomarker—mee naar dezelfde specialistische beoordeling, in plaats van elk afzonderlijk te interpreteren.
Welke bloedwaarden en symptomen doen vermoeden dat er sprake is van de ziekte?
Onverklaarde vergroting van de milt, trombocytopenie, anemie en skeletklachten kunnen aanleiding geven tot onderzoek naar de ziekte van Gaucher, maar geen van deze bevindingen bevestigt de ziekte. De combinatie is belangrijker dan 1 geïsoleerde afwijking, en clinici moeten naast een lysosomale stapelingsziekte ook hematologische, hepatische en andere oorzaken in overweging nemen.
Een hypothetische volwassene met bijvoorbeeld 85 × 10^9/L bloedplaatjes, een hemoglobinegehalte van 10.4 g/dL en een vergrote milt verdient een verklaring voor dit gecombineerde patroon. Die waarden stellen de ziekte van Gaucher niet vast; ze rechtvaardigen onderzoek naar sequestratie, beenmergaandoeningen, leverziekte en andere oorzaken, in plaats van alles toe te schrijven aan ijzertekort.
Een lage geautomatiseerde trombocytentelling moet eerst worden gecontroleerd op klontering wanneer de klinische context op een artefact wijst. Onze uitleg over bloedplaatjesaggregatie beschrijft dit veelvoorkomende alternatief; bevestiging dat de telling werkelijk laag is, voorkomt dat een foutieve laboratoriumafwijking leidt tot onnodig onderzoek naar een zeldzame ziekte.
Beenmergonderzoek is doorgaans niet nodig om de ziekte van Gaucher vast te stellen wanneer enzym- en genetisch onderzoek beschikbaar zijn. Gaucher-achtige of 'pseudo-Gaucher'-cellen kunnen voorkomen bij andere aandoeningen, waaronder aandoeningen met een hoge celturnover; onze gids voor beenmergdiagnostiek legt uit waarom het cellulaire uiterlijk en ziektespecifieke bevestiging verschillende vragen beantwoorden.
Een normaal CBC sluit een vroege of milde vorm van de ziekte van Gaucher niet uit, met name wanneer 2 familiale pathogene varianten bekend zijn. Omgekeerd moet een beenmergrapport waarin cellen met een stapelingsachtig uiterlijk worden vermeld, aanleiding geven tot biochemische bevestiging en niet tot onmiddellijke diagnostische labeling; vraag welke alternatieve oorzaken zijn overwogen en of het enzymmonster vóór enige behandeling is afgenomen.
Kunnen deze tests het type en de ernst van Gaucher vaststellen?
Enzym- en GBA1-onderzoek stellen de biochemische en genetische basis van de ziekte van Gaucher vast, maar de klinische beoordeling bepaalt het subtype en de orgaanbetrokkenheid. De gebruikelijke classificatie omvat de typen 1, 2 en 3, waarbij primaire neurologische betrokkenheid de neuronopathische vormen onderscheidt; deze categorieën vervangen geen individuele beoordeling.
Bij type 1 ontbreekt het primaire neuronopathische patroon van type 2 en 3, hoewel mensen met type 1 of heterozygote GBA1-varianten nog steeds andere neurologische aandoeningen kunnen hebben. Het onderscheid is klinisch specifiek; een verband met een toekomstig risico op Parkinson is niet hetzelfde als iemand classificeren als iemand met neuronopathische ziekte van Gaucher.
De variant p.Asn409Ser is sterk geassocieerd met niet-neuronopathische ziekte wanneer deze voorkomt in een Gaucher-genotype, maar het genotype voorspelt de skeletale ziektelast of het tijdstip van behandeling niet nauwkeurig. Een hypothetisch paar broers en zussen met dezelfde 2 varianten kan nog steeds verschillen in miltgrootte, trombocytentelling, botbetrokkenheid en leeftijd bij herkenning.
Voor de beoordeling van het skelet kan beeldvorming nodig zijn, omdat routinematige calcium- of alkalische-fosfataseresultaten botbetrokkenheid door de ziekte van Gaucher kunnen missen. Onze laboratoriumgids voor botgezondheid legt uit wat algemene botonderzoeken wel en niet kunnen aantonen; een normale uitslag bij 1 chemisch panel is geen vervanging voor geïndiceerde beeldvorming.
Neurologische beoordeling richt zich op symptomen, onderzoek en specialistische evaluatie passend bij de leeftijd, waaronder afwijkingen in oogbewegingen wanneer relevant. Onze gids voor de interpretatie van neurofilament legt uit waarom een niet-specifieke marker voor neuronale schade het subtype van de ziekte van Gaucher niet kan bepalen; noch die marker, noch 1 lyso-Gb1-concentratie biedt een zelfstandige classificatie.
Wie moet familieonderzoek ondergaan na bevestiging?
Na bevestiging van de ziekte van Gaucher kan genetische counseling familieleden identificeren die gericht moeten worden getest en reproductieve kansen uitleggen. Onderzoek naar de 2 vastgestelde varianten in de familie is vaak informatiever dan herhaling van een breed screeningspanel, met name wanneer het oorspronkelijke rapport hun fase en classificatie duidelijk vermeldt.
Volle broers en zussen van iemand met de aandoening hebben doorgaans de bekende kansen van 25% op de aandoening, 50% op dragerschap en 25% op niet-dragerschap wanneer beide ouders drager zijn. Dit zijn kansen voorafgaand aan de test, geen voorspellingen voor een specifieke broer of zus; ook een familielid zonder duidelijke klachten kan onderzoek nodig hebben, omdat de ernst van de symptomen en de leeftijd waarop deze optreden variëren.
Partneronderzoek helpt het reproductieve risico in te schatten, maar de reikwijdte van de test is van belang. Een negatief panel dat slechts enkele veelvoorkomende varianten onderzoekt, laat meer restrisico bestaan dan een gevalideerde uitgebreide test; vraag de geneticus zowel de gevonden uitslag als het resterende risico toe te lichten, in plaats van 1 negatieve screening als garantie te beschouwen.
Onderzoek bij minderjarigen roept 2 verschillende vragen op: kan het vaststellen van een aandoening hun zorg tijdens de kindertijd veranderen, en is het verzoek uitsluitend bedoeld om de toekomstige reproductieve dragersstatus vast te stellen? Diagnostisch onderzoek bij een mogelijk aangedaan kind kan direct nut hebben, terwijl onderzoek dat alleen op dragerschap is gericht een ander gesprek over toestemming kan vereisen, afhankelijk van de lokale praktijk en de gezinssituatie.
Deel het oorspronkelijke verslag van het klinisch laboratorium, inclusief de exacte variantnamen en gegevens over het monster, in plaats van een herschreven familiesamenvatting. Onze handleiding voor het veilig delen van uitslagen licht praktische aandachtspunten rond toestemming toe; iedere volwassen verwant moet zelf bepalen wie toegang heeft tot diens uitslagen, ook wanneer 1 familielid de afspraken coördineert.
Wat gebeurt er nadat de ziekte van Gaucher is bevestigd?
Een bevestigde diagnose leidt tot beoordeling door een specialist, metingen als uitgangswaarde en een besluit over behandeling of controle. Enzymvervangingstherapie of substraatreductietherapie wordt overwogen op basis van de klinische betrokkenheid, niet alleen omdat 1 enzymuitslag laag is of lyso-Gb1 een referentiegrens overschrijdt.
Een beoordeling van uitgangswaarden omvat doorgaans CBC, levergerelateerde tests, metingen van milt en lever, skeletonderzoek en een ziektespecifieke biomarker. Als deze bevindingen vóór de behandeling worden vastgesteld, kunnen latere veranderingen worden geïnterpreteerd; 2 lyso-Gb1-uitslagen zonder informatie over de methode, het tijdstip van de behandeling en de orgaanstatus bieden een veel minder bruikbaar beeld voor de follow-up.
Chitotriosidase en CCL18 kunnen de monitoring ondersteunen, maar zijn geen vervanging voor diagnostisch enzymonderzoek. Een veelvoorkomende CHIT1-duplicatie van 24 baseparen kan de chitotriosidaseactiviteit volledig opheffen wanneer deze op beide kopieën aanwezig is. Een niet-detecteerbare chitotriosidaseuitslag kan dus wijzen op een erfelijke deficiëntie van deze marker, en niet op het ontbreken van de ziekte van Gaucher.
De trendfuncties van Kantesti kunnen helpen routinematige uitslagen te ordenen, maar stellen niet vast of gespecialiseerd Gaucher-onderzoek analytisch vergelijkbaar is of dat de behandeling moet veranderen. Genetische informatie verdient bijzondere zorg; onze richtlijnen voor privacy en gegevens licht de gegevensverwerking toe, en patiënten moeten vermijden identificeerbare verslagen van verwanten op te nemen zonder hun toestemming.
Bij kinderen zijn interpretatie op leeftijd, beoordeling van de groei en pediatrisch metabool-specialistische begeleiding nodig, in plaats van volwassen referentiewaarden mechanisch toe te passen. Onze richtlijnen voor AI-veiligheid in de pediatrie beschrijft die grens; zoek met spoed medische hulp bij niet onder controle te krijgen bloedingen, ernstige nieuwe buikpijn of een acute neurologische verandering, in plaats van te wachten op een tweede routinematige controle-uitslag.
Welk bewijs ondersteunt het diagnostische traject, en wat kan AI uitleggen?
De diagnostische route wordt ondersteund door richtlijnen voor gespecialiseerde laboratoria, biomarkeronderzoek en klinisch-genetisch bewijs, niet uitsluitend door AI-uitvoer. De 3 direct relevante medische referenties hieronder behandelen laboratoriumbevestiging, lyso-Gb1 en het risico op de ziekte van Parkinson bij GBA-gerelateerde aandoeningen; onze afzonderlijke publicaties bieden achtergrondinformatie over de interpretatie van routinematig laboratoriumonderzoek.
Kantesti is een AI-gestuurde tool voor de analyse van bloedonderzoek die helpt verslagtaal om te zetten in vragen voor een arts, in plaats van een diagnose van een zeldzame ziekte te verifiëren. Onze informatie over de klinische methodologie licht het bredere toezicht toe; prestaties bij routinematige panels bewijzen geen diagnostische nauwkeurigheid voor de fase van GBA1, zeldzame allelen of gespecialiseerde enzymtests.
Dardis et al. (2022) bieden het centrale laboratoriumkader, terwijl Rolfs et al. (2013) bewijs leveren voor lyso-Gb1 als biomarker voor diagnose en follow-up. Hun bevindingen beantwoorden 2 verschillende vragen: hoe enzymdeficiëntie kan worden vastgesteld en hoe een daarmee samenhangend biochemisch signaal kan worden gemeten; geen van beide ondersteunt de interpretatie van een dragerschapsscreening als bewijs voor een aangedane status.
Onze publicatie over de interpretatie van stollingstests is relevante achtergrond wanneer een patiënt met een bevestigde diagnose wordt beoordeeld op bloedingen, maar is geen diagnostisch onderzoek naar de ziekte van Gaucher. De bijbehorende Zenodo-DOI hieronder documenteert die educatieve publicatie, niet een onafhankelijke validatie van een Gaucher-test of een behandelingsdrempel.
De bijbehorende interpretatiegids voor serumproteïnen licht routinematige eiwitmetingen toe die deel kunnen uitmaken van een bredere beoordeling; albumine en globulinen bevestigen deze aandoening niet. Beide Zenodo-referenties zijn transparant opgenomen als verwante educatieve publicaties, afzonderlijk van het direct relevante medische bewijs.
Veelgestelde vragen
Hoe wordt de ziekte van Gaucher gediagnosticeerd na een afwijkende droge bloedvlek?
Een afwijkende uitslag van een gedroogde bloedvlek wordt doorgaans gevolgd door een bevestigingstest voor glucocerebrosidaseactiviteit in leukocyten en GBA1-analyse. Een cellulaire diagnostische activiteit onder ongeveer 10–15% van het gemiddelde normaal is kenmerkend, hoewel de interpretatie afhangt van de methode van het laboratorium en de kwaliteit van het monster. Twee pathogene of waarschijnlijk pathogene GBA1-varianten op tegenovergestelde genkopieën ondersteunen genetische bevestiging. Lyso-Gb1 levert aanvullend biochemisch bewijs, maar vervangt deze tests niet.
Betekent een lage glucocerebrosidaseactiviteit dat ik de ziekte van Gaucher heb?
0 Lage glucocerebrosidaseactiviteit betekent niet altijd dat er sprake is van de ziekte van Gaucher, vooral wanneer de uitslag afkomstig is van een screening met een gedroogde bloedspot. De kwaliteit van de afname, de transportomstandigheden en de samenstelling van het monster kunnen de screeningsactiviteit beïnvloeden. Een sterk verlaagde uitslag bij een gevalideerde bepaling in leukocyten of fibroblasten vormt veel sterker diagnostisch bewijs dan 1 lage screeningsmeting. Grenswaardige of tegenstrijdige uitslagen moeten door het laboratorium worden beoordeeld en worden vergeleken met de resultaten van GBA1-onderzoek.
Kan een GBA1-drager de ziekte van Gaucher hebben?
Iemand met slechts 1 ziekteveroorzakende GBA1-variant is doorgaans drager, en heeft geen ziekte van Gaucher. Als de symptomen en bevestigend enzymonderzoek sterk op de ziekte wijzen, moeten clinici nagaan of een tweede variant over het hoofd is gezien of dat er een andere verklaring is. Enzymactiviteit alleen kan dragers niet betrouwbaar identificeren, omdat de bereiken voor dragers en niet-dragers elkaar overlappen. Bepaalde heterozygote GBA1-varianten verhogen ook het risico op de ziekte van Parkinson, maar die associatie is geen diagnose van de ziekte van Parkinson of de ziekte van Gaucher.
Welk lyso-Gb1-niveau bevestigt de ziekte van Gaucher?
Geen enkele lyso-Gb1-concentratie bevestigt de ziekte van Gaucher universeel in alle laboratoria en voor alle monstertypen. Rolfs et al. (2013) rapporteerden een uitstekende onderscheidende waarde met een afkapwaarde van 12 ng/mL in een geselecteerd onderzoekscohort, maar die drempelwaarde is afhankelijk van de test en de populatie. Interpreteer de uitslag aan de hand van het referentie-interval van het rapporterende laboratorium en of het monster plasma of een gedroogde bloedspot was. Bevestiging berust op diagnostisch enzymonderzoek en passend genetisch bewijs.
Bewijzen twee GBA1-varianten de ziekte van Gaucher?
Twee gedetecteerde GBA1-varianten bewijzen niet automatisch de ziekte van Gaucher. Beide moeten ziekteveroorzakend of waarschijnlijk ziekteveroorzakend zijn, en ze moeten zich op tegenovergestelde kopieën van het gen bevinden in plaats van samen op één kopie. Twee varianten van onzekere betekenis stellen de diagnose op zichzelf niet vast. Onderzoek bij de ouders, beoordeling van de test en bevestiging van de enzymactiviteit kunnen helpen onzekere resultaten op te helderen.
Is een beenmergbiopsie nodig om de ziekte van Gaucher te diagnosticeren?
Een beenmergbiopsie is niet routinematig nodig wanneer diagnostische enzym- en GBA1-tests beschikbaar zijn. Gaucher-achtige cellen kunnen bij andere aandoeningen voorkomen, dus hun voorkomen is op zichzelf niet specifiek genoeg om de diagnose te bevestigen. Clinici kunnen beenmergonderzoek nog steeds aanbevelen vanwege een afzonderlijke hematologische vraag, zoals onverklaarde afwijkingen in 2 of meer cellijnen. Als opslagachtige cellen worden gerapporteerd, blijft ziektespecifiek biochemisch onderzoek noodzakelijk.
Moeten familieleden worden getest als de ziekte van Gaucher is bevestigd?
Familieleden kunnen baat hebben bij gericht onderzoek nadat de ziekteveroorzakende GBA1-varianten in de familie zijn vastgesteld. Wanneer beide ouders drager zijn, heeft elke volle broer of zus een voorafkans van 25% om aangedaan te zijn, 50% om drager te zijn en 25% om geen van beide familiale varianten te erven. Genetische counseling legt uit welke familieleden getest moeten worden, wat met een negatieve uitslag onopgelost blijft en hoe de uitslagen van invloed zijn op de reproductieve planning. Onderzoek van een ogenschijnlijk gezonde broer of zus kan nog steeds nuttig zijn, omdat de ernst van de ziekte van Gaucher en de leeftijd waarop de ziekte wordt herkend variëren.
Laat uw bloedwaarden begrijpen
Upload uw laboratoriumrapport en de AI van Kantesti legt elke biomarker binnen enkele seconden uit in begrijpelijke taal. Wereldwijd gebruikt door meer dan 2 miljoen mensen.
Referenties
- Klein, T., Mitchell, S., & Weber, H. (2026). Normaalbereik voor aPTT: handleiding voor D-dimeer, proteïne C en bloedstolling. Kantesti AI Medisch Onderzoek. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Gids voor serumeiwitten: globulinen, albumine en de A/G-verhouding bij bloedonderzoek. Kantesti AI Medisch Onderzoek. DOI
- Dardis A et al. (2022). Patiëntgerichte richtlijnen voor de laboratoriumdiagnose van de ziekte van Gaucher type 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glucosylsphingosine is een zeer gevoelige en specifieke biomarker voor primaire diagnostiek en follow-upmonitoring bij de ziekte van Gaucher in een niet-Joodse Kaukasische cohort van patiënten met de ziekte van Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Multicenteranalyse van glucocerebrosidase-mutaties bij de ziekte van Parkinson. New England Journal of Medicine. DOI PubMed
- 2M+Geanalyseerde tests
- 127+Landen
- 100+Talen
Over het medische team


E-E-A-T Vertrouwenssignalen
Ervaring
Klinische beoordeling door artsen van lab-interpretatieworkflows.
Expertise
Laboratoriumgeneeskunde met focus op hoe biomarkers zich gedragen in een klinische context.
Gezag
Medisch beoordeeld door Dr. Thomas Klein, met bijdragen van Dr. Sarah Mitchell en Prof. Dr. Hans Weber.
Betrouwbaarheid
Evidence-based interpretatie met duidelijke vervolgstappen om onrust te verminderen.





Medische disclaimer
Dit artikel is uitsluitend bedoeld voor educatieve doeleinden en vormt geen medisch advies. Raadpleeg altijd een gekwalificeerde zorgverlener voor beslissingen over diagnose en behandeling.
Gepubliceerd · Neem contact op met het redactieteam
Uitgegeven door Kantesti Ltd, geregistreerd in Engeland en Wales, bedrijfsnr. 17090423, Londen, Verenigd Koninkrijk.
