Penyakit Gaucher didiagnosis dengan menunjukkan aktiviti glukoserebrosidase yang berkurangan, biasanya dalam leukosit, dengan analisis GBA1 memberikan pengesahan genetik. Keputusan saringan titik darah kering yang rendah memerlukan susulan; status pembawa dan keputusan lyso-Gb1 yang tinggi tidak sama dengan diagnosis.

Perkara utama
- Saringan titik darah kering mengenal pasti kemungkinan kekurangan enzim; 1 keputusan saringan abnormal tidak mengesahkan penyakit Gaucher.
- Ujian enzim pengesahan biasanya mengukur glukoserebrosidase dalam leukosit; aktiviti di bawah kira-kira 10–15% daripada aktiviti purata normal adalah ciri penyakit ini, tertakluk pada kaedah makmal yang telah disahkan.
- Pengesahan GBA1 mengenal pasti varian penyebab penyakit dalam kedua-dua salinan gen; 2 varian mesti berada pada salinan yang berbeza untuk mengesahkan genotip dwialelik.
- Status pembawa biasanya bermaksud terdapat 1 varian GBA1 penyebab penyakit, bukannya penyakit Gaucher; aktiviti enzim bertindih antara pembawa dan bukan pembawa.
- Lyso-Gb1 menyokong diagnosis dan pemantauan, tetapi nilai ambang penyelidikan 12 ng/mL yang diterbitkan bukanlah ambang universal merentas makmal.
- Varian yang tidak pasti memerlukan tafsiran pakar; 2 varian dengan kepentingan tidak pasti tidak dengan sendirinya mengesahkan penyakit Gaucher.
- Perancangan keluarga melibatkan kebarangkalian 25% untuk mendapat anak terjejas bagi setiap kehamilan apabila kedua-dua ibu bapa membawa varian penyebab penyakit dalam gen resesif yang sama.
- Keterukan penyakit tidak boleh dikira daripada satu peratusan enzim, keputusan GBA1 atau ukuran lyso-Gb1.
Apakah yang mengesahkan penyakit Gaucher selepas keputusan saringan?
Penyakit Gaucher disahkan melalui aktiviti glukoserebrosidase yang kurang dalam spesimen diagnostik yang sesuai, disokong oleh ujian GBA1. Keputusan abnormal daripada titisan darah kering biasanya diikuti ujian enzim leukosit dan analisis kedua-dua salinan GBA1; gejala membantu menilai penglibatan penyakit tetapi tidak diperlukan untuk diagnosis awal.
Laluan diagnostik mempunyai 3 soalan yang berbeza: adakah saringan mengenal pasti kemungkinan kekurangan, adakah ujian sel yang boleh dipercayai mengesahkannya, dan apakah perubahan genetik yang menerangkannya? Mengendalikan soalan-soalan ini secara berasingan mengelakkan penanda saringan, penemuan status pembawa atau varian yang tidak pasti daripada menjadi diagnosis sepanjang hayat yang tidak disokong.
Kantesti ialah penganalisis ujian darah AI yang membantu menerangkan istilah dalam laporan tanpa menggantikan pengesahan pakar bagi kekurangan enzim diwarisi. Kami latar belakang syarikat menerangkan organisasi di sebalik penjelasan ini; bagi keadaan ini, kami membezakan 2 tugas—memahami laporan dan menetapkan diagnosis.
Keputusan molekul yang mengenal pasti 2 varian GBA1 patogenik atau berkemungkinan patogenik pada salinan gen yang bertentangan boleh menetapkan diagnosis genetik, walaupun sebelum gejala muncul. Walau bagaimanapun, memadankan keputusan genetik dengan ujian enzim yang disahkan amat bernilai terutamanya selepas saringan, kerana ketidakselarasan boleh mendedahkan masalah spesimen, ujian yang tidak lengkap atau tafsiran varian yang salah.
Dardis et al. (2022), dalam panduan makmal International Working Group of Gaucher Disease, membezakan saringan daripada pengukuran enzim diagnostik dan analisis molekul. Langkah pertama yang praktikal ialah mendapatkan laporan lengkap—bukan sekadar perkataan 'positif'—termasuk jenis spesimen, aktiviti, julat rujukan dan sama ada ujian peringkat kedua telah dilakukan.
Mengapakah saringan titik darah kering boleh menunjukkan aktiviti yang rendah?
Aktiviti glukoserebrosidase yang rendah dalam titisan darah kering boleh menunjukkan penyakit Gaucher atau masalah pengambilan, pengangkutan atau analisis spesimen. Keputusan itu mengenal pasti seseorang yang memerlukan susulan; keputusan tersebut tidak dapat membezakan orang terjejas daripada pembawa dengan pasti menggunakan 1 ukuran saringan.
Titisan darah kering mengandungi campuran unsur sel dan bukannya penyediaan leukosit terpencil yang piawai. Oleh sebab isyarat saringan sebahagiannya bergantung pada komposisi spesimen, hematokrit dan jumlah leukosit boleh mempengaruhi aktiviti; oleh itu, makmal diagnostik mentafsir 1 keputusan rendah bersama-sama kualiti pengambilan spesimen dan algoritma saringannya sendiri.
Haba, kelembapan dan pengeringan yang tidak mencukupi boleh mengurangkan aktiviti enzim sebelum spesimen sampai ke makmal. Jika beberapa enzim lisosom didapati rendah secara tidak dijangka pada kad yang sama, kemerosotan spesimen lebih berkemungkinan berbanding beberapa gangguan yang berasingan; oleh itu, membandingkan 2 atau lebih isyarat ujian boleh memberikan maklumat kawalan kualiti yang berguna tanpa membuktikan puncanya.
Sebagai contoh, bayangkan kad saringan yang terdedah kepada pengangkutan lembap berpanjangan menunjukkan aktiviti rendah, diikuti ujian leukosit normal daripada spesimen yang dikendalikan dengan betul. Pasangan keputusan hipotesis ini menyokong artifak saringan, bukannya kekurangan enzim yang telah pulih; kami panduan kualiti sampel menerangkan prinsip yang lebih luas bahawa kesilapan pengendalian mempengaruhi ujian yang berbeza dengan cara yang berbeza.
Program saringan bayi baru lahir tidak semuanya merangkumi penyakit Gaucher, dan protokol ujian peringkat kedua berbeza antara bidang kuasa. Tanya 3 soalan: adakah ini saringan populasi atau ujian yang dicetuskan oleh gejala, adakah lyso-Gb1 diukur, dan adakah analisis GBA1 telah dilakukan? Jawapan ini menentukan sama ada temu janji seterusnya patut memberi tumpuan kepada pengesahan, genetik atau kedua-duanya.
Bagaimanakah ujian pengesahan glukoserebrosidase dilakukan?
Ujian enzim penyakit Gaucher pengesahan biasanya mengukur beta-glukosidase asid, yang juga dipanggil glukoserebrosidase, dalam leukosit. Fibroblas kulit yang dikultur menyediakan spesimen diagnostik lain apabila diperlukan; makmal menggunakan asai yang direka untuk mengukur enzim lisosom yang berkaitan dan bukannya mentafsir panel kimia rutin.
Glukoserebrosidase biasanya membantu memecahkan glukosilseramida di dalam lisosom. Asai diagnostik mengukur penukaran substrat makmal dalam keadaan terkawal; makmal mungkin melaporkan aktiviti dalam nmol/jam/mg protein atau unit lain yang disahkan, jadi 2 laporan dengan penyebut berbeza tidak boleh dibandingkan berdasarkan nombor yang dicetak sahaja.
Pengasingan leukosit dan kestabilan spesimen penting kerana asai diagnostik bergantung pada aktiviti enzim yang berdaya hidup, bukan sekadar kehadiran DNA. Tanya makmal penerima tentang tiub pengambilan, keadaan penghantaran dan tempoh ketibaan yang diperlukan; peraturan yang digunakan untuk ujian rutin 1 hospital mungkin tidak sesuai untuk makmal metabolik pakar.
Puasa biasanya tidak diperlukan untuk ujian enzim dan DNA secara berasingan, walaupun ujian tambahan yang dipesan pada lawatan yang sama mungkin mempunyai keperluan tersendiri. Penjelasan ujian enzim G6PD kami menunjukkan sebab jenis sel dan konteks asai penting, tetapi G6PD ialah enzim yang berbeza dengan pewarisan dan pertimbangan ujian semula yang berbeza.
Makmal diagnostik mungkin menggunakan enzim kawalan atau pemeriksaan lain untuk menentukan sama ada spesimen sesuai. Apabila laporan menyatakan 'tidak mencukupi,' 'terdegradasi' atau 'perlu diulang,' tafsiran yang betul ialah 1 ujian belum menjawab persoalan—bukannya pesakit mempunyai bentuk penyakit Gaucher yang sempadan.
Serendah manakah aktiviti glukoserebrosidase perlu berada?
Aktiviti di bawah kira-kira 10–15% daripada aktiviti glukoserebrosidase normal purata ialah ciri penyakit Gaucher dalam asai sel diagnostik. Julat terjejas makmal dan pengesahan asai menentukan tafsiran; tiada satu nilai aktiviti dalam nmol/jam/mg yang terpakai untuk setiap kaedah.
Keterangan 10–15% merujuk kepada perkadaran aktiviti normal purata, bukan semestinya perkadaran had rujukan yang lebih rendah. Perbezaan itu penting: membahagikan keputusan pesakit dengan nombor rujukan yang salah boleh menghasilkan peratusan yang mengelirukan, terutamanya apabila makmal melaporkan julat yang luas dan bukannya min kawalan.
Bagi asai hipotetikal dengan aktiviti normal purata 20 nmol/jam/mg protein, keputusan 2 nmol/jam/mg mewakili 10% daripada min tersebut. Pengiraan ini menerangkan peratusan itu; ia tidak menetapkan nilai ambang yang boleh digunakan merentas kaedah, kerana makmal lain mungkin menggunakan substrat, penyediaan, penentukuran atau kaedah normalisasi yang berbeza.
Aktiviti enzim pembawa bertindih dengan aktiviti pada orang yang tidak mempunyai varian penyebab penyakit, jadi nilai perantaraan tidak dapat menentukan atau menolak status pembawa dengan pasti. Perbezaan antara keputusan kualitatif dan kuantitatif berguna di sini: 'rendah' merumuskan ukuran tetapi tidak menjelaskan kebolehpercayaan diagnostiknya.
Aktiviti baki bukan pengira tahap keterukan penyakit. Seseorang dengan aktiviti 5% tidak semestinya lebih terjejas secara klinikal berbanding seseorang dengan aktiviti 8%; asai berasaskan substrat tidak menghasilkan semula setiap aspek fungsi enzim dalam tisu, dan genotip, umur, penglibatan organ serta sejarah rawatan semuanya menyumbang kepada gambaran klinikal.
| Tahap | Julat | Maksudnya |
|---|---|---|
| Dalam julat normal makmal | Unit aktiviti khusus kaedah | Biasanya menentang kekurangan enzim berkaitan GBA1 klasik apabila kualiti spesimen memuaskan. |
| Aktiviti perantaraan atau sempadan | Di bawah normal tetapi di luar julat terjejas yang jelas | Memerlukan semakan makmal; tidak dapat mengelaskan status pembawa dengan pasti. |
| Aktiviti diagnostik yang sangat rendah | Selalunya di bawah kira-kira 10–15% daripada normal purata | Menyokong penyakit Gaucher dalam ujian sel yang telah disahkan; bandingkan dengan penemuan GBA1. |
| Spesimen tidak sesuai | Tiada ambang diagnostik yang boleh ditafsirkan | Pengambilan sampel semula diperlukan; kegagalan spesimen bukan bukti penyakit yang teruk. |
Apakah peranan lyso-Gb1 dalam diagnosis Gaucher?
Lyso-Gb1, juga dipanggil glukosilsfingosina, ialah biomarker yang menyokong diagnosis Gaucher dan membantu memantau aktiviti penyakit serta tindak balas terhadap rawatan. Ujian ini melengkapi ujian enzim dan GBA1; satu kepekatan sahaja tidak mengenal pasti genotip, subjenis klinikal atau keperluan rawatan secara bebas.
Rolfs et al. (2013), dalam PLOS ONE, melaporkan pembezaan diagnostik yang cemerlang menggunakan nilai ambang 12 ng/mL dalam kohort terpilih berketurunan Kaukasia bukan Yahudi. Dapatan itu menyokong kegunaan biomarker ini, tetapi kohort, ujian dan reka bentuk kajian adalah penting; dapatan itu tidak seharusnya dijadikan nilai ambang saringan universal bagi setiap bayi baru lahir atau makmal.
Keputusan lyso-Gb1 plasma dan titisan darah kering tidak semestinya boleh saling menggantikan, dan makmal mungkin melaporkan ng/mL atau nmol/L. Keputusan plasma hipotesis sebanyak 60 ng/mL berbanding had atas makmal itu, iaitu 6 ng/mL, adalah 10 kali ganda had atas; perbandingan hendaklah menggunakan jenis spesimen dan kaedah yang sama.
Lyso-Gb1 bukan lyso-Gb3: yang kedua dikaitkan dengan penyakit Fabry dan mencerminkan laluan lipid yang berbeza. Penjelasan pendidikan Kantesti membezakan nama-nama ini kerana kekeliruan antara kedua-duanya boleh membawa tindakan susulan ke arah yang salah; kami laluan ujian Fabry menerangkan ujian enzim dan gen yang berkaitan.
Peningkatan lyso-Gb1 yang ketara mengukuhkan kebimbangan apabila aktiviti enzim diagnostik kekurangan, manakala keputusan biomarker yang tidak selaras mendorong semakan dan bukannya penolakan automatik. Untuk tindakan susulan, bandingkan sekurang-kurangnya 2 ukuran menggunakan kaedah yang konsisten dan tafsirkan trend bersama kiraan platelet, penilaian organ, dapatan rangka dan masa rawatan.
Apakah yang sebenarnya dapat dipastikan melalui keputusan ujian genetik GBA1?
Keputusan ujian genetik GBA1 menentukan varian yang dikesan dan sama ada varian tersebut menyokong genotip penyebab penyakit. Penyakit Gaucher diwarisi secara autosom resesif: 2 varian patogenik atau berkemungkinan patogenik pada salinan gen yang berbeza menyokong diagnosis genetik, manakala satu varian yang dikesan biasanya menunjukkan status pembawa atau ujian yang tidak lengkap.
Laporan hendaklah menyatakan varian yang tepat, pengelasannya, zigosisiti dan batasan teknikal ujian. Varian yang tidak pasti kepentingannya, atau VUS, bukan penemuan penyebab penyakit yang disahkan; pengesanan 2 VUS tidak mengesahkan penyakit Gaucher tanpa bukti tambahan, walaupun laporan menggunakan bahasa yang membimbangkan seperti 'berpotensi relevan.'
Kantesti ialah platform tafsiran keputusan ujian darah berasaskan AI yang boleh membantu menjelaskan perbezaan antara 1 varian yang dikesan dengan keputusan dwialel yang disahkan. Kami panduan terminologi biomarker menyokong pembacaan laporan, tetapi penjelasan AI bukan pengganti pengelasan varian oleh makmal klinikal atau penilaian kaunselor genetik.
Dua varian boleh berada bersama pada salinan gen yang sama, disebut 'dalam cis,' menyebabkan salinan yang satu lagi tidak terjejas. Varian pada salinan yang berbeza disebut 'dalam trans'; ujian ibu bapa boleh membantu menentukan fasa ini, jadi frasa '2 varian ditemukan' tidak boleh dianggap sinonim dengan 'kedua-dua salinan terjejas.'
Panel mutasi terhad yang negatif berbeza daripada analisis komprehensif yang negatif. Jika panel hanya memeriksa varian terpilih, keputusan negatifnya yang berjumlah 1 tidak menyelesaikan persoalan tentang rantau yang tidak diuji dan perubahan struktur; tanyakan sama ada penjujukan, analisis penghapusan/penduplikasian dan kaedah yang mampu mengesan alel rekombinan disertakan sebelum mentafsir keputusan itu sebagai menolak diagnosis.
Mengapakah keputusan pembawa GBA1 bukan bermaksud penyakit Gaucher?
Pembawa GBA1 biasanya mempunyai satu varian penyebab penyakit dan tidak menghidap penyakit Gaucher. Status pembawa terutamanya mempengaruhi kaunseling reproduktif, manakala varian GBA1 heterozigot tertentu turut meningkatkan risiko penyakit Parkinson; kedua-dua perkara ini tidak menjadikan 1 penemuan pembawa sebagai diagnosis gangguan penyimpanan lisosom.
Apabila kedua-dua ibu bapa membawa varian penyebab penyakit dalam GBA1, setiap kehamilan mempunyai kebarangkalian 25% untuk mendapat anak yang terjejas, kebarangkalian 50% untuk mendapat anak pembawa dan kebarangkalian 25% untuk mendapat anak yang tidak mewarisi mana-mana varian keluarga. Kebarangkalian ini bermula semula pada setiap kehamilan; hasil kehamilan terdahulu tidak mengubah pengiraan seterusnya.
Tafsiran pembawa bergantung pada pewarisan gen dan batasan ujian. Kami panduan keputusan pembawa SMA menunjukkan bagaimana risiko tersembunyi boleh bergantung pada susunan salinan gen, manakala tafsiran pembawa Fragile X menggunakan mekanisme yang berbeza; kedua-dua algoritma tidak sepatutnya diterapkan dalam kaunseling GBA1.
Sidransky et al. (2009), dalam New England Journal of Medicine, mendapati nisbah odds keseluruhan sebanyak 5.43 bagi hubungan antara mutasi GBA dengan penyakit Parkinson dalam kajian kawalan kes berbilang pusat. Nisbah odds bukan kebarangkalian sepanjang hayat: kebanyakan pembawa tidak semestinya akan menghidap penyakit Parkinson, dan risiko individu berbeza mengikut varian serta faktor lain.
Gejala tetap wajar dinilai pada seseorang yang dilabel sebagai pembawa. Jika seseorang hipotesis mempunyai 1 varian patogenik yang dikesan serta aktiviti leukosit yang jelas berkurangan, klinisian harus mencari alel kedua yang tidak dikesan atau penjelasan lain dan bukannya menganggap status pembawa sahaja menjelaskan dapatan tersebut.
Mengapakah ujian GBA1 perlu dilakukan di makmal pakar?
Ujian GBA1 mencabar dari segi teknikal kerana pseudogen GBAP1 yang berdekatan mempunyai persamaan jujukan kira-kira 96% dengan GBA1. Ujian yang sesuai mesti membezakan gen berfungsi daripada pseudogen dan menangani alel rekombinan atau struktural yang mungkin tidak dikesan atau tersalah ditetapkan oleh ujian terhad.
Bacaan DNA pendek boleh dipetakan secara samar-samar apabila 2 rantau sangat serupa, dan rekombinasi gen–pseudogen boleh menghasilkan alel kompleks. Sebab itulah 'penjujukan dilakukan' bukan maklumat yang mencukupi: makmal patut menjelaskan sama ada kaedahnya disahkan untuk lokus GBA1 dan cara kaedah itu menangani rantau yang sukar.
Nama varian juga berubah mengikut konvensyen penomboran protein. Nama lama N370S sepadan dengan p.Asn409Ser, dan L444P sepadan dengan p.Leu483Pro; perbezaan 39 asid amino itu boleh menyebabkan varian yang sama kelihatan seperti 2 dapatan yang berbeza apabila membandingkan laporan keluarga lama dengan keputusan baharu.
Bukan setiap varian risiko Parkinson yang berkaitan dengan GBA1 menyebabkan penyakit Gaucher dengan sendirinya. Contohnya, p.Glu365Lys, yang dahulunya dikenali sebagai E326K, memerlukan pengelasan yang teliti dan bukannya secara automatik dikira sebagai 1 alel penyebab Gaucher; panduan kami tentang tafsiran keputusan genetik menerangkan mengapa kepentingan varian mesti dipadankan dengan keadaan yang sedang disiasat.
Genotaipan pengguna dan tafsiran data mentah yang belum disahkan tidak patut mengesahkan atau mengecualikan penyakit Gaucher. Jika laporan menyenaraikan hanya 1 varian lazim, minta pengesahan klinikal dan tanyakan tentang alel kedua; jika laporan menyenaraikan alel kompleks, tanyakan sama ada perubahan itu berada dalam cis dan sama ada ujian ibu bapa dapat menjelaskannya.
Bagaimana jika keputusan enzim, lyso-Gb1 dan DNA bercanggah?
Keputusan Gaucher yang tidak selaras memerlukan semakan spesimen, semakan kaedah dan tafsiran pakar sebelum diagnosis akhir dibuat. Aktiviti enzim rendah dengan 1 varian yang dikesan, atau lyso-Gb1 tinggi dengan aktiviti yang kelihatan normal, boleh mencerminkan ujian genetik yang tidak lengkap, batasan analisis atau penjelasan biologi yang kurang lazim.
Gabungan hipotesis aktiviti leukosit yang berkurangan, lyso-Gb1 tinggi dan 1 varian GBA1 patogenik sangat mewajarkan pencarian alel yang hilang. Penyiasatan seterusnya mungkin melibatkan penilaian penghapusan/penduaan, analisis alel rekombinan atau kaedah lain yang disahkan; mengulangi panel terhad yang sama tidak semestinya memberikan maklumat berguna.
Kekurangan saposin C yang jarang berlaku, berkaitan dengan PSAP, boleh menghasilkan gambaran biokimia dan klinikal seakan Gaucher walaupun aktiviti agak terpelihara dalam sesetengah ujian substrat tiruan. Ini ialah diagnosis pembezaan pakar, bukannya alasan untuk meragui setiap ujian enzim normal; ia menjadi relevan apabila 2 atau lebih dapatan bebas masih tidak dapat dijelaskan.
Pemindahan sel stem alogenik boleh mengubah aktiviti enzim leukosit dan sumber DNA dalam sel yang beredar, jadi makmal memerlukan maklumat sejarah tersebut. Transfusi baru-baru ini juga harus dimaklumkan, walaupun kesannya bergantung pada produk dan ujian; membandingkan hasil antara lawatan memerlukan lebih daripada sekadar menganggap setiap perubahan angka mencerminkan penyakit.
AI Kantesti tidak dapat menentukan fasa gen, pencemaran makmal atau kimerisme sel penderma daripada laporan semata-mata. Panduan kami AI kami memisahkan penerangan yang mudah difahami daripada pengesahan diagnostik; bawa ketiga-tiga laporan—enzim, genetik dan biomarker—untuk semakan pakar yang sama dan bukannya mentafsir setiap satunya secara berasingan.
Kiraan darah dan gejala manakah yang menimbulkan syak wasangka?
Pembesaran limpa, trombositopenia, anemia dan gejala rangka yang tidak dapat dijelaskan boleh mendorong ujian Gaucher, tetapi tiada satu pun mengesahkan penyakit ini. Gabungan gejala lebih penting daripada 1 keabnormalan terpencil, dan pakar klinikal mesti mempertimbangkan punca hematologi, hepatik dan punca lain di samping gangguan penyimpanan lisosom.
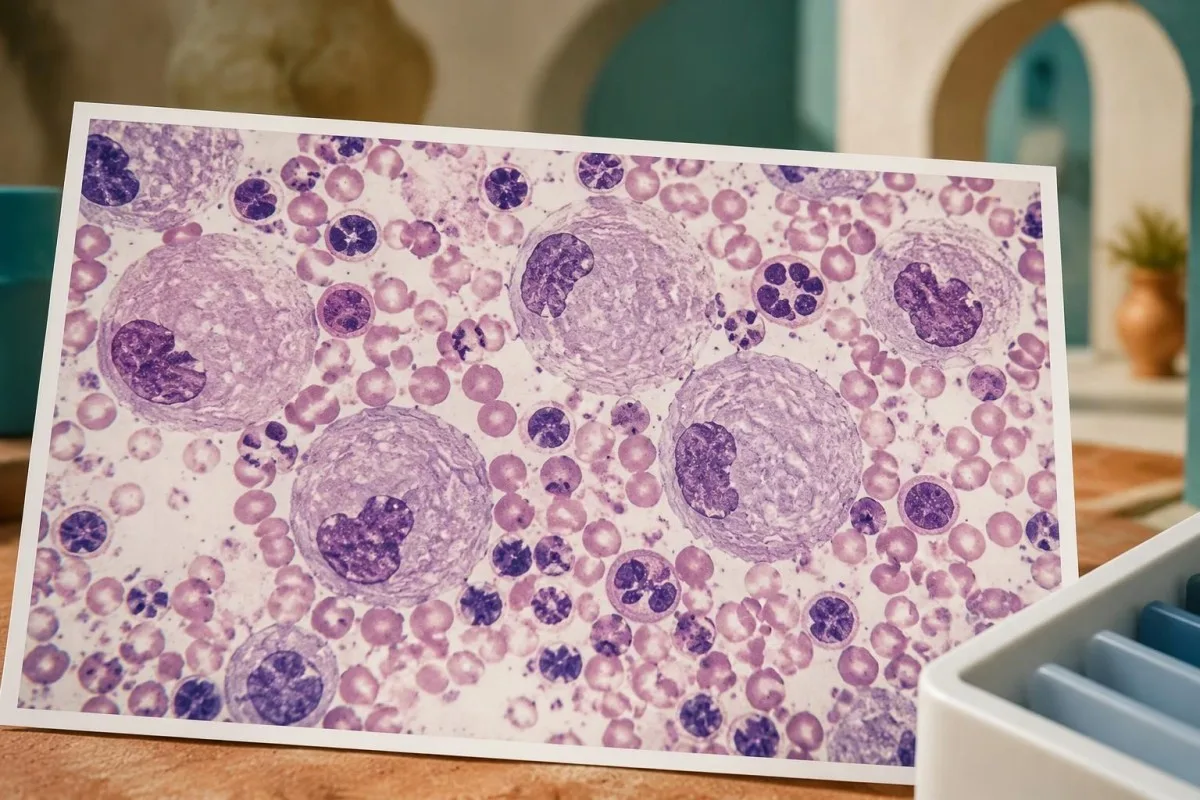
Contohnya, seorang dewasa hipotesis dengan kiraan platelet 85 × 10^9/L, hemoglobin 10.4 g/dL dan limpa yang membesar wajar diberikan penjelasan tentang corak gabungan tersebut. Angka itu tidak mendiagnosis penyakit Gaucher; sebaliknya, angka itu membenarkan penilaian bagi sekuestrasi, gangguan sumsum tulang, penyakit hati dan punca lain, bukannya mengaitkan semuanya dengan kekurangan zat besi.
Kiraan platelet automatik yang rendah hendaklah terlebih dahulu diperiksa untuk penggumpalan apabila konteks klinikal mencadangkan artifak. Kami , pakar klinikal boleh mengesahkan kiraan menggunakan sampel ulangan yang sesuai; penjelasan penggumpalan platelet kami menerangkan alternatif lazim ini; pengesahan bahawa 1 kiraan benar-benar rendah dapat mengelakkan keabnormalan makmal palsu daripada mendorong pemeriksaan penyakit jarang yang tidak perlu.
Pemeriksaan sumsum tulang tidak diperlukan secara rutin untuk mendiagnosis penyakit Gaucher apabila ujian enzim dan genetik tersedia. Sel seperti Gaucher atau 'pseudo-Gaucher' boleh berlaku dalam keadaan lain, termasuk gangguan dengan pusing ganti sel yang tinggi; panduan diagnosis sumsum tulang kami panduan diagnosis sumsum tulang menerangkan sebab gambaran sel dan pengesahan khusus penyakit menjawab soalan yang berbeza.
CBC yang normal tidak menolak penyakit Gaucher peringkat awal atau ringan, khususnya apabila 2 varian patogenik keluarga diketahui. Sebaliknya, laporan sumsum tulang yang menyebut sel seperti sel penyimpanan seharusnya membawa kepada pengesahan biokimia dan bukannya pelabelan serta-merta; tanyakan punca alternatif yang telah dipertimbangkan dan sama ada spesimen enzim diambil sebelum sebarang rawatan.
Bolehkah ujian ini mengenal pasti jenis dan keterukan Gaucher?
Ujian enzim dan GBA1 menetapkan asas biokimia dan genetik penyakit Gaucher, tetapi penilaian klinikal menentukan subjenis dan penglibatan organ. Pengelasan konvensional menggunakan jenis 1, 2 dan 3, dengan penglibatan neurologi primer membezakan bentuk neuronopatik; kategori ini tidak menggantikan penilaian individu.
Jenis 1 tidak mempunyai corak neuronopatik primer seperti jenis 2 dan 3, walaupun individu dengan jenis 1 atau varian GBA1 heterozigot masih boleh mengalami keadaan neurologi lain. Perbezaan ini khusus dari segi klinikal; perkaitan dengan risiko Parkinson pada masa hadapan tidak sama dengan pengelasan seseorang sebagai menghidap penyakit Gaucher neuronopatik.
Varian p.Asn409Ser sangat berkait dengan penyakit bukan neuronopatik apabila hadir dalam genotip Gaucher, tetapi genotip tidak meramalkan dengan tepat beban penyakit rangka atau masa rawatan. Sepasang adik-beradik hipotesis dengan 2 varian yang sama masih boleh berbeza dari segi saiz limpa, kiraan platelet, penglibatan tulang dan umur ketika penyakit dikenal pasti.
Penilaian rangka mungkin memerlukan pengimejan kerana keputusan kalsium atau fosfatase alkali rutin boleh terlepas penglibatan tulang berkaitan Gaucher. Panduan makmal kesihatan tulang kami panduan makmal kesihatan tulang menerangkan perkara yang boleh dan tidak boleh ditunjukkan oleh ujian tulang umum; keputusan normal pada 1 panel kimia bukan pengganti pengimejan yang ditunjukkan.
Penilaian neurologi tertumpu pada gejala, pemeriksaan dan penilaian pakar yang bersesuaian dengan umur, termasuk keabnormalan pergerakan mata apabila berkaitan. Panduan tafsiran neurofilamen kami panduan tafsiran neurofilamen menerangkan sebab penanda kecederaan neuron yang tidak spesifik tidak dapat menentukan subjenis Gaucher; penanda itu mahupun 1 kepekatan lyso-Gb1 tidak memberikan pengelasan secara bersendirian.
Siapakah yang patut menjalani ujian keluarga selepas pengesahan?
Selepas penyakit Gaucher disahkan, kaunseling genetik dapat mengenal pasti saudara-mara yang memerlukan ujian sasaran dan menjelaskan kebarangkalian reproduktif. Ujian bagi 2 varian keluarga yang telah dikenal pasti selalunya lebih bermaklumat daripada mengulangi panel saringan luas, khususnya apabila laporan asal mendokumentasikan fasanya dan pengelasannya dengan jelas.
Adik-beradik kandung kepada individu terjejas lazimnya mempunyai kebarangkalian lazim 25% terjejas, 50% pembawa dan 25% bukan pembawa apabila kedua-dua ibu bapa ialah pembawa. Ini ialah kebarangkalian praujian, bukannya ramalan tentang seseorang adik-beradik tertentu; saudara-mara yang kelihatan sihat mungkin tetap memerlukan ujian kerana keterukan gejala dan umur ketika gejala muncul berbeza-beza.
Ujian pasangan membantu menganggarkan risiko reproduktif, tetapi skop asai adalah penting. Panel negatif yang hanya menguji beberapa varian lazim meninggalkan lebih banyak ketidakpastian baki berbanding asai komprehensif yang disahkan; minta kaunselor menerangkan kedua-dua keputusan yang dikesan dan risiko yang masih ada, bukannya menganggap 1 saringan negatif sebagai jaminan.
Ujian terhadap kanak-kanak bawah umur menimbulkan 2 persoalan berbeza: adakah pengenalpastian penyakit boleh mengubah penjagaan mereka semasa kanak-kanak, dan adakah permintaan itu semata-mata untuk menentukan status pembawa reproduktif pada masa hadapan? Ujian diagnostik bagi kanak-kanak yang mungkin terjejas boleh memberikan manfaat segera, manakala ujian status pembawa sahaja mungkin memerlukan perbincangan persetujuan yang berbeza berdasarkan amalan tempatan dan keadaan keluarga.
Kongsikan laporan makmal klinikal asal, termasuk nama varian yang tepat dan butiran spesimen, bukannya ringkasan keluarga yang ditulis semula. Kami panduan perkongsian keputusan yang selamat menerangkan pertimbangan persetujuan secara praktikal; setiap saudara dewasa harus mengawal akses kepada keputusan mereka sendiri, walaupun 1 ahli keluarga menyelaraskan janji temu.
Apakah yang berlaku selepas penyakit Gaucher disahkan?
Diagnosis yang disahkan membawa kepada penilaian pakar, pengukuran asas dan keputusan tentang rawatan atau pemantauan. Terapi penggantian enzim atau pengurangan substrat dipertimbangkan berdasarkan penglibatan klinikal, bukan semata-mata kerana 1 keputusan enzim adalah rendah atau lyso-Gb1 melebihi had rujukan.
Penilaian asas lazimnya merangkumi CBC, ujian berkaitan hati, pengukuran limpa dan hati, penilaian rangka serta biomarker khusus penyakit. Menentukan penemuan ini sebelum rawatan membolehkan perubahan kemudian ditafsirkan; 2 keputusan lyso-Gb1 tanpa maklumat tentang kaedah, masa rawatan dan status organ memberikan gambaran susulan yang jauh lebih lemah.
Chitotriosidase dan CCL18 boleh membantu pemantauan, tetapi bukan pengganti ujian enzim diagnostik. Duplikasi CHIT1 24 pasangan bes yang lazim boleh menghapuskan aktiviti chitotriosidase apabila terdapat pada kedua-dua salinan, maka keputusan chitotriosidase yang tidak dapat dikesan mungkin mencerminkan kekurangan penanda yang diwarisi dan bukannya ketiadaan penyakit Gaucher.
Alat trend Kantesti boleh membantu menyusun keputusan rutin, tetapi alat tersebut tidak menentukan sama ada ujian Gaucher khusus setanding dari segi analitik atau sama ada rawatan patut diubah. Maklumat genetik memerlukan penjagaan khusus; kami panduan privasi dan data menerangkan pengendalian data, dan pesakit harus mengelakkan penyertaan laporan saudara yang boleh dikenal pasti tanpa persetujuan.
Kanak-kanak memerlukan tafsiran yang khusus mengikut umur, penilaian pertumbuhan dan pemantauan metabolik pediatrik, bukannya julat rujukan dewasa yang diterapkan secara mekanikal. Kami panduan keselamatan AI pediatrik menerangkan batasan itu; dapatkan rawatan segera bagi pendarahan yang tidak terkawal, sakit perut baharu yang teruk atau perubahan neurologi akut, dan bukannya menunggu keputusan pemantauan rutin yang kedua.
Bukti manakah yang menyokong laluan ini, dan apakah yang boleh dijelaskan oleh AI?
Laluan diagnostik ini disokong oleh panduan makmal pakar, penyelidikan biomarker dan bukti genetik klinikal—bukan oleh output AI semata-mata. 3 rujukan perubatan yang berkaitan secara langsung di bawah membincangkan pengesahan makmal, lyso-Gb1 dan risiko Parkinson yang berkaitan dengan GBA; penerbitan kami yang berasingan memberikan latar belakang tentang tafsiran makmal rutin.
Kantesti ialah alat analisis ujian darah berkuasa AI yang membantu menterjemahkan bahasa laporan kepada soalan untuk doktor, bukannya mengesahkan diagnosis penyakit jarang. Kami maklumat metodologi klinikal menerangkan pengawasan yang lebih luas; prestasi pada panel rutin tidak membuktikan ketepatan diagnostik bagi fasa GBA1, alel jarang atau asai enzim khusus.
Dardis et al. (2022) menyediakan kerangka makmal utama, manakala Rolfs et al. (2013) menyediakan bukti bagi lyso-Gb1 sebagai biomarker diagnostik dan susulan. Penemuan mereka menjawab 2 soalan berbeza: cara menentukan kekurangan enzim dan cara mengukur isyarat biokimia yang berkaitan; kedua-duanya tidak menyokong tafsiran saringan pembawa sebagai status terjejas.
Penerbitan kami tentang tafsiran ujian pembekuan merupakan latar belakang yang relevan apabila pesakit yang diagnosisnya telah disahkan dinilai untuk pendarahan, tetapi bukan kajian diagnostik Gaucher. DOI Zenodo yang berkaitan di bawah mendokumentasikan penerbitan pendidikan itu, bukannya pengesahan bebas bagi ujian Gaucher atau ambang rawatan.
yang mengiringi panduan tafsiran protein serum menerangkan pengukuran protein rutin yang mungkin mengiringi penilaian lebih luas; albumin dan globulin tidak mengesahkan gangguan ini. Kedua-dua daripada 2 rujukan Zenodo disertakan secara telus sebagai penerbitan pendidikan berkaitan, berasingan daripada bukti perubatan yang berkaitan secara langsung.
Soalan lazim
Bagaimanakah penyakit Gaucher didiagnosis selepas keputusan ujian titisan darah kering yang abnormal?
Keputusan titisan darah kering yang abnormal biasanya diikuti dengan ujian aktiviti glukoserebrosidase pengesahan dalam leukosit dan analisis GBA1. Aktiviti selular diagnostik di bawah kira-kira 10–15% daripada min normal merupakan ciri tipikal, walaupun tafsiran bergantung pada kaedah makmal dan kualiti spesimen. Dua varian GBA1 patogenik atau berkemungkinan patogenik pada salinan gen yang bertentangan menyokong pengesahan genetik. Lyso-Gb1 menambah bukti biokimia tetapi tidak menggantikan ujian tersebut.
Adakah aktiviti glukoserebrosidase yang rendah bermakna saya menghidap penyakit Gaucher?
Aktiviti glukoserebrosidase yang rendah tidak semestinya bermakna penyakit Gaucher, terutamanya apabila keputusan diperoleh daripada saringan titik darah kering. Kualiti pengumpulan, keadaan pengangkutan dan komposisi spesimen boleh mempengaruhi aktiviti saringan. Keputusan kekurangan yang ketara dalam ujian leukosit atau fibroblas yang telah disahkan memberikan bukti diagnostik yang jauh lebih kukuh berbanding 1 pengukuran saringan yang rendah. Keputusan sempadan atau tidak selaras memerlukan semakan makmal dan korelasi dengan ujian GBA1.
Bolehkah pembawa GBA1 menghidap penyakit Gaucher?
Seseorang yang hanya mempunyai 1 varian GBA1 penyebab penyakit biasanya ialah pembawa, bukannya penghidap penyakit Gaucher. Jika gejala dan ujian enzim pengesahan sangat menunjukkan penyakit ini, doktor harus menyiasat sama ada varian kedua terlepas dikesan atau terdapat penjelasan lain. Aktiviti enzim sahaja tidak dapat mengenal pasti pembawa dengan pasti kerana julat pembawa dan bukan pembawa bertindih. Varian GBA1 heterozigot tertentu juga meningkatkan risiko penyakit Parkinson, tetapi perkaitan itu bukan diagnosis penyakit Parkinson mahupun penyakit Gaucher.
Apakah paras lyso-Gb1 yang mengesahkan penyakit Gaucher?
Tiada satu kepekatan lyso-Gb1 yang mengesahkan penyakit Gaucher secara universal merentas semua makmal dan jenis spesimen. Rolfs et al. (2013) melaporkan pembezaan yang sangat baik dengan nilai ambang 12 ng/mL dalam kohort penyelidikan terpilih, tetapi nilai ambang itu bergantung pada asai dan populasi. Tafsirkan keputusan berdasarkan julat yang dilaporkan oleh makmal serta sama ada spesimen ialah plasma atau titisan darah kering. Pengesahan bergantung pada ujian enzim diagnostik dan bukti genetik yang sesuai.
Adakah dua varian GBA1 membuktikan penyakit Gaucher?
Dua varian GBA1 yang dikesan tidak secara automatik membuktikan penyakit Gaucher. Kedua-duanya mestilah menyebabkan penyakit atau berkemungkinan menyebabkan penyakit, dan mesti menjejaskan salinan gen yang berlainan, bukannya terletak bersama pada 1 salinan. Dua varian yang kepentingannya tidak pasti tidak dapat mengesahkan diagnosis dengan sendirinya. Ujian ibu bapa, semakan asai dan aktiviti enzim pengesahan boleh membantu menjelaskan keputusan yang tidak pasti.
Adakah biopsi sumsum tulang diperlukan untuk mendiagnosis penyakit Gaucher?
Biopsi sumsum tulang tidak diperlukan secara rutin apabila ujian enzim diagnostik dan ujian GBA1 tersedia. Sel mirip Gaucher boleh berlaku dalam gangguan lain, jadi penampilannya tidak cukup spesifik untuk mengesahkan diagnosis sahaja. Pakar klinikal mungkin masih mengesyorkan pemeriksaan sumsum bagi persoalan hematologi yang berasingan, seperti keabnormalan yang tidak dapat dijelaskan yang melibatkan 2 atau lebih garis sel. Jika sel mirip sel simpanan dilaporkan, ujian biokimia khusus penyakit masih diperlukan.
Perlukah saudara-mara menjalani ujian jika penyakit Gaucher disahkan?
Saudara-mara mungkin mendapat manfaat daripada ujian bersasar selepas varian GBA1 penyebab penyakit dalam keluarga dikenal pasti. Apabila kedua-dua ibu bapa ialah pembawa, setiap adik-beradik kandung mempunyai kebarangkalian praujian sebanyak 25% untuk terjejas, 50% untuk menjadi pembawa dan 25% untuk tidak mewarisi mana-mana varian keluarga. Kaunseling genetik menerangkan saudara-mara yang perlu menjalani ujian, perkara yang masih belum dapat dipastikan melalui keputusan negatif dan kesan keputusan terhadap perancangan reproduktif. Ujian terhadap adik-beradik yang kelihatan sihat masih boleh berguna kerana keterukan penyakit Gaucher dan usia ketika penyakit dikenal pasti berbeza-beza.
Dapatkan penjelasan tentang keputusan ujian darah anda
Muat naik laporan makmal anda dan AI Kantesti menerangkan setiap biomarker dalam bahasa mudah dalam beberapa saat. Digunakan oleh lebih daripada 2 juta orang di seluruh dunia.
Rujukan
- Klein, T., Mitchell, S., & Weber, H. (2026). Julat Normal aPTT: Panduan Pembekuan Darah D-Dimer, Protein C. Penyelidikan Perubatan AI Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Panduan Protein Serum: Globulin, Albumin & Ujian Darah Nisbah A/G. Penyelidikan Perubatan AI Kantesti. DOI
- Dardis A et al. (2022). Garis panduan berpusatkan pesakit untuk diagnosis makmal penyakit Gaucher jenis 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukosilsfingosina ialah biomarker yang sangat sensitif dan spesifik untuk diagnosis primer serta pemantauan susulan penyakit Gaucher dalam kohort pesakit penyakit Gaucher bukan Yahudi berketurunan Kaukasia. PLOS ONE. DOI
- Sidransky E et al. (2009). Analisis berbilang pusat mutasi glukoserebrosidase dalam penyakit Parkinson. New England Journal of Medicine. DOI PubMed
- 2J+Ujian dianalisis
- 127+negara
- 100+Bahasa
Mengenai pasukan perubatan


Isyarat Kepercayaan E-E-A-T
Pengalaman
Semakan klinikal yang diketuai oleh doktor terhadap aliran kerja tafsiran makmal.
Kepakaran
Fokus perubatan makmal tentang bagaimana biomarker berkelakuan dalam konteks klinikal.
Kewibawaan
Disemak secara perubatan oleh Dr. Thomas Klein, dengan sumbangan daripada Dr. Sarah Mitchell dan Prof. Dr. Hans Weber.
Kebolehpercayaan
Tafsiran berasaskan bukti dengan laluan susulan yang jelas untuk mengurangkan kebimbangan.





Penafian perubatan
Artikel ini adalah untuk tujuan pendidikan sahaja dan tidak merupakan nasihat perubatan. Sentiasa rujuk pembekal penjagaan kesihatan yang berkelayakan untuk keputusan diagnosis dan rawatan.
Diterbitkan · Hubungi pasukan editorial
Diterbitkan oleh Kantesti Ltd, berdaftar di England & Wales, nombor syarikat. 17090423, London, United Kingdom.
