La malaltia de Gaucher es diagnostica demostrant una activitat deficient de la glucocerebrosidasa, habitualment en leucòcits, i l’anàlisi de GBA1 n’aporta la confirmació genètica. Un resultat baix en una prova de cribratge amb gota de sang seca requereix seguiment; l’estat de portador i un resultat elevat de lyso-Gb1 no són equivalents a un diagnòstic.

Conclusions principals
- Cribratge amb gota de sang seca identifica una possible deficiència enzimàtica; 1 resultat anormal de cribratge no confirma la malaltia de Gaucher.
- Prova enzimàtica confirmatòria habitualment mesura la glucocerebrosidasa en leucòcits; una activitat inferior a aproximadament el 10–15% de l’activitat normal mitjana és característica, subjecta al mètode validat del laboratori.
- Confirmació de GBA1 identifica variants causants de la malaltia en ambdues còpies del gen; les 2 variants han de trobar-se en còpies oposades per establir un genotip bial·lèlic.
- Estat de portador habitualment significa que hi ha 1 variant de GBA1 causant de la malaltia, no pas que es tingui la malaltia de Gaucher; l’activitat enzimàtica se solapa entre portadors i no portadors.
- Lyso-Gb1 ajuda en el diagnòstic i el seguiment, però el llindar de recerca publicat de 12 ng/mL no és un valor de tall universal en tots els laboratoris.
- Variants incertes requereixen interpretació especialitzada; 2 variants de significat incert no estableixen per si soles la malaltia de Gaucher.
- Planificació familiar implica una probabilitat de 25% de tenir un fill afectat per embaràs quan tots dos progenitors són portadors d’una variant causant de malaltia en el mateix gen recessiu.
- La gravetat de la malaltia no es pot calcular a partir d’un únic percentatge d’enzim, resultat de GBA1 o mesura de lyso-Gb1.
Què confirma la malaltia de Gaucher després d’un resultat de cribratge?
La malaltia de Gaucher es confirma mitjançant una activitat deficient de la glucocerebrosidasa en una mostra diagnòstica adequada, amb el suport de les proves de GBA1. Un resultat anormal en una mostra de sang seca sol conduir a una prova enzimàtica en leucòcits i a l’anàlisi de les dues còpies de GBA1; els símptomes ajuden a valorar l’afectació de la malaltia, però no són necessaris per a un diagnòstic precoç.
El procés diagnòstic planteja 3 preguntes diferents: el cribratge ha detectat una possible deficiència, una prova cel·lular fiable la confirma i quins canvis genètics l’expliquen? Tractar aquestes preguntes per separat evita que un resultat positiu del cribratge, la detecció d’un portador o una variant incerta es converteixin en un diagnòstic de per vida sense fonament.
Kantesti és un analitzador d’anàlisis de sang basat en IA que ajuda a explicar la terminologia dels informes sense substituir la confirmació especialitzada de les deficiències enzimàtiques hereditàries. La nostra historial de l’empresa descriu l’organització que hi ha darrere d’aquestes explicacions; en el cas d’aquesta afecció, distingim 2 tasques: entendre un informe i establir el diagnòstic.
Un resultat molecular que identifiqui 2 variants patogèniques o probablement patogèniques de GBA1 en còpies oposades del gen pot establir un diagnòstic genètic, fins i tot abans que apareguin els símptomes. Tanmateix, combinar el resultat genètic amb una prova enzimàtica validada és especialment valuós després del cribratge, perquè les discrepàncies poden revelar un problema amb la mostra, proves incompletes o una interpretació incorrecta de les variants.
Dardis et al. (2022), a la guia de laboratori del Grup Internacional de Treball sobre la Malaltia de Gaucher, distingeixen el cribratge de la mesura enzimàtica diagnòstica i de l’anàlisi molecular. Un primer pas pràctic és obtenir l’informe complet —no només la paraula 'positiu'—, incloent-hi el tipus de mostra, l’activitat, l’interval de referència i si s’ha fet una prova de segon nivell.
Per què una prova de cribratge amb gota de sang seca pot mostrar una activitat baixa?
Una activitat baixa de glucocerebrosidasa en una mostra de sang seca pot reflectir la malaltia de Gaucher o un problema de recollida, transport o anàlisi. El resultat identifica una persona que necessita seguiment; no distingeix de manera fiable entre una persona afectada i un portador a partir d’una sola mesura de cribratge.
Una mostra de sang seca conté una barreja d’elements cel·lulars, en lloc d’una preparació estandarditzada de leucòcits aïllats. Com que el senyal de cribratge depèn en part de la composició de la mostra, l’hematòcrit i la quantitat de leucòcits poden influir en l’activitat; per tant, el laboratori de diagnòstic interpreta un resultat baix juntament amb la qualitat de la recollida i el seu propi algorisme de cribratge.
La calor, la humitat i un assecat insuficient poden reduir l’activitat enzimàtica abans que la mostra arribi al laboratori. Si diverses enzims lisosomals presenten valors inesperadament baixos en la mateixa targeta, és més probable que hi hagi hagut deteriorament que no pas diversos trastorns diferents; per tant, comparar 2 o més senyals d’anàlisi pot aportar informació útil de control de qualitat sense demostrar-ne la causa.
Per exemple, imaginem una targeta de cribratge exposada a un transport prolongat en condicions d’humitat que dona una activitat baixa, seguida d’un resultat normal en la prova de leucòcits d’una mostra manipulada correctament. Aquesta parella hipotètica de resultats és compatible amb un artefacte del cribratge, no amb una deficiència enzimàtica resolta; la nostra guia sobre la qualitat de les mostres explica el principi general que els errors de manipulació afecten de manera diferent les diverses proves.
Els programes de cribratge neonatal no inclouen tots la malaltia de Gaucher, i els protocols de segon nivell varien segons la jurisdicció. Feu 3 preguntes: es tractava d’un cribratge poblacional o d’una prova motivada pels símptomes, es va mesurar la lyso-Gb1 i ja s’ha fet l’anàlisi de GBA1? Les respostes determinen si la pròxima visita s’ha de centrar en la confirmació, la genètica o totes dues coses.
Com funciona la prova confirmatòria de la glucocerebrosidasa?
Les proves enzimàtiques confirmatòries de la malaltia de Gaucher solen mesurar la beta-glucosidasa àcida, també anomenada glucocerebrosidasa, en leucòcits. Els fibroblasts cutanis cultivats són una altra mostra diagnòstica quan cal; el laboratori utilitza un assaig dissenyat per mesurar l’enzim lisosomal pertinent, en lloc d’interpretar un panell bioquímic rutinari.
La glucocerebrosidasa normalment ajuda a descompondre la glucosilceramida dins dels lisosomes. Els assaigs diagnòstics mesuren la conversió d’un substrat de laboratori en condicions controlades; els laboratoris poden informar de l’activitat en nmol/hora/mg de proteïna o en una altra unitat validada, de manera que 2 informes amb denominadors diferents no es poden comparar només pels valors numèrics impresos.
La separació dels leucòcits i l’estabilitat de la mostra són importants perquè l’assaig diagnòstic depèn de l’activitat enzimàtica viable, no tan sols de la presència d’ADN. Pregunteu al laboratori receptor quin tub de recollida, quines condicions d’enviament i quin termini d’arribada requereix; una norma aplicable a les proves rutinàries d’1 hospital pot no ser adequada per a un laboratori especialitzat en metabolisme.
En general, no cal dejunar per a les proves enzimàtiques i d’ADN aïllades, tot i que les proves addicionals sol·licitades a la mateixa visita poden tenir requisits propis. El nostre explicació de les proves enzimàtiques de G6PD il·lustra per què importen el tipus de cèl·lula i el context de l’assaig, però la G6PD és un enzim diferent, amb altres patrons d’herència i altres consideracions sobre les proves repetides.
Un laboratori de diagnòstic pot utilitzar un enzim de control o altres comprovacions per determinar si la mostra és adequada. Quan l’informe indica 'insuficient', 'degradada' o 'cal repetir la prova', la interpretació correcta és que 1 prova no ha respost la pregunta, no que el pacient tingui una forma limítrofa de la malaltia de Gaucher.
Fins a quin punt ha de ser baixa l’activitat de la glucocerebrosidasa?
Una activitat inferior a aproximadament el 10–15% de l’activitat mitjana normal de la glucocerebrosidasa és característica de la malaltia de Gaucher en els assaigs cel·lulars diagnòstics. El rang afectat i la validació de l’assaig del laboratori en regeixen la interpretació; no hi ha un únic valor d’activitat en nmol/hora/mg que sigui aplicable a tots els mètodes.
La descripció 10–15% fa referència a una proporció de l’activitat mitjana normal, no necessàriament a una proporció del límit inferior del rang de referència. Aquesta distinció és important: dividir el resultat d’un pacient pel valor de referència equivocat pot generar un percentatge enganyós, sobretot quan el laboratori informa d’un interval ampli en lloc d’una mitjana de control.
En un assaig hipotètic amb una activitat mitjana normal de 20 nmol/hora/mg de proteïna, un resultat de 2 nmol/hora/mg representa el 10% d’aquesta mitjana. Aquest càlcul explica el percentatge; no estableix un llindar que es pugui aplicar a altres casos, ja que un altre laboratori pot utilitzar un substrat, una preparació, una calibració o un mètode de normalització diferents.
L’activitat enzimàtica dels portadors se superposa a la de les persones sense cap variant causant de malaltia, de manera que un valor intermedi no permet establir ni descartar de manera fiable la condició de portador. La distinció entre resultats qualitatius i quantitatius és útil en aquest cas: 'baix' resumeix una mesura, però no n’explica la fiabilitat diagnòstica.
L’activitat residual no serveix per calcular la gravetat de la malaltia. Una persona amb una activitat del 5% no està necessàriament més afectada clínicament que algú amb una activitat del 8%; els assaigs basats en substrats no reprodueixen tots els aspectes de la funció enzimàtica als teixits, i el genotip, l’edat, l’afectació orgànica i els antecedents terapèutics contribueixen al quadre clínic.
| Nivell | Interval | Què significa |
|---|---|---|
| Dins de l’interval normal del laboratori | Unitats d’activitat específiques del mètode | En general, va en contra d’una deficiència enzimàtica clàssica relacionada amb GBA1 quan la qualitat de la mostra és satisfactòria. |
| Activitat intermèdia o limítrofa | Per sota del normal, però fora d’un rang clarament afectat | Cal que el laboratori la revisi; no permet classificar de manera fiable la condició de portador. |
| Activitat diagnòstica marcadament deficient | Sovint inferior a aproximadament el 10–15% de la mitjana normal | Dona suport a la malaltia de Gaucher en un assaig cel·lular validat; correlacioneu-ho amb les troballes de GBA1. |
| Mostra inadequada | No hi ha cap llindar diagnòstic interpretable | Cal repetir la recollida; la fallada de la mostra no és una prova de malaltia greu. |
Quin paper té el lyso-Gb1 en el diagnòstic de Gaucher?
Lyso-Gb1, també anomenada glucosilsfingosina, és un biomarcador que dona suport al diagnòstic de Gaucher i ajuda a controlar l’activitat de la malaltia i la resposta al tractament. Complementa les proves enzimàtiques i de GBA1; una sola concentració no permet identificar de manera independent el genotip, el subtipus clínic ni la necessitat de tractament.
Rolfs et al. (2013), a PLOS ONE, van informar d’una excel·lent discriminació diagnòstica amb un punt de tall de 12 ng/mL en una cohort seleccionada de persones caucàsiques no jueves. Aquesta troballa avala la utilitat del biomarcador, però la cohort, l’assaig i el disseny de l’estudi són importants; no s’hauria de convertir en un llindar universal de cribratge per a tots els nounats o laboratoris.
Els resultats de lyso-Gb1 en plasma i en gota de sang seca no són automàticament intercanviables, i els laboratoris poden informar-ne els resultats en ng/mL o nmol/L. Un resultat hipotètic en plasma de 60 ng/mL davant del límit superior de 6 ng/mL d’aquest laboratori és 10 vegades el límit superior; la comparació s’ha de fer amb el mateix tipus de mostra i mètode.
Lyso-Gb1 no és lyso-Gb3: aquesta última s’associa a la malaltia de Fabry i reflecteix una via lipídica diferent. Les explicacions educatives de Kantesti mantenen aquests noms separats perquè confondre’ls pot fer que el seguiment es dirigeixi en la direcció equivocada; la nostra via de proves de Fabry explica les proves enzimàtiques i genètiques corresponents.
Una elevació considerable de lyso-Gb1 reforça la sospita quan l’activitat enzimàtica diagnòstica és deficient, mentre que un resultat discordant del biomarcador comporta una revisió, no pas un rebuig automàtic. Per al seguiment, compareu almenys 2 mesures amb un mètode coherent i interpreteu la tendència juntament amb el recompte de plaquetes, l’avaluació dels òrgans, les troballes esquelètiques i el moment del tractament.
Què estableixen realment els resultats de les proves genètiques de GBA1?
Els resultats de la prova genètica de GBA1 estableixen quines variants s’han detectat i si avalen un genotip causant de la malaltia. La malaltia de Gaucher és autosòmica recessiva: 2 variants patogèniques o probablement patogèniques en còpies gèniques oposades avalen un diagnòstic genètic, mentre que una sola variant detectada sol indicar estat de portador o proves incompletes.
L’informe ha d’indicar la variant exacta, la seva classificació, la zigositat i les limitacions tècniques de la prova. Una variant de significat incert, o VUS, no és una troballa confirmada com a causant de la malaltia; detectar 2 VUS no estableix la malaltia de Gaucher sense proves addicionals, encara que l’informe utilitzi expressions alarmants com ara 'potencialment rellevant'.'
Kantesti és una plataforma d’interpretació d’anàlisis de sang amb IA que pot ajudar a explicar la diferència entre 1 variant detectada i un resultat bial·lèlic confirmat. La nostra guia de terminologia de biomarcadors facilita la lectura dels informes, però l’explicació de la IA no substitueix la classificació de variants d’un laboratori clínic ni l’avaluació d’un assessor genètic.
Dues variants poden trobar-se juntes en la mateixa còpia gènica, situació anomenada 'en cis', i deixar intacta l’altra còpia. Les variants en còpies oposades són 'en trans'; les proves parentals poden ajudar a establir aquesta fase, de manera que l’expressió 's’han trobat 2 variants' no s’ha de tractar com a sinònim de 'les dues còpies estan afectades'.'
Un panell limitat de mutacions negatiu no és el mateix que una anàlisi exhaustiva negativa. Si un panell examina només variants seleccionades, el seu resultat negatiu deixa sense aclarir les regions no analitzades i els canvis estructurals; abans d’interpretar el resultat com a exclusió, pregunteu si s’hi han inclòs la seqüenciació, l’anàlisi de delecions/duplicacions i mètodes capaços de detectar al·lels recombinants.
Per què ser portador de GBA1 no vol dir tenir la malaltia de Gaucher?
Un portador de GBA1 sol tenir una variant causant de la malaltia i no té la malaltia de Gaucher. L’estat de portador afecta principalment l’assessorament reproductiu, mentre que certes variants heterozigotes de GBA1 també augmenten el risc de malaltia de Parkinson; cap d’aquestes qüestions converteix una troballa de portador en un diagnòstic de trastorn d’emmagatzematge lisosòmic.
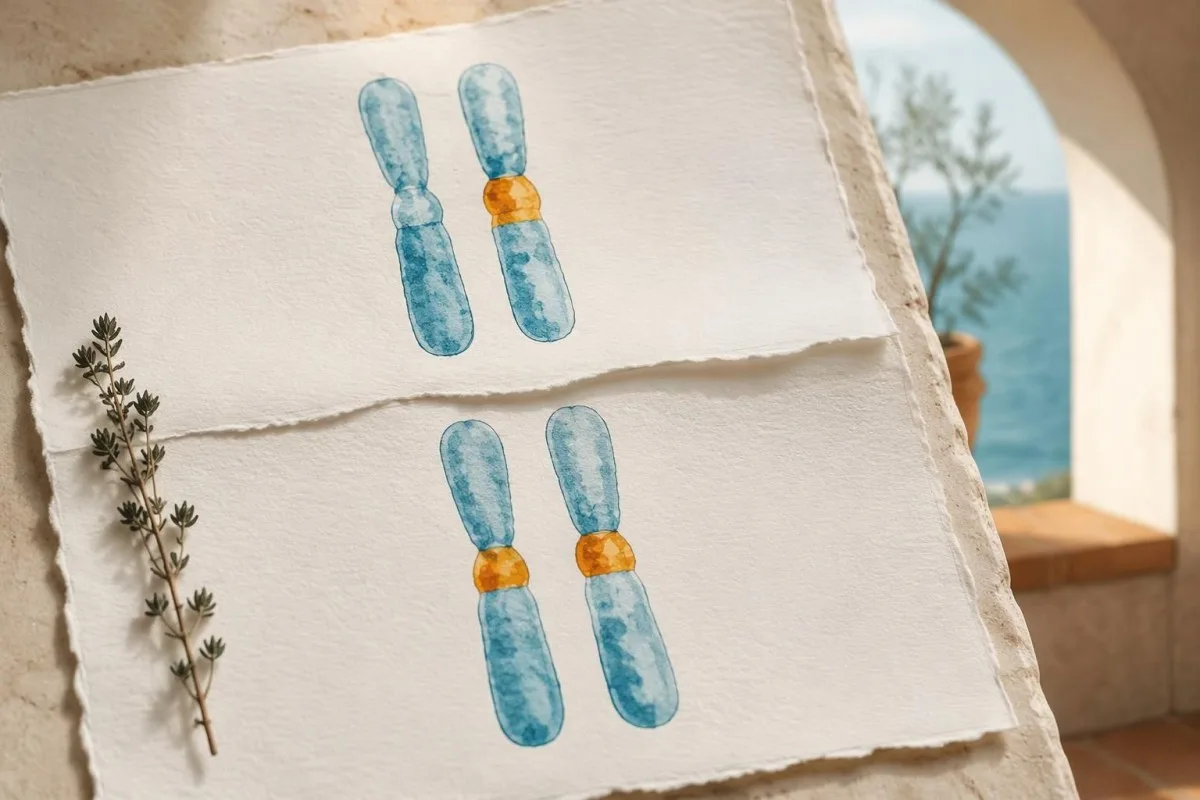
Quan tots dos progenitors són portadors d’una variant causant de la malaltia en GBA1, cada embaràs té una probabilitat del 25% de tenir un fill afectat, una probabilitat del 50% de tenir un fill portador i una probabilitat del 25% de tenir un fill que no hereti cap de les variants familiars. Aquestes probabilitats es reinicien amb cada embaràs; els resultats anteriors no canvien el càlcul següent.
La interpretació de la condició de portador depèn de l’herència del gen i de les limitacions de la prova. El nostre guia dels resultats de les proves de portador de l’AME mostra com el risc ocult pot dependre de la disposició de les còpies del gen, mentre que la interpretació de la condició de portador de la X fràgil es basa en un mecanisme diferent; cap dels dos algoritmes no s’hauria d’aplicar a l’assessorament sobre GBA1.
Sidransky et al. (2009), al New England Journal of Medicine, van trobar una raó de momis global de 5.43 per a l’associació entre les mutacions de GBA i la malaltia de Parkinson en un estudi multicèntric de casos i controls. Una raó de momis no és una probabilitat al llarg de la vida: la majoria de portadors no desenvoluparan inevitablement la malaltia de Parkinson, i el risc individual varia segons la variant i altres factors.
Els símptomes també s’han d’avaluar en una persona identificada com a portadora. Si una persona hipotètica presenta 1 variant patogènica detectada més una activitat leucocitària clarament deficient, els professionals clínics haurien de buscar un segon al·lel no detectat o una altra explicació, en lloc d’assumir que la condició de portador per si sola explica les troballes.
Per què les proves de GBA1 s’han de fer en un laboratori especialitzat?
Les proves de GBA1 són tècnicament complexes perquè el pseudogèn GBAP1, situat a prop, té aproximadament un 96% de similitud de seqüència amb GBA1. Una prova adequada ha de distingir el gen funcional del pseudogèn i tenir en compte els al·lels recombinants o estructurals que una prova limitada pot no detectar o assignar incorrectament.
Les lectures curtes d’ADN es poden mapar de manera ambigua quan 2 regions són molt similars, i la recombinació entre el gen i el pseudogèn pot produir al·lels complexos. Per això, 's’ha fet una seqüenciació' no és informació suficient: el laboratori hauria d’explicar si el seu mètode està validat per al locus GBA1 i com tracta les regions difícils.
Els noms de les variants també han canviat amb la convenció de numeració de les proteïnes. El nom antic N370S correspon a p.Asn409Ser, i L444P correspon a p.Leu483Pro; la diferència de 39 aminoàcids pot fer que la mateixa variant sembli 2 troballes diferents en comparar un informe familiar antic amb un resultat més recent.
No totes les variants associades a GBA1 que augmenten el risc de Parkinson causen la malaltia de Gaucher per si soles. Per exemple, p.Glu365Lys, anomenada històricament E326K, requereix una classificació acurada en lloc de comptar-la automàticament com a 1 al·lel causant de la malaltia de Gaucher; la nostra guia d’interpretació dels resultats genètics explica per què la importància d’una variant s’ha de correspondre amb la malaltia que s’està investigant.
La genotipificació de consum i la interpretació no validada de dades brutes no haurien de confirmar ni descartar la malaltia de Gaucher. Si un informe enumera només 1 variant comuna, demaneu una confirmació clínica i pregunteu pel segon al·lel; si enumera un al·lel complex, pregunteu si els canvis són en cis i si les proves parentals podrien aclarir-ho.
Què passa si els resultats enzimàtics, de lyso-Gb1 i d’ADN no coincideixen?
Els resultats discordants de la malaltia de Gaucher requereixen revisar la mostra i el mètode, així com una interpretació especialitzada abans d’arribar a un diagnòstic final. Una activitat enzimàtica baixa amb 1 variant detectada, o un lyso-Gb1 elevat amb una activitat aparentment normal, pot reflectir proves genètiques incompletes, limitacions analítiques o una explicació biològica menys freqüent.
Una combinació hipotètica d’activitat leucocitària deficient, lyso-Gb1 elevat i 1 variant patogènica de GBA1 justifica clarament la cerca de l’al·lel que falta. La investigació següent pot incloure l’avaluació de delecions/duplicacions, l’anàlisi d’al·lels recombinants o un altre mètode validat; repetir el mateix panell limitat no necessàriament aportarà informació útil.
La deficiència rara de saposina C, relacionada amb PSAP, pot produir un quadre bioquímic i clínic semblant al de la malaltia de Gaucher malgrat una activitat relativament preservada en alguns assaigs amb substrat artificial. És un diagnòstic diferencial especialitzat, no un motiu per desconfiar de totes les proves enzimàtiques normals; esdevé rellevant quan 2 o més troballes independents continuen sense explicació.
El trasplantament al·logènic de cèl·lules mare pot alterar l’activitat enzimàtica leucocitària i l’origen de l’ADN de les cèl·lules circulants, de manera que cal informar-ne el laboratori. També s’han de declarar les transfusions recents, tot i que el seu impacte depèn del producte i de la prova; comparar resultats entre visites requereix més que assumir que cada canvi numèric reflecteix una malaltia.
La IA Kantesti no pot determinar la fase gènica, la contaminació del laboratori ni el quimerisme de cèl·lules del donant només a partir d’un informe. La nostra guia de seguretat de la explicació d'IA separa les explicacions comprensibles de la verificació diagnòstica; porteu els 3 informes —enzimàtic, genètic i de biomarcadors— a la mateixa consulta especialitzada, en lloc d’interpretar-los per separat.
Quines alteracions en els hemogrames i quins símptomes fan sospitar la malaltia?
L’esplenomegàlia inexplicada, la trombocitopènia, l’anèmia i els símptomes esquelètics poden motivar la realització de proves per a la malaltia de Gaucher, però cap d’aquests signes la confirma. La combinació és més important que 1 anomalia aïllada, i els metges han de considerar causes hematològiques, hepàtiques i altres, a més d’un trastorn d’emmagatzematge lisosòmic.
Per exemple, un adult hipotètic amb 85 × 10^9/L plaquetes, una hemoglobina de 10,4 g/dL i una melsa augmentada mereix una explicació del patró combinat. Aquestes xifres no diagnostiquen la malaltia de Gaucher; justifiquen l’avaluació de l’esplenisme, els trastorns medul·lars, la malaltia hepàtica i altres causes, en lloc d’atribuir-ho tot a una deficiència de ferro.
Primer cal comprovar si hi ha agregació plaquetària quan el context clínic suggereix un artefacte que expliqui un recompte plaquetari baix automatitzat. El nostre explicació de l'aglutinació plaquetària descriu aquesta alternativa freqüent; confirmar 1 recompte realment baix evita que una anomalia analítica falsa motivi un estudi innecessari d’una malaltia rara.
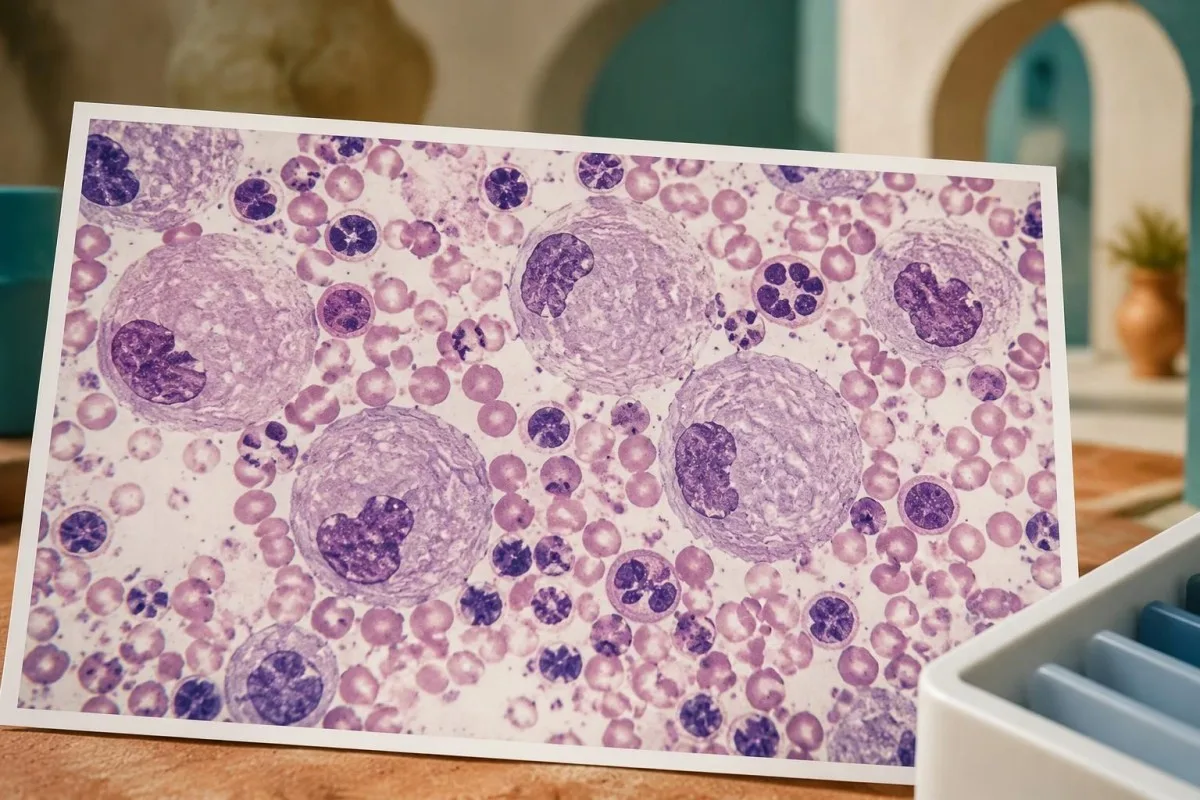
L’examen de medul·la òssia no és necessari de manera sistemàtica per diagnosticar la malaltia de Gaucher quan es disposa de proves enzimàtiques i genètiques. Les cèl·lules similars a les de Gaucher, o 'pseudo-Gaucher', poden aparèixer en altres afeccions, inclosos trastorns amb un recanvi cel·lular elevat; la nostra guia sobre el diagnòstic medul·lar explica per què l’aspecte cel·lular i la confirmació específica de la malaltia responen preguntes diferents.
Un CBC normal no exclou una malaltia de Gaucher precoç o lleu, sobretot quan se saben presents 2 variants patogèniques familiars. A la inversa, un informe medul·lar que esmenti cèl·lules amb aspecte d’emmagatzematge ha de portar a una confirmació bioquímica, no pas a una atribució diagnòstica immediata; pregunteu quines causes alternatives s’han considerat i si la mostra per a l’enzim es va recollir abans de qualsevol tractament.
Aquestes proves poden determinar el tipus i la gravetat de la malaltia de Gaucher?
Les proves enzimàtiques i de GBA1 estableixen la base bioquímica i genètica de la malaltia de Gaucher, però l’avaluació clínica determina el subtipus i l’afectació dels òrgans. La classificació convencional fa servir els tipus 1, 2 i 3, i la afectació neurològica primària distingeix les formes neuronopàtiques; aquestes categories no substitueixen una avaluació individualitzada.
El tipus 1 no presenta el patró neuronopàtic primari dels tipus 2 i 3, tot i que les persones amb tipus 1 o amb variants heterozigotes de GBA1 també poden tenir altres afeccions neurològiques. La distinció és clínicament específica; una associació amb un risc futur de Parkinson no equival a classificar algú com a afectat per una malaltia de Gaucher neuronopàtica.
La variant p.Asn409Ser s’associa estretament amb la malaltia no neuronopàtica quan és present en un genotip de Gaucher, però el genotip no prediu amb precisió la càrrega d’afectació esquelètica ni el moment d’inici del tractament. Un parell hipotètic de germans amb les mateixes 2 variants encara pot diferir en la mida de la melsa, el recompte de plaquetes, l’afectació òssia i l’edat en què se’ls reconeix la malaltia.
L’avaluació esquelètica pot requerir proves d’imatge, ja que els resultats rutinaris del calci o de la fosfatasa alcalina poden no detectar l’afectació òssia relacionada amb la malaltia de Gaucher. La nostra guia de laboratori sobre salut òssia explica què poden i què no poden mostrar les proves òssies generals; un resultat normal en 1 panell bioquímic no substitueix les proves d’imatge indicades.
L’avaluació neurològica se centra en els símptomes, l’exploració i l’avaluació especialitzada adequada a l’edat, incloses les anomalies dels moviments oculars quan sigui pertinent. La nostra guia per a la interpretació dels neurofilaments explica per què un marcador inespecífic de lesió neuronal no pot determinar el subtipus de Gaucher; ni aquest marcador ni 1 concentració de liso-Gb1 permeten classificar la malaltia per si sols.
Qui s’hauria de sotmetre a proves familiars després de la confirmació?
Després de confirmar la malaltia de Gaucher, l’assessorament genètic pot identificar els familiars que necessiten proves dirigides i explicar les probabilitats reproductives. Sovint és més informatiu cercar les 2 variants familiars conegudes que repetir un panell ampli de cribratge, sobretot quan l’informe original n’indica clarament la fase i la classificació.
En general, els germans de pare i mare d’una persona afectada tenen les probabilitats habituals de 25% d’estar afectats, 50% de ser portadors i 25% de no ser portadors quan tots dos progenitors són portadors. Són probabilitats prèvies a les proves, no prediccions sobre un germà concret; un familiar aparentment sa pot necessitar igualment proves, perquè la gravetat dels símptomes i l’edat de presentació varien.
Les proves de detecció en la parella ajuden a estimar el risc reproductiu, però l’abast de la prova és important. Un panell negatiu que només detecti diverses variants comunes deixa més incertesa residual que una prova integral validada; demaneu al conseller que expliqui tant el resultat detectat com el risc restant, en lloc de considerar una única prova de cribratge negativa com una garantia.
Les proves en menors plantegen 2 qüestions diferents: identificar la malaltia podria canviar-ne l’atenció durant la infància, i la petició té com a únic objectiu determinar si són portadors de cara a la reproducció futura? Les proves diagnòstiques d’un infant potencialment afectat poden tenir un valor immediat, mentre que les proves que només determinen si és portador poden requerir una conversa diferent sobre el consentiment, segons la pràctica local i les circumstàncies familiars.
Compartiu l’informe original del laboratori clínic, inclosos els noms exactes de les variants i les dades de la mostra, en lloc d’un resum familiar reescrit. La nostra guia per compartir resultats de manera segura explica consideracions pràctiques sobre el consentiment; cada familiar adult ha de controlar l’accés als seus propis resultats, fins i tot quan un membre de la família coordina les cites.
Què passa després de confirmar la malaltia de Gaucher?
Un diagnòstic confirmat comporta una valoració per part d’un especialista, mesures basals i una decisió sobre el tractament o la vigilància. La teràpia de reemplaçament enzimàtic o la teràpia de reducció de substrat es consideren en funció de l’afectació clínica, i no simplement perquè el resultat d’un enzim sigui baix o el lyso-Gb1 superi un límit de referència.
La valoració basal sol incloure CBC, proves relacionades amb el fetge, mesures de la melsa i el fetge, avaluació esquelètica i un biomarcador específic de la malaltia. Establir aquestes dades abans del tractament permet interpretar els canvis posteriors; 2 resultats de lyso-Gb1 sense informació sobre el mètode, el moment del tractament i l’estat dels òrgans ofereixen una visió del seguiment molt menys sòlida.
La quitotriosidasa i el CCL18 poden contribuir al seguiment, però no substitueixen les proves enzimàtiques diagnòstiques. Una duplicació comuna de 24 parells de bases de CHIT1 pot eliminar l’activitat de la quitotriosidasa quan és present en totes dues còpies; per tant, un resultat indetectable de quitotriosidasa pot reflectir una deficiència hereditària del marcador, en lloc de l’absència de malaltia de Gaucher.
Les eines de seguiment de tendències de Kantesti poden ajudar a organitzar els resultats rutinaris, però no determinen si les proves especialitzades de Gaucher són analíticament comparables ni si cal canviar el tractament. La informació genètica requereix una cura especial; la nostra privacitat i orientació sobre dades explica el tractament de les dades, i els pacients haurien d’evitar incloure informes identificables de familiars sense el seu consentiment.
Els infants necessiten una interpretació específica per edat, una valoració del creixement i supervisió metabòlica pediàtrica, en lloc d’aplicar mecànicament els intervals de referència dels adults. La nostra guia de seguretat pediàtrica de la IA descriu aquest límit; busqueu atenció urgent si hi ha hemorràgia incontrolada, dolor abdominal intens de nova aparició o un canvi neurològic agut, en lloc d’esperar un segon resultat de seguiment rutinari.
Quines proves avalen aquest procediment i què pot explicar la IA?
La via diagnòstica es basa en directrius de laboratoris especialitzats, recerca sobre biomarcadors i evidència genètica clínica, no només en resultats d’IA. Les 3 referències mèdiques directament pertinents següents tracten la confirmació al laboratori, el lyso-Gb1 i el risc de Parkinson associat a GBA; les nostres publicacions independents ofereixen informació de context sobre la interpretació de les proves de laboratori rutinàries.
Kantesti és una eina d’anàlisi d’anàlisis de sang basada en IA que ajuda a convertir el llenguatge dels informes en preguntes per a un professional clínic, en lloc de verificar un diagnòstic de malaltia rara. La nostra informació sobre la metodologia clínica explica la supervisió més àmplia; el rendiment en panells rutinaris no demostra la precisió diagnòstica pel que fa a la fase de GBA1, els al·lels rars o les proves enzimàtiques especialitzades.
Dardis et al. (2022) ofereixen el marc central de laboratori, mentre que Rolfs et al. (2013) aporten evidència del lyso-Gb1 com a biomarcador diagnòstic i de seguiment. Les seves troballes responen a 2 preguntes diferents: com establir una deficiència enzimàtica i com mesurar un senyal bioquímic associat; cap de les dues no avala interpretar una prova de cribratge de portadors com si indiqués que la persona està afectada.
La nostra publicació sobre la interpretació de les proves de coagulació és informació de context pertinent quan s’avalua un pacient amb diagnòstic confirmat per detectar hemorràgies, però no és un estudi diagnòstic de la malaltia de Gaucher. El DOI de Zenodo associat que s’indica a continuació documenta aquesta publicació educativa, no una validació independent d’una prova de Gaucher ni d’un llindar de tractament.
El document complementari guia d'interpretació de proteïnes sèriques explica les determinacions rutinàries de proteïnes que poden formar part d’una valoració més àmplia; l’albúmina i les globulines no confirmen aquest trastorn. Les 2 referències de Zenodo s’inclouen transparentment com a publicacions educatives relacionades, separades de l’evidència mèdica directament pertinent.
Preguntes freqüents
Com es diagnostica la malaltia de Gaucher després d’un resultat anormal en una mostra de sang seca?
Un resultat anormal en una mostra de sang seca sol anar seguit d’una prova confirmatòria de l’activitat de la glucocerebrosidasa en leucòcits i d’una anàlisi de GBA1. Una activitat cel·lular diagnòstica inferior a aproximadament el 10–15 % de la mitjana normal és característica, tot i que la interpretació depèn del mètode del laboratori i de la qualitat de la mostra. Dues variants de GBA1 patogèniques o probablement patogèniques en còpies oposades del gen avalen la confirmació genètica. El lyso-Gb1 aporta evidència bioquímica, però no substitueix aquestes proves.
Una activitat baixa de glucocerebrosidasa vol dir que tinc la malaltia de Gaucher?
0. Una baixa activitat de glucocerebrosidasa no sempre significa malaltia de Gaucher, especialment quan el resultat prové d’un cribratge amb una mostra de sang seca. La qualitat de la recollida, les condicions de transport i la composició de la mostra poden afectar l’activitat mesurada en el cribratge. Un resultat marcadament deficient en un assaig validat en leucòcits o fibroblasts constitueix una evidència diagnòstica molt més sòlida que 1 mesura baixa de cribratge. Els resultats limítrofs o discordants requereixen una revisió del laboratori i una correlació amb les proves de GBA1.
Pot una persona portadora de GBA1 tenir la malaltia de Gaucher?
Una persona amb només 1 variant de GBA1 causant de malaltia és habitualment portadora, no pas algú amb la malaltia de Gaucher. Si els símptomes i les proves enzimàtiques confirmatòries indiquen fermament la presència de la malaltia, els metges haurien d’investigar si s’ha passat per alt una segona variant o si hi ha una altra explicació. L’activitat enzimàtica per si sola no permet identificar de manera fiable les persones portadores, perquè els intervals de les persones portadores i no portadores se solapen. Algunes variants heterozigotes de GBA1 també augmenten el risc de patir la malaltia de Parkinson, però aquesta associació no és un diagnòstic ni de la malaltia de Parkinson ni de la malaltia de Gaucher.
Quin nivell de lyso-Gb1 confirma la malaltia de Gaucher?
Cap concentració única de lyso-Gb1 confirma universalment la malaltia de Gaucher en tots els laboratoris i tipus de mostra. Rolfs et al. (2013) van informar d’una discriminació excel·lent amb un llindar de 12 ng/mL en una cohort de recerca seleccionada, però aquest llindar depèn de l’assaig i de la població. Interpreteu el resultat fent servir l’interval del laboratori que emet l’informe i tenint en compte si la mostra era plasma o una gota de sang seca. La confirmació es basa en proves enzimàtiques diagnòstiques i evidència genètica adequada.
Dues variants de GBA1 demostren que es tracta de la malaltia de Gaucher?
Dues variants detectades a GBA1 no demostren automàticament la malaltia de Gaucher. Totes dues han de ser patogèniques o probablement patogèniques, i han d’afectar còpies oposades del gen, no pas trobar-se juntes en una mateixa còpia. Dues variants de significat incert no permeten establir el diagnòstic per si soles. Les proves parentals, la revisió de l’assaig i la confirmació de l’activitat enzimàtica poden ajudar a resoldre els resultats incerts.
Cal una biòpsia de medul·la òssia per diagnosticar la malaltia de Gaucher?
La biòpsia de medul·la òssia no és necessària de manera rutinària quan es disposa de proves diagnòstiques d’enzims i de GBA1. Les cèl·lules de tipus Gaucher poden aparèixer en altres trastorns, de manera que la seva aparença no és prou específica per confirmar el diagnòstic per si sola. Els metges poden continuar recomanant l’examen de la medul·la per investigar una qüestió hematològica diferent, com ara anomalies inexplicables que afectin 2 o més línies cel·lulars. Si s’informa de cèl·lules de tipus emmagatzematge, continua sent necessària una prova bioquímica específica de la malaltia.
S'haurien de fer proves als familiars si es confirma la malaltia de Gaucher?
Els familiars poden beneficiar-se de proves dirigides un cop s’han establert les variants de GBA1 causants de la malaltia en la família. Quan tots dos progenitors són portadors, cada germà biològic té una probabilitat prèvia a la prova del 25% d’estar afectat, del 50% de ser portador i del 25% de no heretar cap de les variants familiars. L’assessorament genètic explica quins familiars s’han de fer les proves, quines qüestions no resol un resultat negatiu i com afecten els resultats la planificació reproductiva. Fer proves a un germà aparentment sa també pot ser útil, ja que la gravetat de la malaltia de Gaucher i l’edat en què es reconeix varien.
Fes que t’expliquin els resultats anàlisi de sang
Puja l’informe del laboratori i la IA de Kantesti t’explicarà cada biomarcador en llenguatge planer en qüestió de segons. Més de 2 milions de persones d’arreu del món ja l’han utilitzat.
Referències
- Klein, T., Mitchell, S., & Weber, H. (2026). Interval normal de l'aPTT: guia sobre el dímer D i la coagulació amb proteïna C. Recerca mèdica amb IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guia de les proteïnes sèriques: anàlisi de sang de globulines, albúmina i relació A/G. Recerca mèdica amb IA de Kantesti. DOI
- Dardis A et al. (2022). Guies centrades en el pacient per al diagnòstic de laboratori de la malaltia de Gaucher de tipus 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). La glucosilesfingosina és un biomarcador molt sensible i específic per al diagnòstic primari i el seguiment de la malaltia de Gaucher en una cohort no jueva i caucàsica de pacients amb malaltia de Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Anàlisi multicèntrica de mutacions de la glucocerebrosidasa en la malaltia de Parkinson. New England Journal of Medicine. DOI PubMed
- Més de 2 milionsProves analitzades
- 127+Països
- 100+Idiomes
Sobre l’equip mèdic


Senyals de confiança E-E-A-T
Experiència
Revisió clínica liderada per metges dels fluxos de treball d’interpretació de laboratori.
Experiència
Enfocament en medicina de laboratori sobre com es comporten els biomarcadors en context clínic.
Autoritat
Revisat mèdicament pel Dr. Thomas Klein, amb aportacions de la Dra. Sarah Mitchell i el Prof. Dr. Hans Weber.
Fiabilitat
Interpretació basada en l’evidència amb vies de seguiment clares per reduir l’alarma.





Exempció de responsabilitat mèdica
Aquest article és només per a finalitats educatives i no constitueix assessorament mèdic. Consulteu sempre un professional sanitari qualificat per a decisions de diagnòstic i tractament.
Publicat · Contacteu amb l’equip editorial
Publicat per Kantesti Ltd, registrat a Anglaterra i Gal·les, número de societat. 17090423, Londres, Regne Unit.
