Morbus Gaucher wird durch den Nachweis einer verminderten Glukozerebrosidaseaktivität diagnostiziert, in der Regel in Leukozyten; eine GBA1-Analyse liefert die genetische Bestätigung. Auf ein niedriges Screening-Ergebnis aus getrocknetem Blut folgt eine weitere Abklärung; Trägerstatus und ein erhöhter lyso-Gb1-Wert sind nicht mit einer Diagnose gleichzusetzen.

Wichtigste Erkenntnisse
- Screening aus getrocknetem Blut weist auf einen möglichen Enzymmangel hin; 1 auffälliges Screening-Ergebnis bestätigt Morbus Gaucher nicht.
- Bestätigungsuntersuchung der Enzymaktivität misst üblicherweise die Glukozerebrosidase in Leukozyten; eine Aktivität von weniger als etwa 10–15% der mittleren Normalaktivität ist charakteristisch, vorbehaltlich der validierten Methode des Labors.
- GBA1-Bestätigung weist krankheitsverursachende Varianten in beiden Genkopien nach; 2 Varianten müssen auf gegenüberliegenden Kopien liegen, um einen biallelischen Genotyp zu belegen.
- Trägerstatus bedeutet in der Regel, dass 1 krankheitsverursachende GBA1-Variante vorliegt, nicht Morbus Gaucher; die Enzymaktivität überschneidet sich bei Trägern und Nichtträgern.
- Lyso-Gb1 unterstützt die Diagnose und Verlaufskontrolle, aber ein veröffentlichter Forschungsgrenzwert von 12 ng/mL ist kein universeller Grenzwert für alle Labore.
- Unklare Varianten müssen fachärztlich interpretiert werden; 2 Varianten unklarer Signifikanz begründen für sich allein keine Gaucher-Krankheit.
- Familienplanung umfasst eine Wahrscheinlichkeit von 25% für ein betroffenes Kind pro Schwangerschaft, wenn beide Eltern eine krankheitsverursachende Variante im selben rezessiven Gen tragen.
- Schweregrad der Erkrankung lässt sich nicht anhand eines einzelnen Enzym-Prozentwerts, eines GBA1-Ergebnisses oder einer Lyso-Gb1-Messung bestimmen.
Was bestätigt Morbus Gaucher nach einem Screening-Ergebnis?
Die Gaucher-Krankheit wird durch eine verminderte Glukozerebrosidase-Aktivität in einer geeigneten diagnostischen Probe bestätigt; eine GBA1-Testung stützt die Diagnose. Auf einen auffälligen Trockenbluttest folgen üblicherweise eine Enzymtestung an Leukozyten und die Analyse beider GBA1-Kopien; Symptome helfen, die Krankheitsbeteiligung einzuschätzen, sind für eine frühe Diagnose jedoch nicht erforderlich.
Der diagnostische Weg umfasst 3 verschiedene Fragen: Hat das Screening einen möglichen Mangel festgestellt, bestätigt ein zuverlässiger zellulärer Test diesen, und welche genetischen Veränderungen erklären ihn? Wenn diese Fragen getrennt behandelt werden, wird verhindert, dass ein auffälliger Screeningbefund, ein Trägerstatus oder eine unklare Variante zu einer unbegründeten lebenslangen Diagnose führt.
Kantesti ist ein KI-gestützter Bluttest-Analysator, der hilft, die Terminologie von Befunden zu erklären, ohne die fachärztliche Bestätigung angeborener Enzymmängel zu ersetzen. Unser Unternehmenshintergrund beschreibt die Organisation hinter diesen Erklärungen; bei dieser Erkrankung unterscheiden wir 2 Aufgaben – einen Befund verstehen und die Diagnose stellen.
Ein molekularer Befund, der 2 pathogene oder wahrscheinlich pathogene GBA1-Varianten auf entgegengesetzten Genkopien nachweist, kann eine genetische Diagnose begründen, noch bevor Symptome auftreten. Die Kombination des genetischen Befunds mit einem validierten Enzymtest ist jedoch insbesondere nach einem Screening wertvoll, da Abweichungen auf ein Probenproblem, unvollständige Tests oder eine fehlerhafte Varianteninterpretation hinweisen können.
Dardis et al. (2022) unterscheiden in den Laborleitlinien der International Working Group of Gaucher Disease zwischen Screening und diagnostischer Enzymmessung sowie molekularer Analyse. Ein sinnvoller erster Schritt ist, den vollständigen Befund anzufordern – nicht nur das Wort 'positiv' –, einschließlich Probenart, Aktivität, Referenzbereich und Angabe, ob ein Bestätigungstest durchgeführt wurde.
Warum kann ein Screening aus getrocknetem Blut eine niedrige Aktivität anzeigen?
Eine niedrige Glukozerebrosidase-Aktivität in einem Trockenbluttest kann auf die Gaucher-Krankheit oder auf ein Problem bei Probenentnahme, Transport oder Analyse zurückzuführen sein. Das Ergebnis zeigt an, dass bei jemandem eine Nachuntersuchung erforderlich ist; anhand von 1 Screeningmessung lässt sich nicht zuverlässig zwischen einer betroffenen Person und einer Trägerperson unterscheiden.
Ein Trockenbluttest enthält eine Mischung zellulärer Bestandteile statt einer standardisierten Aufbereitung isolierter Leukozyten. Da das Screening-Signal teilweise von der Zusammensetzung der Probe abhängt, können Hämatokrit und Leukozytenzahl die Aktivität beeinflussen; das diagnostische Labor interpretiert daher 1 niedrigen Messwert unter Berücksichtigung der Probenqualität und seines eigenen Screening-Algorithmus.
Hitze, Feuchtigkeit und unzureichendes Trocknen können die Enzymaktivität verringern, bevor die Probe das Labor erreicht. Sind mehrere lysosomale Enzyme auf derselben Karte unerwartet niedrig, ist eine Probenverschlechterung plausibler als mehrere voneinander unabhängige Erkrankungen; der Vergleich von 2 oder mehr Messsignalen kann daher nützliche Informationen zur Qualitätskontrolle liefern, ohne die Ursache zu beweisen.
Stellen Sie sich zum Beispiel eine Screeningkarte vor, die während eines längeren Transports bei hoher Luftfeuchtigkeit Feuchtigkeit ausgesetzt war und eine niedrige Aktivität ergibt, gefolgt von einer normalen Leukozytentestung an einer korrekt behandelten Probe. Dieses hypothetische Ergebnispaar spricht für ein Screening-Artefakt, nicht für einen behobenen Enzymmangel; unser Leitfaden zur Probenqualität erläutert das allgemeinere Prinzip, dass sich Handhabungsfehler unterschiedlich auf verschiedene Tests auswirken.
Neugeborenen-Screeningprogramme schließen die Gaucher-Krankheit nicht alle ein, und die Bestätigungsprotokolle unterscheiden sich je nach Zuständigkeitsbereich. Stellen Sie 3 Fragen: Handelte es sich um ein populationsweites Screening oder um eine durch Symptome veranlasste Testung, wurde Lyso-Gb1 gemessen und wurde bereits eine GBA1-Analyse durchgeführt? Diese Antworten bestimmen, ob der nächste Termin der Bestätigung, der Genetik oder beidem gewidmet sein sollte.
Wie funktioniert die Bestätigungsuntersuchung der Glukozerebrosidase?
Bestätigende Enzymtests auf Morbus Gaucher messen üblicherweise die saure Beta-Glukosidase, auch Glukozerebrosidase genannt, in Leukozyten. Bei Bedarf stellen kultivierte Hautfibroblasten eine weitere diagnostische Probe dar; das Labor verwendet einen Test, der zur Messung des relevanten lysosomalen Enzyms entwickelt wurde, statt ein routinemäßiges Chemieprofil zu interpretieren.
Glukozerebrosidase trägt normalerweise dazu bei, Glukosylceramid in Lysosomen abzubauen. Diagnostische Tests messen unter kontrollierten Bedingungen die Umwandlung eines Laborsubstrats; Labore geben die Aktivität möglicherweise in nmol/Stunde/mg Protein oder einer anderen validierten Einheit an. Daher lassen sich 2 Befunde mit unterschiedlichen Nennern nicht allein anhand der aufgedruckten Zahlen vergleichen.
Die Abtrennung der Leukozyten und die Probenstabilität sind wichtig, da der diagnostische Test von einer funktionsfähigen Enzymaktivität abhängt und nicht bloß vom Vorhandensein von DNA. Fragen Sie das empfangende Labor, welches Entnahmeröhrchen, welche Versandbedingungen und welches Zeitfenster für den Probeneingang erforderlich sind; eine Vorschrift für die Routinetests eines Krankenhauses ist möglicherweise für ein spezialisiertes Stoffwechsellabor ungeeignet.
Nüchternheit ist für isolierte Enzym- und DNA-Tests im Allgemeinen nicht erforderlich, obwohl zusätzlich bei demselben Termin angeordnete Tests eigene Anforderungen haben können. Unser Erklärung zu G6PD-Enzymtests veranschaulicht, warum Zelltyp und Testkontext wichtig sind; G6PD ist jedoch ein anderes Enzym mit anderen Vererbungs- und Wiederholungstest-Aspekten.
Ein Diagnostiklabor kann ein Kontrollenzym oder andere Prüfungen verwenden, um festzustellen, ob die Probe geeignet ist. Wenn im Befund 'unzureichend', 'abgebaut' oder 'Wiederholung erforderlich' steht, bedeutet dies, dass 1 Test die Frage nicht beantwortet hat – nicht, dass der Patient eine grenzwertige Form von Morbus Gaucher hat.
Wie niedrig muss die Glukozerebrosidaseaktivität sein?
Eine Aktivität unter etwa 10–15% der mittleren normalen Glukozerebrosidaseaktivität ist bei diagnostischen zellulären Tests charakteristisch für Morbus Gaucher. Für die Interpretation sind der betroffene Bereich und die Testvalidierung des Labors maßgeblich; es gibt keinen einzelnen Aktivitätswert in nmol/Stunde/mg, der für jede Methode gilt.
Die Angabe 10–15% bezieht sich auf einen Anteil der mittleren normalen Aktivität und nicht zwangsläufig auf einen Anteil der unteren Referenzgrenze. Dieser Unterschied ist wichtig: Wird das Ergebnis eines Patienten durch die falsche Referenzzahl geteilt, kann ein irreführender Prozentwert entstehen, insbesondere wenn das Labor statt eines Kontrollmittelwerts ein breites Intervall angibt.
Bei einem hypothetischen Test mit einer mittleren normalen Aktivität von 20 nmol/Stunde/mg Protein entspricht ein Ergebnis von 2 nmol/Stunde/mg 10% dieses Mittelwerts. Diese Rechnung veranschaulicht den Prozentwert; sie legt keinen übertragbaren Grenzwert fest, da ein anderes Labor ein anderes Substrat, eine andere Probenaufbereitung, Kalibrierung oder Normalisierungsmethode verwenden kann.
Die Enzymaktivität von Anlageträgern überschneidet sich mit der Aktivität von Menschen ohne krankheitsverursachende Variante, sodass sich der Anlageträgerstatus anhand eines intermediären Werts weder zuverlässig feststellen noch ausschließen lässt. Die Unterscheidung zwischen qualitative und quantitative Ergebnisse ist hier hilfreich: 'niedrig' fasst einen Messwert zusammen, erklärt aber nicht dessen diagnostische Zuverlässigkeit.
Die verbleibende Aktivität ist kein Rechner für den Schweregrad der Erkrankung. Eine Person mit einer Aktivität von 5% ist nicht zwangsläufig klinisch stärker betroffen als jemand mit 8%; substratbasierte Tests bilden nicht jeden Aspekt der Enzymfunktion in Geweben nach, und Genotyp, Alter, Organbeteiligung und Behandlungsvorgeschichte tragen alle zum klinischen Bild bei.
| Wert | Bereich | Bedeutung |
|---|---|---|
| Innerhalb des normalen Intervalls des Labors | Methodenspezifische Aktivitätseinheiten | Spricht bei zufriedenstellender Probenqualität in der Regel gegen einen klassischen GBA1-bedingten Enzymmangel. |
| Intermediäre oder grenzwertige Aktivität | Unterhalb des Normalbereichs, aber außerhalb eines eindeutig betroffenen Bereichs | Erfordert eine Prüfung durch das Labor; eine zuverlässige Einstufung des Anlageträgerstatus ist nicht möglich. |
| Ausgeprägter diagnostischer Aktivitätsmangel | Oft unter etwa 10–15% der mittleren normalen Aktivität | Spricht in einem validierten zellulären Test für Morbus Gaucher; mit den GBA1-Befunden abgleichen. |
| Ungeeignetes Probenmaterial | Kein interpretierbarer diagnostischer Schwellenwert | Erfordert eine erneute Probenentnahme; ein Probenversagen ist kein Hinweis auf eine schwere Erkrankung. |
Welche Rolle spielt lyso-Gb1 bei der Diagnose von Morbus Gaucher?
Lyso-Gb1, auch Glukosylsphingosin genannt, ist ein Biomarker, der die Diagnose eines Morbus Gaucher unterstützt und hilft, Krankheitsaktivität und Therapieansprechen zu überwachen. Er ergänzt Enzym- und GBA1-Tests; eine einzelne Konzentration ermöglicht keine unabhängige Bestimmung des Genotyps, des klinischen Subtyps oder der Behandlungsnotwendigkeit.
Rolfs et al. berichteten 2013 in PLOS ONE über eine ausgezeichnete diagnostische Unterscheidungsfähigkeit anhand eines Grenzwerts von 12 ng/mL in einer ausgewählten nicht-jüdischen kaukasischen Kohorte. Dieser Befund unterstreicht den Nutzen des Biomarkers, doch Kohorte, Testverfahren und Studiendesign sind von Bedeutung; der Wert sollte nicht in einen universellen Screening-Grenzwert für jedes Neugeborene oder jedes Labor umgewandelt werden.
Lyso-Gb1-Ergebnisse aus Plasma und Trockenblutproben sind nicht automatisch austauschbar, und Labore geben Werte möglicherweise in ng/mL oder nmol/L an. Ein hypothetisches Plasmaergebnis von 60 ng/mL bei einem oberen Grenzwert dieses Labors von 6 ng/mL entspricht dem 10-Fachen des oberen Grenzwerts; für den Vergleich sollten derselbe Probentyp und dieselbe Methode verwendet werden.
Lyso-Gb1 ist nicht Lyso-Gb3: Letzteres ist mit Morbus Fabry assoziiert und spiegelt einen anderen Lipidstoffwechselweg wider. Die edukativen Erklärungen von Kantesti halten diese Bezeichnungen auseinander, da ihre Verwechslung die Nachuntersuchung in die falsche Richtung lenken kann; unsere Testabfolge für Morbus Fabry erläutert die entsprechenden Enzym- und Gentests.
Eine deutliche Erhöhung von Lyso-Gb1 verstärkt den Verdacht, wenn die diagnostische Enzymaktivität vermindert ist, während ein diskordanter Biomarkerbefund eine Überprüfung statt einer automatischen Verwerfung nahelegt. Für die Nachbeobachtung sollten mindestens 2 Messungen mit einer einheitlichen Methode verglichen und der Verlauf zusammen mit der Thrombozytenzahl, der Organbeurteilung, Skelettbefunden und dem Zeitpunkt der Behandlung interpretiert werden.
Was belegen die Ergebnisse eines genetischen GBA1-Tests tatsächlich?
Die Ergebnisse des GBA1-Gentests zeigen, welche Varianten nachgewiesen wurden und ob sie einen krankheitsverursachenden Genotyp stützen. Morbus Gaucher wird autosomal-rezessiv vererbt: 2 pathogene oder wahrscheinlich pathogene Varianten auf gegenüberliegenden Genkopien stützen eine genetische Diagnose, während eine nachgewiesene Variante in der Regel auf einen Trägerstatus oder eine unvollständige Testung hinweist.
Der Befund sollte die genaue Variante, ihre Klassifizierung, den Zygositätsstatus und die technischen Einschränkungen des Tests angeben. Eine Variante unklarer Signifikanz (VUS) ist kein bestätigter krankheitsverursachender Befund; der Nachweis von 2 VUS begründet ohne zusätzliche Evidenz keine Diagnose eines Morbus Gaucher, selbst wenn der Befund alarmierende Formulierungen wie 'potenziell relevant' verwendet.'
Kantesti ist eine KI-Plattform zur Blutbild Auswertung, die helfen kann, den Unterschied zwischen 1 nachgewiesenen Variante und einem bestätigten biallelischen Ergebnis zu erklären. Unsere Leitfaden zur Biomarker-Terminologie unterstützt beim Lesen des Befunds, doch eine Erklärung durch KI ersetzt weder die Variantenklassifizierung eines klinischen Labors noch die Beurteilung durch eine genetische Beratung.
Zwei Varianten können gemeinsam auf derselben Genkopie liegen, was als 'in cis' bezeichnet wird, während die andere Kopie unbeeinträchtigt bleibt. Varianten auf gegenüberliegenden Kopien liegen 'in trans'; eine Untersuchung der Eltern kann helfen, diese Phase zu bestimmen, daher darf die Formulierung '2 Varianten gefunden' nicht gleichbedeutend mit 'beide Kopien betroffen' behandelt werden.'
Ein negatives Ergebnis eines begrenzten Mutationspanels unterscheidet sich von einer negativen umfassenden Analyse. Untersucht ein Panel nur ausgewählte Varianten, lässt sein 1 negatives Ergebnis nicht untersuchte Regionen und strukturelle Veränderungen ungeklärt; fragen Sie vor der Interpretation des Ergebnisses als Ausschluss, ob Sequenzierung, Deletions-/Duplikationsanalyse und Methoden zum Nachweis rekombinanter Allele eingeschlossen waren.
Warum bedeutet ein GBA1-Trägerstatus nicht, dass Morbus Gaucher vorliegt?
Ein GBA1-Träger hat in der Regel eine krankheitsverursachende Variante und keinen Morbus Gaucher. Der Trägerstatus wirkt sich hauptsächlich auf die genetische Beratung zur Familienplanung aus, während bestimmte heterozygote GBA1-Varianten auch das Risiko für Morbus Parkinson erhöhen; keiner dieser Aspekte macht aus 1 Trägerbefund eine Diagnose einer lysosomalen Speicherkrankheit.
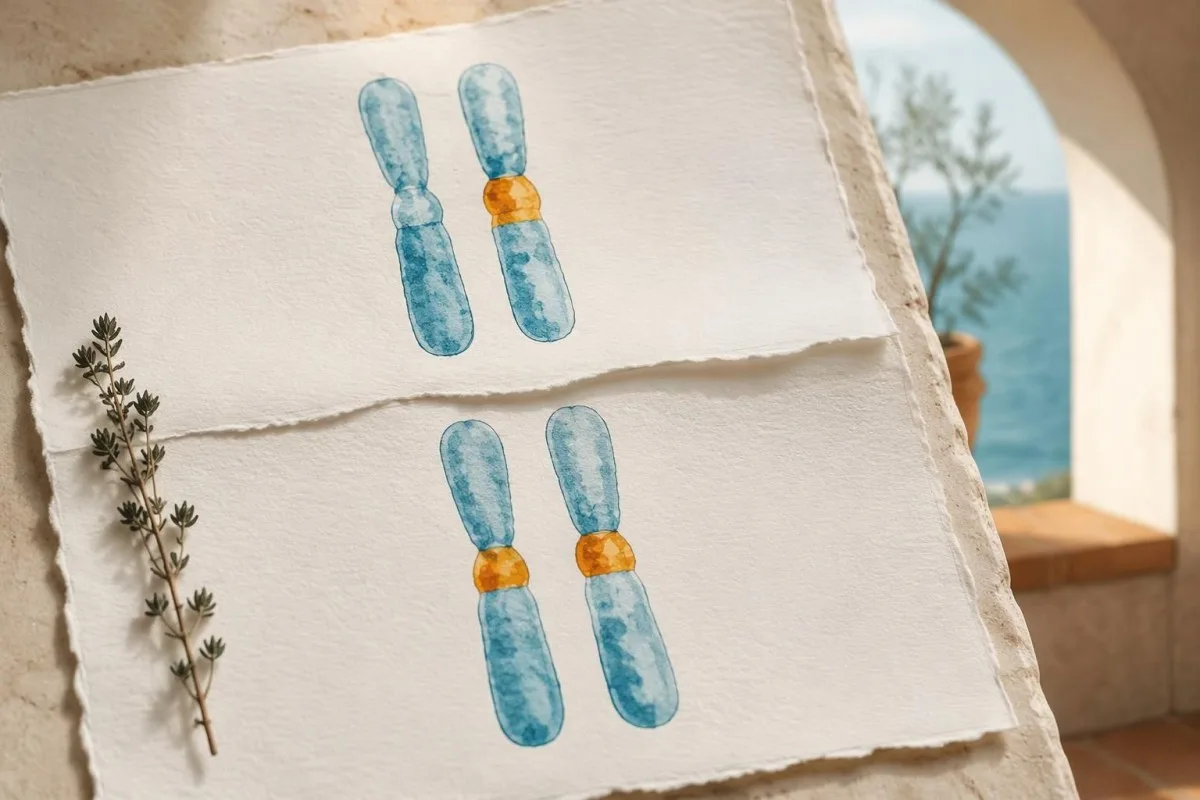
Wenn beide Eltern eine krankheitsverursachende Variante in GBA1 tragen, besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25% für ein betroffenes Kind, von 50% für ein Trägerkind und von 25% für ein Kind, das keine der familiären Varianten erbt. Diese Wahrscheinlichkeiten gelten bei jeder Schwangerschaft neu; frühere Schwangerschaftsausgänge verändern die nächste Berechnung nicht.
Die Interpretation des Trägerstatus hängt vom Erbgang des Gens und den Einschränkungen des Tests ab. Unser Leitfaden zu SMA-Trägerbefunden zeigt, wie ein verborgenes Risiko von der Anordnung der Genkopien abhängen kann, während die Interpretation des Fragile-X-Trägerstatus einem anderen Mechanismus folgt; keiner der beiden Algorithmen sollte in die GBA1-Beratung übernommen werden.
Sidransky et al. (2009) ermittelten im New England Journal of Medicine in einer multizentrischen Fall-Kontroll-Studie eine Gesamt-Odds-Ratio von 5,43 für den Zusammenhang zwischen GBA-Mutationen und der Parkinson-Krankheit. Eine Odds-Ratio ist keine lebenslange Erkrankungswahrscheinlichkeit: Die meisten Träger entwickeln nicht zwangsläufig eine Parkinson-Krankheit, und das individuelle Risiko variiert je nach Variante und anderen Faktoren.
Auch Symptome bei einer Person, die als Träger eingestuft wurde, sollten abgeklärt werden. Wenn bei einer hypothetischen Person eine nachgewiesene pathogene Variante und eine eindeutig verminderte Leukozytenaktivität vorliegen, sollten Kliniker nach einem nicht nachgewiesenen zweiten Allel oder einer anderen Erklärung suchen, statt anzunehmen, dass der Trägerstatus allein die Befunde erklärt.
Warum muss ein GBA1-Test in einem Speziallabor durchgeführt werden?
GBA1-Tests sind technisch anspruchsvoll, da das nahe gelegene Pseudogen GBAP1 eine Sequenzähnlichkeit von etwa 96% mit GBA1 aufweist. Ein geeignetes Testverfahren muss das funktionelle Gen vom Pseudogen unterscheiden und rekombinante oder strukturelle Allele berücksichtigen, die bei einem eingeschränkten Test möglicherweise übersehen oder falsch zugeordnet werden.
Kurze DNA-Sequenzabschnitte können mehrdeutig zugeordnet werden, wenn 2 Regionen sehr ähnlich sind, und Gen-Pseudogen-Rekombinationen können komplexe Allele hervorbringen. Deshalb reicht die Angabe 'Sequenzierung durchgeführt' nicht aus: Das Labor sollte erklären, ob sein Verfahren für den GBA1-Lokus validiert ist und wie es mit schwierigen Regionen umgeht.
Auch die Variantennamen haben sich mit der Konvention zur Protein-Nummerierung geändert. Der ältere Name N370S entspricht p.Asn409Ser und L444P entspricht p.Leu483Pro; der Unterschied von 39 Aminosäuren kann dazu führen, dass dieselbe Variante beim Vergleich eines älteren Familienbefunds mit einem neueren Ergebnis wie 2 unterschiedliche Befunde erscheint.
Nicht jede mit GBA1 assoziierte Variante, die das Parkinson-Risiko erhöht, verursacht für sich allein einen Morbus Gaucher. Beispielsweise erfordert p.Glu365Lys, früher E326K, eine sorgfältige Klassifizierung, statt automatisch als 1 Morbus-Gaucher-verursachendes Allel gezählt zu werden; unser Leitfaden zur Interpretation genetischer Befunde erklärt, warum die Bedeutung einer Variante auf die untersuchte Erkrankung abgestimmt werden muss.
Genotypisierung durch Verbraucherangebote und die nicht validierte Interpretation von Rohdaten sollten einen Morbus Gaucher weder bestätigen noch ausschließen. Führt ein Befund nur 1 häufige Variante auf, sollten Sie eine klinische Bestätigung anfordern und nach dem zweiten Allel fragen; führt er ein komplexes Allel auf, fragen Sie, ob die Veränderungen in cis liegen und ob eine Untersuchung der Eltern Klarheit schaffen könnte.
Was, wenn Enzym-, lyso-Gb1- und DNA-Ergebnisse nicht übereinstimmen?
Diskrepanzen zwischen Befunden bei Morbus Gaucher erfordern vor einer endgültigen Diagnose eine Überprüfung der Probe und des Verfahrens sowie eine fachärztliche Interpretation. Eine geringe Enzymaktivität bei 1 nachgewiesenen Variante oder ein erhöhtes Lyso-Gb1 bei scheinbar normaler Aktivität kann auf unvollständige Gentests, analytische Einschränkungen oder eine seltenere biologische Erklärung zurückzuführen sein.
Eine hypothetische Kombination aus verminderter Leukozytenaktivität, erhöhtem Lyso-Gb1 und 1 pathogenen GBA1-Variante rechtfertigt die Suche nach dem fehlenden Allel in hohem Maße. Weitere Untersuchungen können eine Deletions-/Duplikationsanalyse, eine Analyse rekombinanter Allele oder ein anderes validiertes Verfahren umfassen; die Wiederholung desselben eingeschränkten Panels liefert nicht zwangsläufig nützliche zusätzliche Informationen.
Ein seltener Saposin-C-Mangel im Zusammenhang mit PSAP kann ein biochemisches und klinisches Bild ähnlich dem Morbus Gaucher hervorrufen, obwohl die Aktivität in manchen Assays mit künstlichem Substrat relativ gut erhalten ist. Dies ist eine Differenzialdiagnose für Fachleute und kein Grund, jedem normalen Enzymtest zu misstrauen; relevant wird sie, wenn 2 oder mehr unabhängige Befunde ungeklärt bleiben.
Eine allogene Stammzelltransplantation kann die Enzymaktivität in Leukozyten und die DNA-Quelle in zirkulierenden Zellen verändern; deshalb benötigt das Labor diese Information. Auch kürzlich erfolgte Transfusionen sollten angegeben werden, obwohl ihre Auswirkungen vom Blutprodukt und Testverfahren abhängen; Ergebnisse zwischen Besuchen vergleichen erfordert mehr, als anzunehmen, dass jede numerische Veränderung eine Erkrankung widerspiegelt.
Kantesti KI kann Genphasen, eine Kontamination des Labors oder einen Chimärismus mit Spenderzellen nicht allein anhand eines Befunds klären. Unser AI erklärende Sicherheitsrichtlinie trennt verständliche Erklärungen von der diagnostischen Verifizierung; bringen Sie alle 3 Befunde – Enzym, Genetik und Biomarker – zur selben fachärztlichen Beurteilung mit, statt sie isoliert zu interpretieren.
Welche Blutbildwerte und Symptome begründen einen Verdacht?
Eine ungeklärte Milzvergrößerung, Thrombozytopenie, Anämie und Skelettsymptome können Anlass für einen Gaucher-Test sein, doch keines dieser Merkmale bestätigt die Erkrankung. Die Kombination ist aussagekräftiger als eine einzelne isolierte Auffälligkeit, und Ärztinnen und Ärzte müssen neben einer lysosomalen Speicherkrankheit auch hämatologische, hepatische und andere Ursachen in Betracht ziehen.
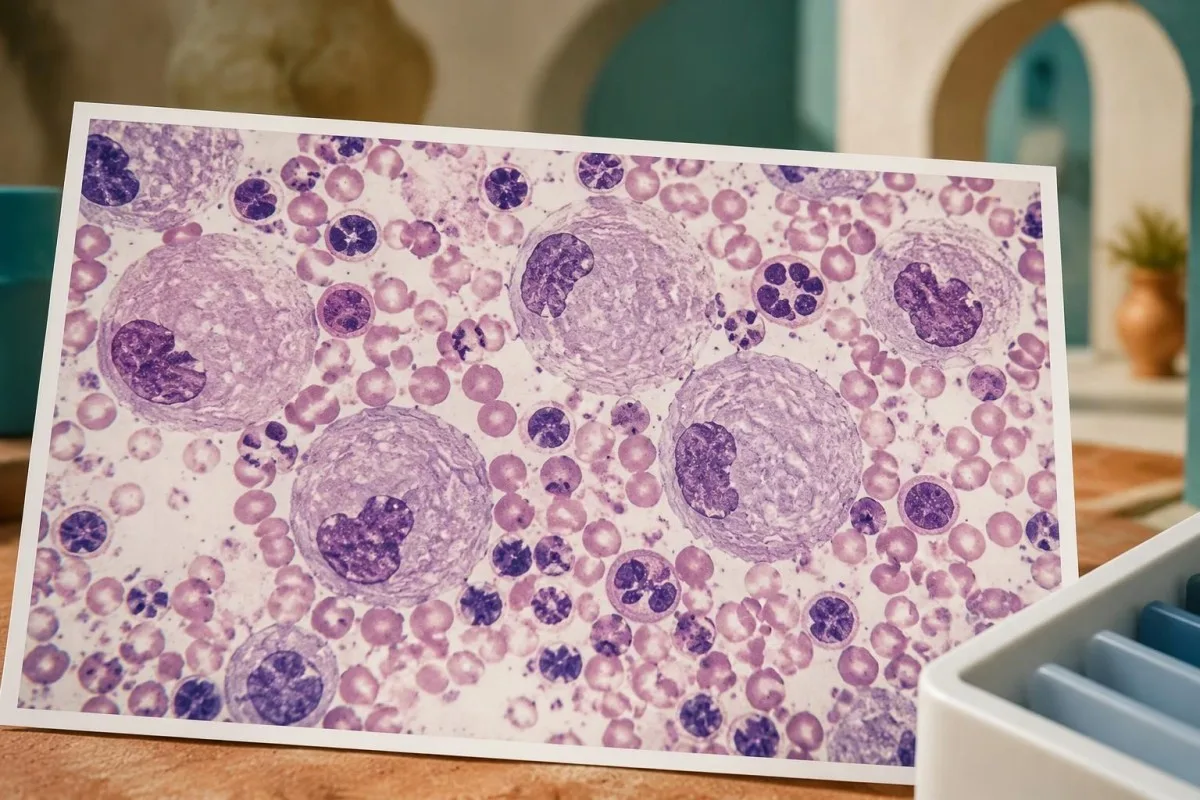
Beispielsweise sollte bei einem hypothetischen Erwachsenen mit einer Thrombozytenzahl von 85 × 10^9/L, einem Hämoglobinwert von 10.4 g/dL und einer vergrößerten Milz das kombinierte Muster abgeklärt werden. Diese Werte diagnostizieren keinen Morbus Gaucher; sie begründen eine Abklärung auf Sequestrierung, Knochenmarkerkrankungen, Lebererkrankungen und andere Ursachen, statt alles einem Eisenmangel zuzuschreiben.
Bei einer niedrigen automatisiert gemessenen Thrombozytenzahl sollte zunächst auf Verklumpungen geprüft werden, wenn der klinische Kontext auf ein Artefakt hindeutet. Unser Erklärung zur Thrombozytenaggregation beschreibt diese häufige Alternative; die Bestätigung einer tatsächlich niedrigen Thrombozytenzahl verhindert, dass ein falscher Laborbefund eine unnötige Abklärung auf eine seltene Erkrankung auslöst.
Eine Knochenmarkuntersuchung ist zur Diagnose eines Morbus Gaucher nicht routinemäßig erforderlich, wenn Enzym- und Gentests verfügbar sind. Gaucher-ähnliche oder 'Pseudo-Gaucher'-Zellen können auch bei anderen Erkrankungen auftreten, einschließlich Erkrankungen mit hohem Zellumsatz; unser Leitfaden zur Knochenmarkdiagnostik erklärt, warum das Zellbild und die krankheitsspezifische Bestätigung unterschiedliche Fragen beantworten.
Ein normales CBC schließt einen frühen oder milden Morbus Gaucher nicht aus, insbesondere wenn 2 pathogene familiäre Varianten bekannt sind. Umgekehrt sollte ein Knochenmarkbefund, in dem speicherzellähnliche Zellen erwähnt werden, zu einer biochemischen Bestätigung führen, statt unmittelbar eine Diagnose festzuschreiben; fragen Sie, welche alternativen Ursachen berücksichtigt wurden und ob die Enzymprobe vor einer Behandlung entnommen wurde.
Können diese Tests den Typ und Schweregrad von Morbus Gaucher bestimmen?
Enzym- und GBA1-Tests belegen die biochemische und genetische Grundlage des Morbus Gaucher, doch die klinische Beurteilung bestimmt den Subtyp und die Organbeteiligung. Die herkömmliche Klassifikation umfasst die Typen 1, 2 und 3; eine primäre neurologische Beteiligung unterscheidet die neuronopathischen Formen. Diese Kategorien ersetzen keine individuelle Beurteilung.
Bei Typ 1 liegt nicht das für Typ 2 und 3 typische primäre neuronopathische Muster vor, obwohl Menschen mit Typ 1 oder heterozygoten GBA1-Varianten dennoch andere neurologische Erkrankungen haben können. Diese Unterscheidung ist klinisch spezifisch; ein möglicher Zusammenhang mit einem künftigen Parkinson-Risiko ist nicht gleichbedeutend mit der Einstufung als neuronopathischer Morbus Gaucher.
Die Variante p.Asn409Ser ist bei Vorliegen in einem Gaucher-Genotyp stark mit einer nicht neuronopathischen Erkrankung assoziiert, doch der Genotyp sagt die Skelettbelastung oder den Behandlungszeitpunkt nicht genau voraus. Ein hypothetisches Geschwisterpaar mit denselben 2 Varianten kann sich dennoch hinsichtlich Milzgröße, Thrombozytenzahl, Knochenbeteiligung und Alter bei Erkennung unterscheiden.
Die Beurteilung des Skeletts kann bildgebende Verfahren erfordern, da routinemäßige Calcium- oder alkalische-Phosphatase-Werte eine Gaucher-bedingte Knochenbeteiligung übersehen können. Unser Laborleitfaden zur Knochengesundheit erläutert, was allgemeine Knochentests zeigen können und was nicht; ein normaler Befund in einem Chemiepanel ist kein Ersatz für eine indizierte Bildgebung.
Die neurologische Beurteilung konzentriert sich auf Symptome, Untersuchung und eine altersgerechte fachärztliche Abklärung, gegebenenfalls einschließlich Auffälligkeiten der Augenbewegungen. Unser Leitfaden zur Interpretation von Neurofilamenten erläutert, warum ein unspezifischer Marker für neuronale Schädigung den Gaucher-Subtyp nicht bestimmen kann; weder dieser Marker noch eine einzelne Lyso-Gb1-Konzentration ermöglicht eine eigenständige Klassifikation.
Wer sollte nach der Bestätigung eine Familienuntersuchung erhalten?
Nach Bestätigung eines Morbus Gaucher kann eine genetische Beratung Verwandte ermitteln, für die ein gezielter Test infrage kommt, und die Fortpflanzungswahrscheinlichkeiten erläutern. Ein Test auf die 2 in der Familie nachgewiesenen Varianten ist oft aussagekräftiger als die Wiederholung eines breit angelegten Screening-Panels, insbesondere wenn der ursprüngliche Befund ihre Phase und Klassifikation eindeutig dokumentiert.
Bei Vollgeschwistern einer betroffenen Person gelten im Allgemeinen die vertrauten Wahrscheinlichkeiten von 25% für eine Betroffenheit, 50% für Trägerschaft und 25% für Nichtträgerschaft, wenn beide Eltern Träger sind. Dies sind Wahrscheinlichkeiten vor dem Test und keine Vorhersagen für ein bestimmtes Geschwister; auch bei scheinbar gesunden Angehörigen kann eine Testung erforderlich sein, da sich Schweregrad und Alter bei Auftreten der Symptome unterscheiden.
Partneruntersuchungen helfen, das reproduktive Risiko abzuschätzen, doch der Umfang des Tests ist entscheidend. Ein negatives Panel, das nur mehrere häufige Varianten testet, lässt mehr Restrisiko bestehen als ein validierter umfassender Test; bitten Sie die Beratungsperson, sowohl den nachgewiesenen Befund als auch das verbleibende Risiko zu erläutern, anstatt 1 negatives Screening als Garantie zu betrachten.
Bei Tests an Minderjährigen stellen sich 2 verschiedene Fragen: Könnte die Identifizierung der Erkrankung ihre Versorgung im Kindesalter verändern, und dient die Anfrage ausschließlich dazu, einen künftigen reproduktiven Trägerstatus festzustellen? Diagnostische Tests bei einem potenziell betroffenen Kind können einen unmittelbaren Nutzen haben, während Tests, die nur dem Nachweis eines Trägerstatus dienen, je nach lokaler Praxis und familiären Umständen eine andere Einwilligungsberatung erfordern können.
Teilen Sie den Originalbericht des klinischen Labors mit, einschließlich der genauen Variantenbezeichnungen und Probenangaben, statt einer neu formulierten Familienzusammenfassung. Unser Leitfaden zur sicheren Weitergabe von Ergebnissen erläutert praktische Aspekte der Einwilligung; jede erwachsene verwandte Person sollte den Zugriff auf ihre eigenen Ergebnisse kontrollieren, auch wenn 1 Familienmitglied die Termine koordiniert.
Was geschieht nach der Bestätigung von Morbus Gaucher?
Eine bestätigte Diagnose führt zu einer fachärztlichen Beurteilung, Ausgangsmessungen und einer Entscheidung über Behandlung oder Überwachung. Eine Enzymersatz- oder Substratreduktionstherapie wird entsprechend der klinischen Beteiligung erwogen, nicht allein deshalb, weil 1 Enzymwert niedrig ist oder lyso-Gb1 einen Referenzgrenzwert überschreitet.
Die Ausgangsbeurteilung umfasst üblicherweise CBC, leberbezogene Tests, Messungen von Milz und Leber, eine Skelettuntersuchung und einen krankheitsspezifischen Biomarker. Werden diese Befunde vor der Behandlung erhoben, lassen sich spätere Veränderungen interpretieren; 2 lyso-Gb1-Ergebnisse ohne Angaben zu Methode, Behandlungszeitpunkt und Organstatus ergeben ein wesentlich weniger aussagekräftiges Bild der Nachsorge.
Chitotriosidase und CCL18 können die Überwachung unterstützen, sind jedoch kein Ersatz für diagnostische Enzymtests. Eine häufige 24-Basenpaar-CHIT1-Duplikation kann die Chitotriosidaseaktivität vollständig aufheben, wenn sie auf beiden Kopien vorliegt. Ein nicht nachweisbarer Chitotriosidasewert kann daher auf einen erblichen Markerdefekt statt auf das Fehlen einer Gaucher-Krankheit zurückzuführen sein.
Die Trendfunktionen von Kantesti können dabei helfen, Routineergebnisse zu ordnen, sie klären jedoch weder, ob spezialisierte Gaucher-Tests analytisch vergleichbar sind, noch, ob die Behandlung geändert werden sollte. Genetische Informationen erfordern besondere Sorgfalt; unser Leitlinien zu Datenschutz und Daten erläutert den Umgang mit Daten. Patienten sollten ohne Einwilligung keine identifizierbaren Befunde von Angehörigen aufnehmen.
Bei Kindern sind eine altersgerechte Interpretation, die Beurteilung des Wachstums und eine pädiatrisch-metabolische Betreuung erforderlich, statt mechanisch Referenzbereiche für Erwachsene anzuwenden. Unser Leitlinien zur KI-Sicherheit in der Pädiatrie beschreibt diese Abgrenzung; bei nicht beherrschbaren Blutungen, neuen starken Bauchschmerzen oder einer akuten neurologischen Veränderung sollten Sie dringend medizinische Hilfe in Anspruch nehmen, statt auf ein zweites routinemäßiges Überwachungsergebnis zu warten.
Welche Evidenz stützt den diagnostischen Ablauf, und was kann KI erklären?
Der diagnostische Ablauf stützt sich auf fachärztliche Laborleitlinien, Biomarkerforschung und klinisch-genetische Erkenntnisse – nicht allein auf KI-Ergebnisse. Die 3 unmittelbar relevanten medizinischen Literaturquellen unten behandeln die Laborbestätigung, lyso-Gb1 und das mit GBA assoziierte Parkinson-Risiko; unsere separaten Veröffentlichungen bieten Hintergrund zur Interpretation routinemäßiger Laborwerte.
Kantesti ist ein KI-gestütztes Tool zur Analyse von Bluttests, das dabei hilft, die Formulierungen in Befunden in Fragen für eine Ärztin oder einen Arzt zu übertragen, statt eine Diagnose einer seltenen Erkrankung zu bestätigen. Unser Informationen zur klinischen Methodik erläutert die umfassendere Aufsicht; die Leistungsfähigkeit bei Routinepanels belegt keine diagnostische Genauigkeit für die Phasenzuordnung von GBA1, seltene Allele oder spezialisierte Enzymtests.
Dardis et al. (2022) bieten den zentralen Laborrahmen, während Rolfs et al. (2013) Belege für lyso-Gb1 als diagnostischen Biomarker und Verlaufsmarker liefern. Ihre Ergebnisse beantworten 2 verschiedene Fragen: wie ein Enzymmangel festgestellt wird und wie ein damit verbundenes biochemisches Signal gemessen wird; keine der beiden Quellen stützt die Interpretation eines Trägerscreenings als Nachweis einer Erkrankung.
Unsere Veröffentlichung zur Interpretation von Gerinnungstests bietet relevante Hintergrundinformationen, wenn bei einem bestätigten Patienten Blutungen beurteilt werden; sie ist jedoch keine diagnostische Studie zu Gaucher. Der zugehörige Zenodo-DOI unten dokumentiert diese Aufklärungsveröffentlichung, nicht die unabhängige Validierung eines Gaucher-Tests oder eines Behandlungsschwellenwerts.
Der ergänzende Leitfaden zur Interpretation von Serumeiweißen erläutert routinemäßige Proteinmessungen, die Teil einer umfassenderen Beurteilung sein können; Albumin und Globuline bestätigen diese Erkrankung nicht. Beide der 2 Zenodo-Referenzen sind transparent als zugehörige Aufklärungsveröffentlichungen aufgeführt und von der unmittelbar relevanten medizinischen Evidenz getrennt.
Häufig gestellte Fragen
Wie wird Morbus Gaucher nach einem auffälligen Trockenbluttest diagnostiziert?
Auf einen auffälligen Trockenbluttest folgt in der Regel die Bestätigung der Glukozerebrosidaseaktivität in Leukozyten und eine GBA1-Analyse. Eine zelluläre diagnostische Aktivität von unter etwa 10–15% des mittleren Normalwerts ist charakteristisch, wobei die Interpretation von der Methode des Labors und der Probenqualität abhängt. Zwei pathogene oder wahrscheinlich pathogene GBA1-Varianten auf gegenüberliegenden Genkopien stützen die genetische Bestätigung. Lyso-Gb1 liefert zusätzliche biochemische Evidenz, ersetzt diese Tests jedoch nicht.
Bedeutet eine niedrige Glukozerebrosidase-Aktivität, dass ich Morbus Gaucher habe?
0 Niedrige Glucocerebrosidase-Aktivität bedeutet nicht immer Morbus Gaucher, insbesondere wenn das Ergebnis aus einem Screening mit Trockenblutprobe stammt. Die Qualität der Probenentnahme, die Transportbedingungen und die Zusammensetzung der Probe können die beim Screening gemessene Aktivität beeinflussen. Ein deutlich erniedrigter Wert in einem validierten Leukozyten- oder Fibroblasten-Assay ist ein weitaus stärkerer diagnostischer Hinweis als 1 niedriger Screening-Messwert. Grenzwertige oder widersprüchliche Ergebnisse müssen im Labor überprüft und mit einer GBA1-Testung abgeglichen werden.
Kann ein GBA1-Träger an Morbus Gaucher erkranken?
Eine Person mit nur einer krankheitsverursachenden GBA1-Variante ist in der Regel Träger oder Trägerin, nicht an Morbus Gaucher erkrankt. Wenn Symptome und bestätigende Enzymtests stark auf eine Erkrankung hindeuten, sollten Ärzte untersuchen, ob eine zweite Variante übersehen wurde oder eine andere Erklärung vorliegt. Anhand der Enzymaktivität allein lassen sich Träger nicht zuverlässig identifizieren, da sich die Wertebereiche von Trägern und Nichtträgern überschneiden. Bestimmte heterozygote GBA1-Varianten erhöhen außerdem das Risiko für Parkinson, doch dieser Zusammenhang ist keine Diagnose von Parkinson oder Morbus Gaucher.
Welcher Lyso-Gb1-Spiegel bestätigt die Gaucher-Krankheit?
Keine einzelne Lyso-Gb1-Konzentration bestätigt die Gaucher-Krankheit universell über alle Labore und Probenarten hinweg. Rolfs et al. (2013) berichteten in einer ausgewählten Forschungskohorte über eine ausgezeichnete Unterscheidungsfähigkeit bei einem Grenzwert von 12 ng/mL, doch dieser Schwellenwert hängt vom Assay und der Population ab. Interpretieren Sie das Ergebnis anhand des Referenzbereichs des berichtenden Labors und danach, ob es sich bei der Probe um Plasma oder einen Trockenblutspot handelt. Die Bestätigung stützt sich auf diagnostische Enzymtests und geeignete genetische Befunde.
Beweisen zwei GBA1-Varianten die Gaucher-Krankheit?
0 Zwei nachgewiesene GBA1-Varianten beweisen nicht automatisch eine Gaucher-Krankheit. Beide müssen krankheitsverursachend oder wahrscheinlich krankheitsverursachend sein, und sie müssen sich auf unterschiedlichen Genkopien befinden und dürfen nicht gemeinsam auf einer Kopie liegen. Zwei Varianten unklarer Signifikanz begründen für sich allein keine Diagnose. Untersuchungen der Eltern, eine Überprüfung des Tests und eine Bestätigung der Enzymaktivität können helfen, unklare Ergebnisse zu klären.
Ist eine Knochenmarkbiopsie zur Diagnose der Gaucher-Krankheit erforderlich?
Eine Knochenmarkbiopsie ist nicht routinemäßig erforderlich, wenn diagnostische Enzym- und GBA1-Tests verfügbar sind. Gaucher-ähnliche Zellen können bei anderen Erkrankungen auftreten, sodass ihr Erscheinungsbild nicht spezifisch genug ist, um die Diagnose allein zu bestätigen. Kliniker können eine Knochenmarkuntersuchung dennoch bei einer separaten hämatologischen Fragestellung empfehlen, etwa bei ungeklärten Veränderungen, die 2 oder mehr Zellreihen betreffen. Werden speicherähnliche Zellen beschrieben, sind krankheitsspezifische biochemische Tests weiterhin erforderlich.
Sollten Verwandte getestet werden, wenn die Gaucher-Krankheit bestätigt wurde?
Verwandte können von gezielten Tests profitieren, sobald die krankheitsverursachenden GBA1-Varianten der Familie festgestellt wurden. Sind beide Eltern Träger, hat jedes leibliche Geschwisterkind eine Vortestwahrscheinlichkeit von 25 % für eine Erkrankung, 50 % dafür, Träger zu sein, und 25 % dafür, keine der familiären Varianten geerbt zu haben. Die genetische Beratung erläutert, bei welchen Verwandten Tests erforderlich sind, welche Fragen ein negatives Ergebnis offenlässt und wie sich die Ergebnisse auf die Familienplanung auswirken. Auch die Untersuchung eines scheinbar gesunden Geschwisterkindes kann sinnvoll sein, da der Schweregrad der Gaucher-Krankheit und das Alter bei der Erkennung variieren.
Lassen Sie sich Ihre Blutwerte erklären
Laden Sie Ihren Laborbericht hoch und die KI von Kantesti erklärt jeden Biomarker innerhalb von Sekunden in einfacher Sprache. Weltweit von mehr als 2 Millionen Menschen genutzt.
Referenzen
- Klein, T., Mitchell, S. & Weber, H. (2026). aPTT-Normalbereich: D-Dimer, Protein-C-Leitfaden zur Blutgerinnung. Kantesti KI-Medizinrecherche. DOI
- Klein, T., Mitchell, S. & Weber, H. (2026). Leitfaden zu Serumproteinen: Globuline, Albumin und Albumin-Globulin-Verhältnis im Bluttest. Kantesti KI-Medizinrecherche. DOI
- Dardis A et al. (2022). Patientenorientierte Leitlinien für die Labordiagnostik der Gaucher-Krankheit Typ 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glucosylsphingosin ist ein hochempfindlicher und spezifischer Biomarker für die Primärdiagnostik und Verlaufskontrolle bei Gaucher-Krankheit in einer nicht-jüdischen kaukasischen Kohorte von Patienten mit Gaucher-Krankheit. PLOS ONE. DOI
- Sidransky E et al. (2009). Multizentrische Analyse von Glucocerebrosidase-Mutationen bei Parkinson-Krankheit. New England Journal of Medicine. DOI PubMed
- 2M+Analysierte Tests
- 127+Länder
- 100+Sprachen
Über das medizinische Team


E-E-A-T Vertrauenssignale
Erfahrung
Ärztlich geleitete klinische Überprüfung von Labor-Interpretations-Workflows.
Sachverstand
Fokus der Labormedizin darauf, wie Biomarker sich im klinischen Kontext verhalten.
Autorität
Medizinisch geprüft von Dr. Thomas Klein, mit Beiträgen von Dr. Sarah Mitchell und Prof. Dr. Hans Weber.
Vertrauenswürdigkeit
Evidenzbasierte Interpretation mit klaren nächsten Schritten zur Reduzierung von Alarm.





Medizinischer Haftungsausschluss
Dieser Artikel dient nur zu Bildungszwecken und stellt keine medizinische Beratung dar. Wende dich für Diagnose- und Behandlungsentscheidungen immer an eine qualifizierte medizinische Fachkraft.
Veröffentlicht · Kontaktieren Sie das Redaktionsteam
Veröffentlicht von Kantesti Ltd, eingetragen in England und Wales, Firmennr. 17090423, London, Vereinigtes Königreich.
