La enfermedad de Gaucher se diagnostica demostrando una actividad deficiente de la glucocerebrosidasa, generalmente en leucocitos; el análisis de GBA1 proporciona confirmación genética. Un resultado bajo en una prueba de cribado con muestra de sangre seca requiere seguimiento; el estado de portador y un resultado elevado de lyso-Gb1 no equivalen a un diagnóstico.

Conclusiones clave
- Cribado con muestra de sangre seca identifica una posible deficiencia enzimática; 1 resultado anormal de cribado no establece el diagnóstico de la enfermedad de Gaucher.
- Prueba enzimática confirmatoria suele medir la glucocerebrosidasa en leucocitos; una actividad inferior a aproximadamente el 10–15% de la actividad media normal es característica, según el método validado del laboratorio.
- Confirmación mediante GBA1 identifica variantes causantes de la enfermedad en ambas copias del gen; las 2 variantes deben estar en copias opuestas para establecer un genotipo bialélico.
- Estado de portador suele significar 1 variante de GBA1 causante de la enfermedad, no enfermedad de Gaucher; la actividad enzimática se solapa entre portadores y no portadores.
- Lyso-Gb1 respalda el diagnóstico y el seguimiento, pero el punto de corte de investigación publicado de 12 ng/mL no es un umbral universal entre laboratorios.
- Variantes inciertas requieren interpretación especializada; 2 variantes de significado incierto no establecen por sí solas la enfermedad de Gaucher.
- Planificación familiar implica una probabilidad de 25% de tener un hijo afectado por embarazo cuando ambos progenitores son portadores de una variante causante de la enfermedad en el mismo gen recesivo.
- Gravedad de la enfermedad no puede calcularse a partir de un único porcentaje enzimático, resultado de GBA1 o medición de lyso-Gb1.
¿Qué confirma la enfermedad de Gaucher después de un resultado de cribado?
La enfermedad de Gaucher se confirma mediante una actividad deficiente de la glucocerebrosidasa en una muestra diagnóstica adecuada, con el respaldo de las pruebas de GBA1. Un resultado anormal en una gota de sangre seca suele dar lugar a pruebas enzimáticas en leucocitos y al análisis de ambas copias de GBA1; los síntomas ayudan a evaluar la afectación de la enfermedad, pero no son necesarios para un diagnóstico temprano.
La vía diagnóstica plantea 3 preguntas distintas: ¿el cribado identificó una posible deficiencia?, ¿la confirma un ensayo celular fiable?, y ¿qué cambios genéticos la explican? Abordar estas preguntas por separado evita que una señal del cribado, un hallazgo de portador o una variante incierta se conviertan en un diagnóstico de por vida sin fundamento.
Kantesti es un analizador de análisis de sangre con IA que ayuda a explicar la terminología de los informes sin sustituir la confirmación especializada de las deficiencias enzimáticas hereditarias. Nuestra antecedentes de la empresa describe la organización detrás de estas explicaciones; para esta afección, distinguimos 2 tareas: comprender un informe y establecer el diagnóstico.
Un resultado molecular que identifica 2 variantes patogénicas o probablemente patogénicas de GBA1 en copias opuestas del gen puede establecer un diagnóstico genético, incluso antes de que aparezcan los síntomas. Sin embargo, combinar el resultado genético con un ensayo enzimático validado es especialmente valioso después del cribado, porque las discrepancias pueden revelar un problema con la muestra, pruebas incompletas o una interpretación incorrecta de las variantes.
Dardis et al. (2022), en las directrices de laboratorio del Grupo Internacional de Trabajo sobre la Enfermedad de Gaucher, distinguen el cribado de la medición enzimática diagnóstica y del análisis molecular. Un primer paso práctico es obtener el informe completo —no solo la palabra 'positivo'—, incluidos el tipo de muestra, la actividad, el intervalo de referencia y si se realizó una prueba de segundo nivel.
¿Por qué puede una prueba de cribado con muestra de sangre seca mostrar una actividad baja?
Una actividad baja de glucocerebrosidasa en una gota de sangre seca puede reflejar la enfermedad de Gaucher o un problema de recogida, transporte o análisis. El resultado identifica a alguien que necesita seguimiento; no distingue de forma fiable a una persona afectada de un portador mediante 1 medición de cribado.
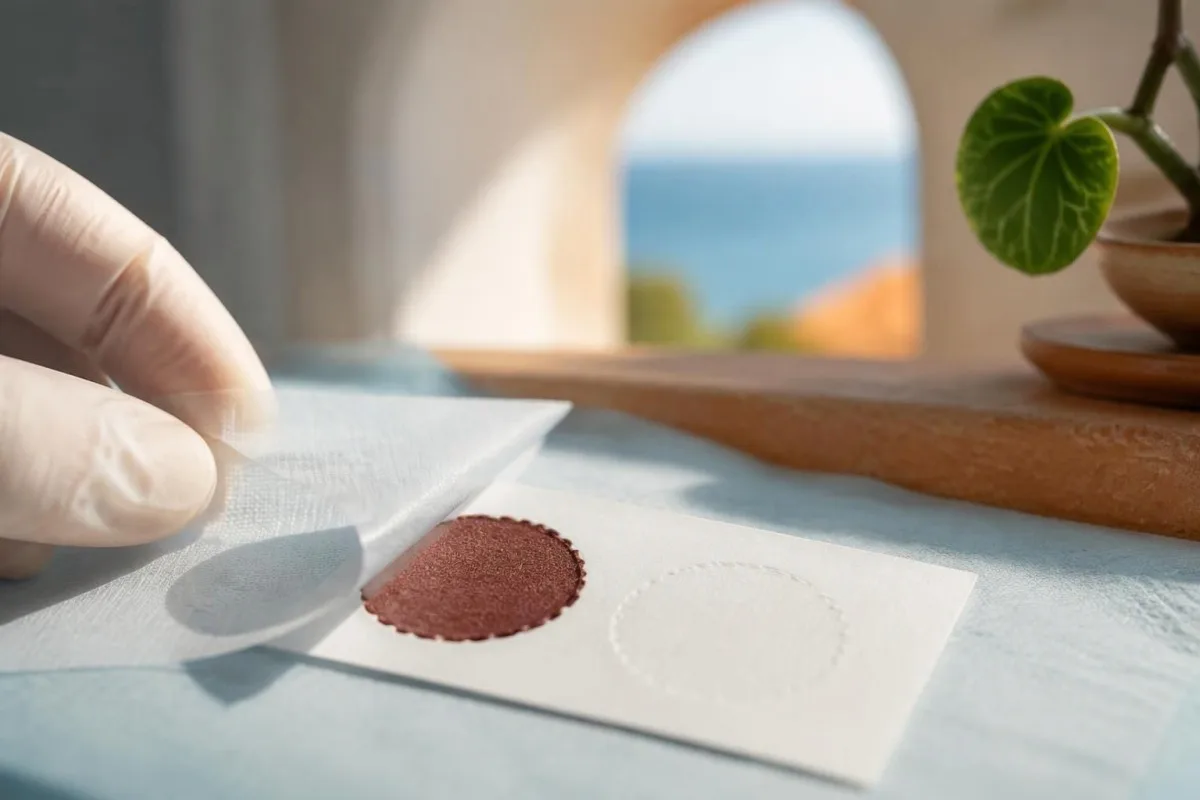
Una gota de sangre seca contiene una mezcla de elementos celulares, en lugar de una preparación estandarizada de leucocitos aislados. Como la señal del cribado depende en parte de la composición de la muestra, el hematocrito y la abundancia de leucocitos pueden influir en la actividad; por ello, el laboratorio de diagnóstico interpreta 1 resultado bajo considerando la calidad de la recogida y su propio algoritmo de cribado.
El calor, la humedad y un secado inadecuado pueden reducir la actividad enzimática antes de que la muestra llegue al laboratorio. Si varias enzimas lisosomales presentan valores inesperadamente bajos en la misma tarjeta, el deterioro resulta más probable que varios trastornos distintos; por tanto, comparar 2 o más señales de ensayos puede aportar información útil para el control de calidad sin demostrar la causa.
Por ejemplo, imaginemos una tarjeta de cribado expuesta a un transporte prolongado en condiciones húmedas que arroja una actividad baja, seguida de pruebas normales en leucocitos a partir de una muestra manipulada correctamente. Ese par hipotético de resultados respalda un artefacto del cribado, no una deficiencia enzimática corregida; nuestra guía sobre la calidad de las muestras explica el principio más general de que los errores de manipulación afectan de forma diferente a distintos ensayos.
No todos los programas de cribado neonatal incluyen la enfermedad de Gaucher, y los protocolos de segundo nivel varían según la jurisdicción. Haga 3 preguntas: ¿se trató de un cribado poblacional o de pruebas motivadas por los síntomas?, ¿se midió lyso-Gb1?, y ¿ya se realizó el análisis de GBA1? Las respuestas determinan si la próxima consulta debe centrarse en la confirmación, la genética o ambas.
¿Cómo funciona la prueba confirmatoria de glucocerebrosidasa?
Las pruebas enzimáticas confirmatorias de la enfermedad de Gaucher suelen medir la beta-glucosidasa ácida, también llamada glucocerebrosidasa, en leucocitos. Los fibroblastos cutáneos cultivados proporcionan otra muestra diagnóstica cuando se necesita; el laboratorio utiliza un ensayo diseñado para medir la enzima lisosomal correspondiente, en lugar de interpretar un panel de química clínica de rutina.
Normalmente, la glucocerebrosidasa ayuda a descomponer la glucosilceramida dentro de los lisosomas. Los ensayos diagnósticos miden la conversión de un sustrato de laboratorio en condiciones controladas; los laboratorios pueden informar la actividad en nmol/hora/mg de proteína u otra unidad validada, por lo que 2 informes con denominadores distintos no se pueden comparar únicamente por las cifras impresas.
La separación de leucocitos y la estabilidad de la muestra son importantes porque el ensayo diagnóstico depende de la actividad enzimática viable, no simplemente de la presencia de ADN. Pregunte al laboratorio receptor qué tubo de extracción, condiciones de envío y plazo de recepción exige; una norma utilizada para las pruebas de rutina de 1 hospital puede ser inadecuada para un laboratorio metabólico especializado.
Por lo general, no es necesario ayunar para las pruebas aisladas de enzimas y ADN, aunque otras pruebas solicitadas en la misma consulta pueden tener requisitos distintos. Nuestro explicación de las pruebas enzimáticas de G6PD ilustra por qué importan el tipo de célula y el contexto del ensayo, pero la G6PD es una enzima distinta, con diferente herencia y consideraciones para repetir las pruebas.
Un laboratorio de diagnóstico puede utilizar una enzima de control u otras comprobaciones para determinar si la muestra es adecuada. Cuando el informe indica 'insuficiente', 'degradada' o 'se requiere repetir', la interpretación correcta es que 1 prueba no ha respondido a la pregunta, no que el paciente tenga una forma limítrofe de la enfermedad de Gaucher.
¿Cuán baja debe ser la actividad de la glucocerebrosidasa?
Una actividad inferior a aproximadamente 10–15% de la actividad media normal de la glucocerebrosidasa es característica de la enfermedad de Gaucher en los ensayos celulares diagnósticos. El intervalo de valores de los pacientes afectados y la validación del ensayo del laboratorio rigen la interpretación; no existe un único valor de actividad en nmol/hora/mg que se aplique a todos los métodos.
La descripción 10–15% se refiere a una proporción de la actividad media normal, no necesariamente a una proporción del límite inferior del intervalo de referencia. Esa distinción importa: dividir el resultado de un paciente por el valor de referencia equivocado puede generar un porcentaje engañoso, especialmente cuando el laboratorio informa un intervalo amplio en lugar de una media de control.
Para un ensayo hipotético con una actividad media normal de 20 nmol/hora/mg de proteína, un resultado de 2 nmol/hora/mg representa 10% de esa media. Este cálculo explica el porcentaje; no establece un umbral que pueda aplicarse universalmente, porque otro laboratorio puede utilizar un sustrato, preparación, calibración o método de normalización diferente.
La actividad enzimática de los portadores se solapa con la de las personas sin una variante causante de la enfermedad, por lo que un valor intermedio no permite establecer ni descartar de forma fiable la condición de portador. La distinción entre resultados cualitativos y cuantitativos es útil aquí: 'bajo' resume una medición, pero no explica su fiabilidad diagnóstica.
La actividad residual no es un cálculo de la gravedad de la enfermedad. Una persona con una actividad del 5% no presenta necesariamente una afectación clínica mayor que alguien con un 8%; los ensayos basados en sustratos no reproducen todos los aspectos de la función enzimática en los tejidos, y el genotipo, la edad, la afectación orgánica y los antecedentes de tratamiento contribuyen al cuadro clínico.
| Nivel | Intervalo | Qué significa |
|---|---|---|
| Dentro del intervalo normal del laboratorio | Unidades de actividad específicas del método | Por lo general, descarta la deficiencia enzimática clásica relacionada con GBA1 cuando la calidad de la muestra es satisfactoria. |
| Actividad intermedia o limítrofe | Por debajo de lo normal, pero fuera de un intervalo claramente asociado a afectados | Requiere revisión del laboratorio; no permite clasificar de forma fiable la condición de portador. |
| Actividad diagnóstica marcadamente deficiente | A menudo, inferior a aproximadamente 10–15% de la media normal | Compatible con la enfermedad de Gaucher en un ensayo celular validado; correlacionar con los hallazgos de GBA1. |
| Muestra inadecuada | Sin umbral diagnóstico interpretable | Requiere una nueva toma; el fallo de la muestra no es evidencia de enfermedad grave. |
¿Qué papel desempeña lyso-Gb1 en el diagnóstico de Gaucher?
Lyso-Gb1, también llamada glucosilesfingosina, es un biomarcador que respalda el diagnóstico de Gaucher y ayuda a monitorear la actividad de la enfermedad y la respuesta al tratamiento. Complementa las pruebas enzimáticas y de GBA1; una sola concentración no permite identificar de forma independiente el genotipo, el subtipo clínico ni la necesidad de tratamiento.
Rolfs et al. (2013), en PLOS ONE, informaron una excelente capacidad de discriminación diagnóstica usando un umbral de 12 ng/mL en una cohorte seleccionada de personas caucásicas no judías. Ese hallazgo respalda la utilidad del biomarcador, pero la cohorte, el ensayo y el diseño del estudio son importantes; no debe convertirse en un umbral de cribado universal para todos los recién nacidos o laboratorios.
Los resultados de lyso-Gb1 en plasma y en muestras de sangre seca no son intercambiables automáticamente, y los laboratorios pueden informar ng/mL o nmol/L. Un resultado plasmático hipotético de 60 ng/mL frente al límite superior de 6 ng/mL de ese laboratorio es 10 veces el límite superior; la comparación debe hacerse con el mismo tipo de muestra y método.
Lyso-Gb1 no es lyso-Gb3: esta última se asocia con la enfermedad de Fabry y refleja una vía lipídica diferente. Las explicaciones educativas de Kantesti mantienen estos nombres separados porque confundirlos puede orientar el seguimiento en la dirección equivocada; nuestra vía de pruebas para Fabry explica las pruebas enzimáticas y genéticas correspondientes.
Una elevación considerable de lyso-Gb1 refuerza la sospecha cuando la actividad enzimática diagnóstica es deficiente, mientras que un resultado discordante del biomarcador lleva a una revisión, no a descartarlo automáticamente. Para el seguimiento, compare al menos 2 mediciones usando un método uniforme e interprete la tendencia junto con el recuento de plaquetas, la evaluación de órganos, los hallazgos esqueléticos y el momento del tratamiento.
¿Qué establecen realmente los resultados de las pruebas genéticas de GBA1?
Los resultados de las pruebas genéticas de GBA1 establecen qué variantes se detectaron y si respaldan un genotipo causante de la enfermedad. La enfermedad de Gaucher es autosómica recesiva: 2 variantes patogénicas o probablemente patogénicas en copias opuestas del gen respaldan un diagnóstico genético, mientras que una variante detectada suele indicar estado de portador o pruebas incompletas.
El informe debe indicar la variante exacta, su clasificación, cigosis y las limitaciones técnicas de la prueba. Una variante de significado incierto, o VUS, no es un hallazgo confirmado causante de la enfermedad; detectar 2 VUS no establece la enfermedad de Gaucher sin evidencia adicional, incluso cuando el informe usa lenguaje alarmante como 'potencialmente relevante'.'
Kantesti es una plataforma de interpretación análisis de sangre con IA que puede ayudar a explicar la diferencia entre 1 variante detectada y un resultado bialélico confirmado. Nuestra guía de terminología de biomarcadores ayuda a leer informes, pero la explicación de la IA no sustituye la clasificación de variantes de un laboratorio clínico ni la evaluación de un asesor genético.
Dos variantes pueden encontrarse juntas en la misma copia del gen, lo que se denomina 'en cis', y dejar intacta la otra copia. Las variantes en copias opuestas están 'en trans'; las pruebas parentales pueden ayudar a establecer esta fase, por lo que la frase 'se encontraron 2 variantes' no debe tratarse como sinónimo de 'ambas copias están afectadas'.'
Un panel limitado de mutaciones negativo es diferente de un análisis integral negativo. Si un panel examina solo variantes seleccionadas, su resultado negativo de 1 deja sin resolver regiones no analizadas y cambios estructurales; antes de interpretar el resultado como excluyente, pregunte si se incluyeron la secuenciación, el análisis de deleciones/duplicaciones y métodos capaces de detectar alelos recombinantes.
¿Por qué un resultado de portador de GBA1 no significa enfermedad de Gaucher?
Una persona portadora de GBA1 suele tener una variante causante de la enfermedad y no padece la enfermedad de Gaucher. El estado de portador afecta principalmente el asesoramiento reproductivo, mientras que ciertas variantes heterocigotas de GBA1 también aumentan el riesgo de enfermedad de Parkinson; ninguno de estos aspectos convierte un hallazgo de portador de 1 en un diagnóstico de un trastorno por almacenamiento lisosomal.
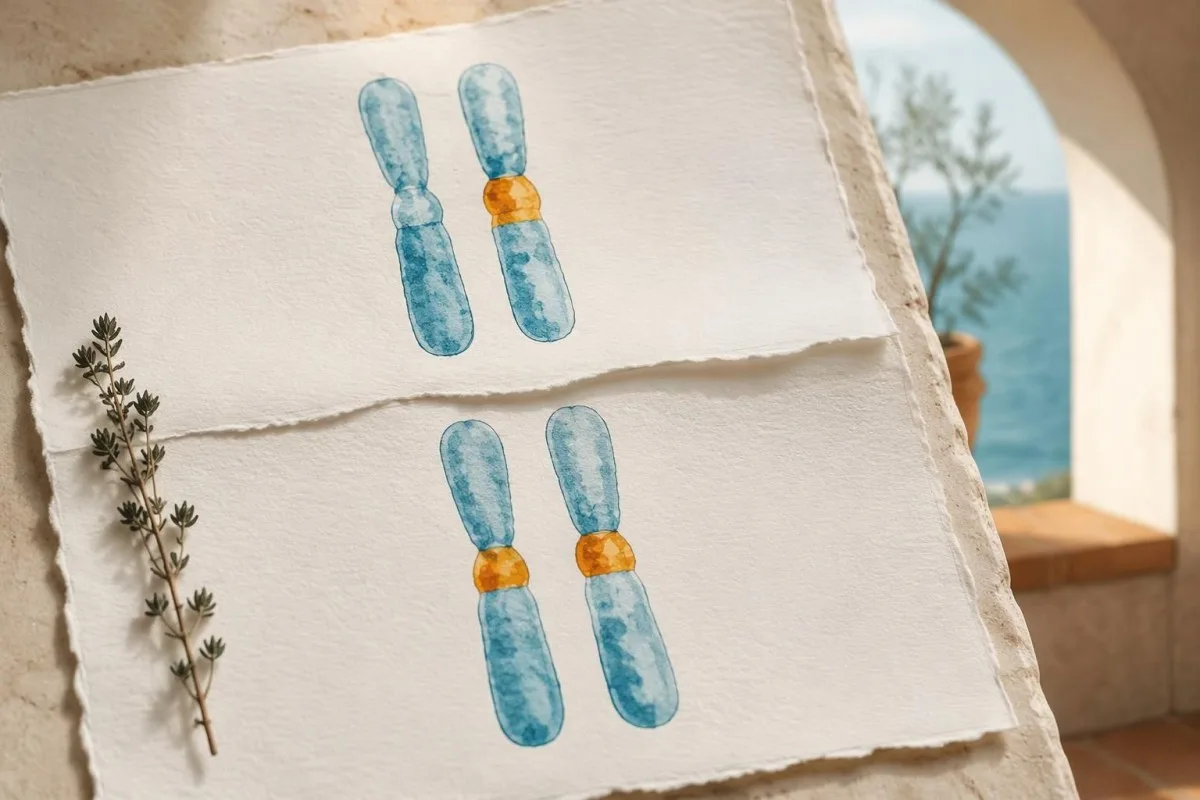
Cuando ambos progenitores son portadores de una variante causante de la enfermedad en GBA1, cada embarazo tiene una probabilidad de 25% de tener un hijo afectado, una probabilidad de 50% de tener un hijo portador y una probabilidad de 25% de tener un hijo que no herede ninguna de las variantes familiares. Estas probabilidades se reinician con cada embarazo; los resultados anteriores no cambian el cálculo siguiente.
La interpretación de portador depende del patrón de herencia del gen y de las limitaciones de la prueba. Nuestro guía de resultados de portador de AME muestra cómo el riesgo oculto puede depender de la disposición de las copias génicas, mientras que la interpretación de portador del X frágil utiliza un mecanismo diferente; ninguno de los dos algoritmos debe aplicarse a la asesoría genética sobre GBA1.
Sidransky et al. (2009), en el New England Journal of Medicine, hallaron una razón de momios global de 5.43 para la asociación entre las mutaciones de GBA y la enfermedad de Parkinson en un estudio multicéntrico de casos y controles. Una razón de momios no es una probabilidad de por vida: la mayoría de los portadores no desarrollan inevitablemente la enfermedad de Parkinson, y el riesgo individual varía según la variante y otros factores.
Los síntomas también merecen evaluación en alguien identificado como portador. Si una persona hipotética tiene 1 variante patogénica detectada más una actividad leucocitaria claramente deficiente, los médicos deben buscar un segundo alelo no detectado u otra explicación, en lugar de asumir que el estado de portador por sí solo explica los hallazgos.
¿Por qué las pruebas de GBA1 requieren un laboratorio especializado?
Las pruebas de GBA1 son técnicamente difíciles porque el pseudogén GBAP1 cercano tiene una similitud de secuencia de aproximadamente 96% con GBA1. Un ensayo adecuado debe distinguir el gen funcional del pseudogén y considerar los alelos recombinantes o estructurales que una prueba limitada podría pasar por alto o asignar erróneamente.
Las lecturas cortas de ADN pueden alinearse de forma ambigua cuando 2 regiones son muy similares, y la recombinación entre el gen y el pseudogén puede producir alelos complejos. Por eso, 'se realizó secuenciación' no es información suficiente: el laboratorio debe explicar si su método está validado para el locus GBA1 y cómo maneja las regiones difíciles.
Los nombres de las variantes también cambiaron con la convención de numeración de proteínas. El nombre antiguo N370S corresponde a p.Asn409Ser, y L444P corresponde a p.Leu483Pro; la diferencia de 39 aminoácidos puede hacer que la misma variante parezca ser 2 hallazgos distintos al comparar un informe familiar antiguo con un resultado más reciente.
No todas las variantes asociadas a GBA1 que elevan el riesgo de Parkinson causan por sí solas la enfermedad de Gaucher. Por ejemplo, p.Glu365Lys, históricamente E326K, requiere una clasificación cuidadosa en lugar de contarse automáticamente como 1 alelo causante de Gaucher; nuestra guía de interpretación de resultados genéticos explica por qué la importancia de una variante debe corresponder a la afección que se está investigando.
El genotipado de consumidores y la interpretación no validada de datos sin procesar no deben confirmar ni descartar la enfermedad de Gaucher. Si un informe indica solo 1 variante común, solicite confirmación clínica y pregunte por el segundo alelo; si indica un alelo complejo, pregunte si los cambios están en cis y si las pruebas parentales podrían aclararlo.
¿Qué ocurre si los resultados de enzimas, lyso-Gb1 y ADN no concuerdan?
Los resultados discordantes de Gaucher requieren revisar la muestra y el método, además de una interpretación especializada antes de establecer un diagnóstico definitivo. La baja actividad enzimática con 1 variante detectada, o un nivel elevado de lyso-Gb1 con una actividad aparentemente normal, puede reflejar pruebas genéticas incompletas, limitaciones analíticas o una explicación biológica menos común.
Una combinación hipotética de actividad leucocitaria deficiente, lyso-Gb1 elevado y 1 variante patogénica de GBA1 justifica firmemente la búsqueda del alelo faltante. La siguiente investigación puede incluir la evaluación de deleciones/duplicaciones, el análisis de alelos recombinantes u otro método validado; repetir el mismo panel limitado no necesariamente aporta información útil.
La rara deficiencia de saposina C, relacionada con PSAP, puede producir un cuadro bioquímico y clínico similar al de Gaucher pese a una actividad relativamente preservada en algunos ensayos con sustratos artificiales. Este es un diagnóstico diferencial especializado, no un motivo para desconfiar de toda prueba enzimática normal; cobra relevancia cuando 2 o más hallazgos independientes siguen sin explicación.
El trasplante alogénico de células madre puede alterar la actividad enzimática leucocitaria y la fuente de ADN en las células circulantes, por lo que el laboratorio necesita conocer esos antecedentes. También deben comunicarse las transfusiones recientes, aunque su impacto depende del producto y del ensayo; la comparación de resultados entre visitas requiere más que asumir que todo cambio numérico refleja una enfermedad.
La IA Kantesti no puede determinar la fase génica, la contaminación del laboratorio ni el quimerismo de células del donante basándose únicamente en un informe. Nuestra guía de seguridad de explicación de IA distingue las explicaciones comprensibles de la verificación diagnóstica; lleve los 3 informes —enzimático, genético y de biomarcadores— a la misma consulta especializada, en lugar de interpretar cada uno por separado.
¿Qué recuentos sanguíneos y síntomas suscitan sospecha?
El aumento inexplicable del tamaño del bazo, la trombocitopenia, la anemia y los síntomas esqueléticos pueden motivar pruebas para la enfermedad de Gaucher, pero ninguno de estos hallazgos la confirma. La combinación importa más que 1 anomalía aislada, y los médicos deben considerar causas hematológicas, hepáticas y de otro tipo, además de un trastorno de almacenamiento lisosomal.
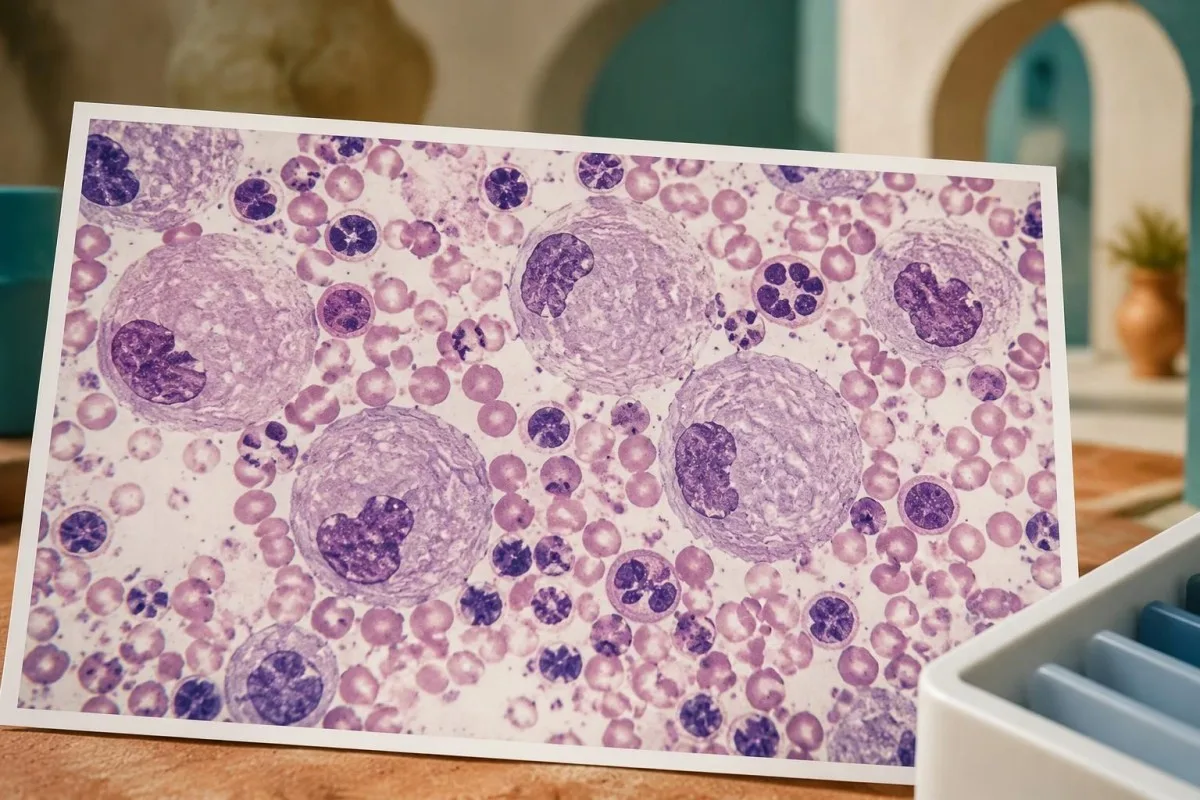
Por ejemplo, un adulto hipotético con plaquetas de 85 × 10^9/L, hemoglobina de 10.4 g/dL y el bazo agrandado merece que se explique este patrón combinado. Esos valores no diagnostican la enfermedad de Gaucher; justifican evaluar el secuestro, los trastornos de la médula ósea, la enfermedad hepática y otras causas, en lugar de atribuirlo todo a la deficiencia de hierro.
Si el contexto clínico sugiere un artefacto, primero debe comprobarse si hay aglutinación ante un recuento automatizado bajo de plaquetas. Nuestro explicación de agregados plaquetarios describe esta alternativa común; confirmar que un recuento bajo es realmente bajo evita que una anomalía de laboratorio falsa dé lugar a un estudio innecesario de una enfermedad rara.
El examen de médula ósea no suele ser necesario para diagnosticar la enfermedad de Gaucher cuando se dispone de pruebas enzimáticas y genéticas. Las células similares a las de Gaucher, o 'pseudo-Gaucher', pueden aparecer en otras afecciones, incluidos trastornos con alto recambio celular; nuestra guía de diagnóstico de médula ósea explica por qué el aspecto celular y la confirmación específica de la enfermedad responden a preguntas diferentes.
Un CBC normal no descarta una enfermedad de Gaucher temprana o leve, especialmente cuando se conocen 2 variantes patogénicas familiares. A la inversa, un informe de médula ósea que mencione células con aspecto de células de almacenamiento debe llevar a una confirmación bioquímica, no a asignar un diagnóstico de inmediato; pregunte qué causas alternativas se consideraron y si la muestra para la prueba enzimática se recogió antes de cualquier tratamiento.
¿Pueden estas pruebas identificar el tipo y la gravedad de Gaucher?
Las pruebas enzimáticas y de GBA1 establecen la base bioquímica y genética de la enfermedad de Gaucher, pero la evaluación clínica determina el subtipo y la afectación de los órganos. La clasificación convencional utiliza los tipos 1, 2 y 3; la afectación neurológica primaria distingue las formas neuronopáticas. Estas categorías no sustituyen una evaluación individualizada.
El tipo 1 carece del patrón neuronopático primario de los tipos 2 y 3, aunque las personas con tipo 1 o con variantes heterocigotas de GBA1 pueden tener otros trastornos neurológicos. La distinción es clínicamente específica; una asociación con un riesgo futuro de Parkinson no equivale a clasificar a alguien como alguien con enfermedad de Gaucher neuronopática.
La variante p.Asn409Ser se asocia estrechamente con la enfermedad no neuronopática cuando está presente en un genotipo de Gaucher, pero el genotipo no predice con precisión la afectación esquelética ni el momento de iniciar el tratamiento. Un par hipotético de hermanos con las mismas 2 variantes aún puede diferir en el tamaño del bazo, el recuento de plaquetas, la afectación ósea y la edad de detección.
La evaluación esquelética puede requerir pruebas de imagen, ya que los resultados habituales de calcio o fosfatasa alcalina pueden pasar por alto la afectación ósea relacionada con Gaucher. Nuestra guía de laboratorio sobre salud ósea explica qué pueden y qué no pueden mostrar las pruebas generales de salud ósea; un resultado normal en 1 panel bioquímico no sustituye las pruebas de imagen indicadas.
La evaluación neurológica se centra en los síntomas, la exploración y la valoración especializada adecuada para la edad, incluidas las anomalías de los movimientos oculares cuando corresponda. Nuestra guía para interpretar neurofilamentos explica por qué un marcador inespecífico de lesión neuronal no puede determinar el subtipo de Gaucher; ni ese marcador ni 1 concentración de liso-Gb1 permiten una clasificación por sí solos.
¿Quién debería someterse a pruebas familiares tras la confirmación?
Una vez confirmada la enfermedad de Gaucher, el asesoramiento genético puede identificar a los familiares que necesitan pruebas dirigidas y explicar las probabilidades reproductivas. Las pruebas para detectar las 2 variantes establecidas de la familia suelen ser más informativas que repetir un panel amplio de cribado, especialmente cuando el informe original documenta claramente su fase y clasificación.
Los hermanos de padre y madre de una persona afectada suelen tener las probabilidades habituales de 25% de estar afectados, 50% de ser portadores y 25% de no ser portadores cuando ambos padres son portadores. Estas son probabilidades previas a la prueba, no predicciones sobre un hermano en particular; aun un familiar aparentemente sano puede necesitar pruebas, ya que la gravedad de los síntomas y la edad de aparición varían.
Las pruebas de la pareja ayudan a estimar el riesgo reproductivo, pero importa el alcance del ensayo. Un panel negativo que analiza solo algunas variantes comunes deja más incertidumbre residual que un ensayo integral validado; pida al asesor que explique tanto el resultado detectado como el riesgo restante, en lugar de tratar 1 resultado negativo como una garantía.
Las pruebas en menores plantean 2 preguntas distintas: ¿podría la identificación de la enfermedad cambiar su atención durante la infancia?, y ¿la solicitud busca únicamente determinar el estado de portador para la reproducción futura? Las pruebas diagnósticas de un niño posiblemente afectado pueden tener un valor inmediato, mientras que las pruebas solo para determinar el estado de portador pueden requerir una conversación diferente sobre el consentimiento, según las prácticas locales y las circunstancias familiares.
Comparta el informe original del laboratorio clínico, incluidos los nombres exactos de las variantes y los detalles de la muestra, en lugar de un resumen familiar reescrito. Nuestro guía para compartir resultados de forma segura explica consideraciones prácticas sobre el consentimiento; cada familiar adulto debe controlar el acceso a sus propios resultados, incluso cuando 1 miembro de la familia coordina las citas.
¿Qué ocurre después de confirmar la enfermedad de Gaucher?
Un diagnóstico confirmado da paso a una evaluación por especialistas, mediciones basales y una decisión sobre el tratamiento o la vigilancia. La terapia de reemplazo enzimático o la terapia de reducción de sustrato se consideran según la afectación clínica, no simplemente porque 1 resultado enzimático sea bajo o el lyso-Gb1 supere un límite de referencia.
La evaluación basal suele incluir CBC, pruebas relacionadas con el hígado, mediciones del bazo y el hígado, evaluación ósea y un biomarcador específico de la enfermedad. Establecer estos hallazgos antes del tratamiento permite interpretar los cambios posteriores; 2 resultados de lyso-Gb1 sin información sobre el método, el momento del tratamiento y el estado de los órganos ofrecen un panorama de seguimiento mucho menos completo.
La quitotriosidasa y CCL18 pueden respaldar el seguimiento, pero no sustituyen las pruebas enzimáticas diagnósticas. Una duplicación común de 24 pares de bases en CHIT1 puede eliminar la actividad de la quitotriosidasa cuando está presente en ambas copias, por lo que un resultado indetectable de quitotriosidasa puede reflejar una deficiencia heredada de este marcador, y no la ausencia de enfermedad de Gaucher.
Las herramientas de tendencias de Kantesti pueden ayudar a organizar los resultados de rutina, pero no determinan si las pruebas especializadas para Gaucher son analíticamente comparables ni si debe cambiarse el tratamiento. La información genética requiere especial cuidado; nuestra La guía sobre privacidad y datos explica el manejo de los datos, y los pacientes deben evitar incluir informes identificables de familiares sin su consentimiento.
Los niños necesitan una interpretación específica para su edad, una evaluación del crecimiento y supervisión metabólica pediátrica, en lugar de aplicar mecánicamente los rangos de referencia para adultos. Nuestro guía de seguridad pediátrica de IA describe ese límite; busque atención urgente si hay sangrado incontrolado, dolor abdominal intenso de aparición reciente o un cambio neurológico agudo, en vez de esperar un segundo resultado de seguimiento rutinario.
¿Qué evidencia respalda el proceso diagnóstico y qué puede explicar la IA?
La vía diagnóstica se sustenta en directrices de laboratorios especializados, investigaciones sobre biomarcadores y evidencia genética clínica, no únicamente en resultados de IA. Las 3 referencias médicas directamente pertinentes que aparecen a continuación abordan la confirmación de laboratorio, el lyso-Gb1 y el riesgo de Parkinson asociado a GBA; nuestras publicaciones independientes ofrecen información de contexto sobre la interpretación de pruebas de laboratorio de rutina.
Kantesti es una herramienta de análisis de análisis de sangre impulsada por IA que ayuda a convertir el lenguaje de los informes en preguntas para un profesional clínico, en lugar de verificar un diagnóstico de una enfermedad rara. Nuestro información sobre metodología clínica explica la supervisión más amplia; el rendimiento en paneles de rutina no demuestra la precisión diagnóstica para la fase de GBA1, los alelos raros ni los ensayos enzimáticos especializados.
Dardis et al. (2022) ofrecen el marco central de laboratorio, mientras que Rolfs et al. (2013) aportan evidencia sobre el lyso-Gb1 como biomarcador diagnóstico y de seguimiento. Sus hallazgos responden a 2 preguntas distintas: cómo establecer la deficiencia enzimática y cómo medir una señal bioquímica asociada; ninguno respalda interpretar un cribado de portadores como indicativo de enfermedad.
Nuestra publicación sobre la interpretación de las pruebas de coagulación es información de contexto pertinente cuando se evalúa el sangrado en un paciente con diagnóstico confirmado, pero no es un estudio diagnóstico de Gaucher. El DOI de Zenodo asociado que aparece a continuación documenta esa publicación educativa, no una validación independiente de una prueba para Gaucher ni de un umbral terapéutico.
El material complementario guía de interpretación de proteínas séricas explica las mediciones rutinarias de proteínas que pueden formar parte de una evaluación más amplia; la albúmina y las globulinas no confirman este trastorno. Ambas referencias de Zenodo se incluyen de forma transparente como publicaciones educativas relacionadas, independientes de la evidencia médica directamente pertinente.
Preguntas frecuentes
¿Cómo se diagnostica la enfermedad de Gaucher después de obtener un resultado anormal en una muestra de sangre seca?
Un resultado anormal en una muestra de sangre seca suele ir seguido de una prueba confirmatoria de la actividad de la glucocerebrosidasa en leucocitos y de un análisis de GBA1. Una actividad celular diagnóstica inferior a aproximadamente el 10–15 % de la media normal es característica, aunque la interpretación depende del método del laboratorio y de la calidad de la muestra. Dos variantes patogénicas o probablemente patogénicas de GBA1 en copias opuestas del gen respaldan la confirmación genética. El lyso-Gb1 aporta evidencia bioquímica, pero no sustituye esas pruebas.
¿Tener una actividad baja de glucocerebrosidasa significa que tengo la enfermedad de Gaucher?
La baja actividad de la glucocerebrosidasa no siempre significa enfermedad de Gaucher, especialmente cuando el resultado proviene de una prueba de detección en una muestra de sangre seca. La calidad de la recolección, las condiciones de transporte y la composición de la muestra pueden afectar la actividad medida en la prueba de detección. Un resultado marcadamente deficiente en un ensayo validado de leucocitos o fibroblastos constituye una evidencia diagnóstica mucho más sólida que 1 medición baja en una prueba de detección. Los resultados limítrofes o discordantes requieren una revisión del laboratorio y correlación con las pruebas de GBA1.
¿Puede un portador de GBA1 tener la enfermedad de Gaucher?
Una persona con solo 1 variante patogénica de GBA1 suele ser portadora, no tener enfermedad de Gaucher. Si los síntomas y las pruebas enzimáticas confirmatorias sugieren claramente la enfermedad, los médicos deben investigar si se pasó por alto una segunda variante o si existe otra explicación. La actividad enzimática por sí sola no permite identificar de forma fiable a los portadores, porque los rangos de portadores y no portadores se superponen. Algunas variantes heterocigotas de GBA1 también aumentan el riesgo de enfermedad de Parkinson, pero esa asociación no es un diagnóstico ni de enfermedad de Parkinson ni de enfermedad de Gaucher.
¿Qué nivel de lyso-Gb1 confirma la enfermedad de Gaucher?
Ninguna concentración de liso-Gb1 confirma universalmente la enfermedad de Gaucher en todos los laboratorios y tipos de muestras. Rolfs et al. (2013) informaron una excelente capacidad de discriminación con un umbral de 12 ng/mL en una cohorte de investigación seleccionada, pero ese umbral depende del ensayo y de la población. Interprete el resultado según el intervalo de referencia del laboratorio que lo informa y teniendo en cuenta si la muestra era plasma o una gota de sangre seca. La confirmación se basa en pruebas enzimáticas diagnósticas y evidencia genética apropiada.
¿Dos variantes de GBA1 confirman la enfermedad de Gaucher?
Dos variantes detectadas de GBA1 no prueban automáticamente la enfermedad de Gaucher. Ambas deben ser causantes de enfermedad o probablemente causantes de enfermedad, y deben afectar copias opuestas del gen, en lugar de estar juntas en una sola copia. Dos variantes de significado incierto no establecen por sí solas el diagnóstico. Las pruebas parentales, la revisión del ensayo y la confirmación de la actividad enzimática pueden ayudar a aclarar resultados inciertos.
¿Se necesita una biopsia de médula ósea para diagnosticar la enfermedad de Gaucher?
La biopsia de médula ósea no suele ser necesaria cuando se dispone de pruebas diagnósticas de enzimas y de GBA1. Las células similares a las de Gaucher pueden aparecer en otros trastornos, por lo que su aspecto no es lo suficientemente específico como para confirmar por sí solo el diagnóstico. Los médicos aún pueden recomendar un examen de médula ósea para investigar una cuestión hematológica distinta, como anomalías inexplicables que afecten a 2 o más líneas celulares. Si se informa de células similares a las de almacenamiento, siguen siendo necesarias pruebas bioquímicas específicas de la enfermedad.
¿Deben hacerse pruebas a los familiares si se confirma la enfermedad de Gaucher?
Los familiares pueden beneficiarse de pruebas dirigidas una vez que se establecen las variantes causantes de la enfermedad GBA1 de la familia. Cuando ambos padres son portadores, cada hermano o hermana de ambos padres tiene una probabilidad previa a la prueba de 25% de estar afectado, 50% de ser portador y 25% de no heredar ninguna variante familiar. El asesoramiento genético explica qué familiares necesitan pruebas, qué aspectos quedan sin resolver tras un resultado negativo y cómo los resultados afectan la planificación reproductiva. Realizar pruebas a un hermano o hermana aparentemente sano aún puede ser útil porque la gravedad de la enfermedad de Gaucher y la edad en que se reconoce varían.
Obtenga una explicación de los resultados análisis de sangre
Cargue su informe de laboratorio y la IA de Kantesti explica cada biomarcador en lenguaje sencillo en cuestión de segundos. Más de 2 millones de personas en todo el mundo la han utilizado.
Referencias
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervalo normal de aPTT: guía sobre dímero D y proteína C en la coagulación sanguínea. Investigación médica de Kantesti AI. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guía sobre proteínas séricas: análisis de sangre de globulinas, albúmina y relación A/G. Investigación médica de Kantesti AI. DOI
- Dardis A et al. (2022). Guías centradas en el paciente para el diagnóstico de laboratorio de la enfermedad de Gaucher tipo 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). La glucosilesfingosina es un biomarcador altamente sensible y específico para el diagnóstico primario y el seguimiento de la enfermedad de Gaucher en una cohorte no judía de pacientes caucásicos con enfermedad de Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Análisis multicéntrico de las mutaciones de la glucocerebrosidasa en la enfermedad de Parkinson. New England Journal of Medicine. DOI PubMed
- Más de 2 millonesPruebas analizadas
- 127+Países
- 100+Idiomas
Acerca del equipo médico


Señales de confianza E-E-A-T
Experiencia
Revisión clínica dirigida por un médico de los flujos de interpretación de análisis.
Pericia
Enfoque en medicina de laboratorio sobre cómo se comportan los biomarcadores en el contexto clínico.
Autoridad
Revisado médicamente por el Dr. Thomas Klein, con contribuciones de la Dra. Sarah Mitchell y el Prof. Dr. Hans Weber.
Integridad
Interpretación basada en la evidencia con vías de seguimiento claras para reducir la alarma.





Aviso médico
Este artículo es solo con fines educativos y no constituye asesoramiento médico. Consulta siempre a un profesional sanitario cualificado para decisiones de diagnóstico y tratamiento.
Publicado · Contacta con el equipo editorial
Publicado por Kantesti Ltd, registrado en Inglaterra y Gales, número de empresa. 17090423, Londres, Reino Unido.
