A doença de Gaucher é diagnosticada pela demonstração de atividade deficiente da glucocerebrosidase, geralmente em leucócitos, com a análise de GBA1 fornecendo a confirmação genética. Um resultado baixo na triagem em amostra de sangue seco requer acompanhamento; o status de portador e um resultado elevado de lyso-Gb1 não são equivalentes a um diagnóstico.

Principais conclusões
- Triagem em amostra de sangue seco identifica possível deficiência enzimática; 1 resultado anormal de triagem não estabelece a doença de Gaucher.
- Teste enzimático confirmatório geralmente mede a glucocerebrosidase em leucócitos; atividade abaixo de aproximadamente 10–15% da atividade média normal é característica, sujeita ao método validado pelo laboratório.
- Confirmação de GBA1 identifica variantes causadoras da doença em ambas as cópias do gene; 2 variantes devem estar em cópias opostas para estabelecer um genótipo bialélico.
- Status de portador geralmente significa 1 variante de GBA1 causadora da doença, não doença de Gaucher; a atividade enzimática se sobrepõe entre portadores e não portadores.
- Lyso-Gb1 auxilia no diagnóstico e no monitoramento, mas o ponto de corte de pesquisa publicado de 12 ng/mL não é um limite universal entre laboratórios.
- Variantes incertas exigem interpretação especializada; 2 variantes de significado incerto, por si só, não estabelecem a doença de Gaucher.
- Planejamento familiar envolve uma probabilidade de 25% de ter um filho afetado por gestação quando ambos os pais são portadores de uma variante causadora de doença no mesmo gene recessivo.
- Gravidade da doença não pode ser calculada com base em uma única porcentagem enzimática, resultado de GBA1 ou medição de lyso-Gb1.
O que confirma a doença de Gaucher após um resultado de triagem?
A doença de Gaucher é confirmada pela atividade deficiente de glucocerebrosidase em uma amostra diagnóstica apropriada, com suporte do teste de GBA1. Um resultado anormal em uma amostra de sangue seco geralmente leva ao teste enzimático em leucócitos e à análise de ambas as cópias de GBA1; os sintomas ajudam a avaliar o comprometimento causado pela doença, mas não são necessários para um diagnóstico precoce.
O percurso diagnóstico envolve 3 questões distintas: a triagem identificou uma possível deficiência, um ensaio celular confiável a confirma e quais alterações genéticas a explicam? Tratar essas questões separadamente impede que um alerta da triagem, um achado de portador ou uma variante incerta se transforme em um diagnóstico vitalício sem fundamento.
Kantesti é um analisador de exames de sangue por IA que ajuda a explicar a terminologia dos laudos sem substituir a confirmação especializada de deficiências enzimáticas hereditárias. Nossa histórico da empresa descreve a organização por trás destas explicações; para esta condição, distinguimos 2 tarefas — compreender um laudo e estabelecer o diagnóstico.
Um resultado molecular que identifique 2 variantes patogênicas ou provavelmente patogênicas de GBA1 em cópias opostas do gene pode estabelecer um diagnóstico genético, mesmo antes do aparecimento dos sintomas. No entanto, combinar o resultado genético com um ensaio enzimático validado é especialmente valioso após a triagem, pois uma discordância pode revelar um problema com a amostra, testes incompletos ou uma interpretação incorreta da variante.
Dardis et al. (2022), nas orientações laboratoriais do International Working Group of Gaucher Disease, distinguem a triagem da medição enzimática diagnóstica e da análise molecular. Uma primeira etapa prática é obter o laudo completo — não apenas a palavra 'positivo' — incluindo o tipo de amostra, a atividade, o intervalo de referência e se foi realizado um teste de segunda etapa.
Por que uma triagem em amostra de sangue seco pode mostrar atividade baixa?
A baixa atividade de glucocerebrosidase em uma amostra de sangue seco pode refletir a doença de Gaucher ou um problema de coleta, transporte ou análise. O resultado identifica alguém que precisa de acompanhamento; ele não distingue de forma confiável uma pessoa afetada de um portador usando 1 medição de triagem.
Uma amostra de sangue seco contém uma mistura de elementos celulares, em vez de uma preparação padronizada de leucócitos isolados. Como o sinal da triagem depende parcialmente da composição da amostra, o hematócrito e a abundância de leucócitos podem influenciar a atividade; por isso, o laboratório de diagnóstico interpreta 1 resultado baixo considerando a qualidade da coleta e seu próprio algoritmo de triagem.
Calor, umidade e secagem inadequada podem reduzir a atividade enzimática antes de a amostra chegar ao laboratório. Se várias enzimas lisossômicas estiverem inesperadamente baixas no mesmo cartão, a deterioração se torna mais plausível do que a presença de vários distúrbios distintos; portanto, comparar 2 ou mais sinais de ensaio pode fornecer informações úteis para o controle de qualidade sem comprovar a causa.
Por exemplo, imagine um cartão de triagem exposto a transporte prolongado em condições úmidas, que apresenta baixa atividade, seguido de um teste normal em leucócitos de uma amostra manuseada corretamente. Esse par hipotético de resultados é compatível com um artefato de triagem, não com uma deficiência enzimática recuperada; nossa guia de qualidade da amostra explica o princípio mais amplo de que erros de manuseio afetam diferentes ensaios de maneiras distintas.
Nem todos os programas de triagem neonatal incluem a doença de Gaucher, e os protocolos de segunda etapa variam entre jurisdições. Faça 3 perguntas: tratou-se de triagem populacional ou de testes motivados por sintomas, foi medido o lyso-Gb1 e a análise de GBA1 já foi realizada? Essas respostas determinam se a próxima consulta deve se concentrar na confirmação, na genética ou em ambas.
Como funciona o teste confirmatório de glucocerebrosidase?
O teste enzimático confirmatório para a doença de Gaucher geralmente mede a beta-glicosidase ácida, também chamada de glucocerebrosidase, nos leucócitos. Fibroblastos cutâneos cultivados são outra amostra diagnóstica quando necessário; o laboratório usa um ensaio desenvolvido para medir a enzima lisossômica relevante, em vez de interpretar um painel de bioquímica de rotina.
A glucocerebrosidase normalmente ajuda a degradar a glucosilceramida dentro dos lisossomos. Os ensaios diagnósticos medem a conversão de um substrato laboratorial em condições controladas; os laboratórios podem informar a atividade em nmol/hora/mg de proteína ou em outra unidade validada, portanto, 2 laudos com denominadores diferentes não podem ser comparados apenas pelos números impressos.
A separação dos leucócitos e a estabilidade da amostra são importantes porque o ensaio diagnóstico depende da atividade enzimática viável, não apenas da presença de DNA. Pergunte ao laboratório que receberá a amostra qual tubo de coleta, condições de envio e prazo de chegada são necessários; uma regra usada para exames de rotina de 1 hospital pode ser inadequada para um laboratório metabólico especializado.
Em geral, não é necessário jejum para testes isolados de enzimas e DNA, embora outros exames solicitados na mesma consulta possam ter requisitos próprios. Nosso explicação sobre o teste enzimático de G6PD ilustra por que o tipo de célula e o contexto do ensaio são importantes, mas a G6PD é uma enzima diferente, com padrões de herança e considerações de repetição do teste distintos.
Um laboratório diagnóstico pode usar uma enzima de controle ou outras verificações para determinar se a amostra é adequada. Quando o laudo informa 'insuficiente', 'degradada' ou 'repetição necessária', a interpretação correta é que 1 teste não respondeu à pergunta — não que o paciente tenha uma forma limítrofe da doença de Gaucher.
Quão baixa precisa ser a atividade da glucocerebrosidase?
Atividade abaixo de aproximadamente 10–15% da atividade média normal da glucocerebrosidase é característica da doença de Gaucher em ensaios celulares diagnósticos. A faixa observada em indivíduos afetados e a validação do ensaio pelo laboratório orientam a interpretação; não há um único valor de atividade em nmol/hora/mg aplicável a todos os métodos.
A descrição 10–15% refere-se a uma proporção da atividade média normal, não necessariamente a uma proporção do limite inferior do intervalo de referência. Essa distinção é importante: dividir o resultado de um paciente pelo número de referência errado pode gerar uma porcentagem enganosa, especialmente quando o laboratório informa um intervalo amplo em vez de uma média de controles.
Para um ensaio hipotético com atividade média normal de 20 nmol/hora/mg de proteína, um resultado de 2 nmol/hora/mg representa 10% dessa média. Esse cálculo explica a porcentagem; ele não estabelece um valor de corte transferível, pois outro laboratório pode usar um substrato, uma preparação, uma calibração ou um método de normalização diferente.
A atividade enzimática dos portadores se sobrepõe à atividade de pessoas sem uma variante causadora de doença, portanto, um valor intermediário não pode estabelecer nem excluir de forma confiável a condição de portador. A distinção entre resultados qualitativos e quantitativos é útil neste caso: 'baixo' resume uma medição, mas não explica sua confiabilidade diagnóstica.
A atividade residual não é um indicador da gravidade da doença. Uma pessoa com atividade de 5% não é necessariamente mais afetada clinicamente do que alguém com 8%; os ensaios com substrato não reproduzem todos os aspectos da função enzimática nos tecidos, e o genótipo, a idade, o comprometimento dos órgãos e o histórico de tratamento contribuem para o quadro clínico.
| Nível | Intervalo | O que significa |
|---|---|---|
| Dentro do intervalo normal do laboratório | Unidades de atividade específicas do método | Geralmente é contrário à deficiência enzimática clássica relacionada ao GBA1 quando a qualidade da amostra é satisfatória. |
| Atividade intermediária ou limítrofe | Abaixo do normal, mas fora de uma faixa claramente associada à doença | Requer avaliação do laboratório; não permite classificar com confiabilidade a condição de portador. |
| Atividade diagnóstica acentuadamente deficiente | Frequentemente abaixo de aproximadamente 10–15% da média normal | Sustenta a doença de Gaucher em um ensaio celular validado; correlacione com os achados de GBA1. |
| Amostra inadequada | Sem limite diagnóstico interpretável | Requer nova coleta; falha da amostra não é evidência de doença grave. |
Qual é o papel da lyso-Gb1 no diagnóstico de Gaucher?
Lyso-Gb1, também chamada de glucosilesfingosina, é um biomarcador que sustenta o diagnóstico de Gaucher e ajuda a monitorar a atividade da doença e a resposta ao tratamento. Complementa os testes enzimáticos e de GBA1; uma única concentração não identifica, por si só, o genótipo, o subtipo clínico ou a necessidade de tratamento.
Rolfs et al. (2013), na PLOS ONE, relataram excelente discriminação diagnóstica usando um limite de 12 ng/mL em uma coorte selecionada de caucasianos não judeus. Esse achado sustenta a utilidade do biomarcador, mas a coorte, o ensaio e o desenho do estudo são importantes; esse resultado não deve ser convertido em um limite universal de triagem para todos os recém-nascidos ou laboratórios.
Os resultados de lyso-Gb1 no plasma e em amostras de sangue seco não são automaticamente intercambiáveis, e os laboratórios podem informar ng/mL ou nmol/L. Um resultado hipotético no plasma de 60 ng/mL, comparado ao limite superior de 6 ng/mL daquele laboratório, corresponde a 10 vezes o limite superior; a comparação deve usar o mesmo tipo de amostra e método.
Lyso-Gb1 não é lyso-Gb3: esta última está associada à doença de Fabry e reflete uma via lipídica diferente. As explicações educativas da Kantesti mantêm esses nomes separados porque confundir os 2 pode direcionar o acompanhamento na direção errada; nossa via de testagem para Fabry explica os testes enzimáticos e genéticos correspondentes.
Uma elevação substancial de lyso-Gb1 reforça a suspeita quando a atividade enzimática diagnóstica está deficiente, enquanto um resultado discordante do biomarcador leva a uma revisão, em vez de um descarte automático. Para o acompanhamento, compare pelo menos 2 medições usando um método consistente e interprete a tendência junto com a contagem de plaquetas, a avaliação dos órgãos, os achados esqueléticos e o momento do tratamento.
O que os resultados do teste genético GBA1 realmente estabelecem?
Os resultados do teste genético de GBA1 estabelecem quais variantes foram detectadas e se elas sustentam um genótipo causador de doença. A doença de Gaucher é autossômica recessiva: 2 variantes patogênicas ou provavelmente patogênicas em cópias opostas do gene sustentam um diagnóstico genético, enquanto uma única variante detectada geralmente indica estado de portador ou testagem incompleta.
O laudo deve informar a variante exata, sua classificação, zigose e as limitações técnicas do teste. Uma variante de significado incerto, ou VUS, não é um achado confirmado como causador de doença; detectar 2 VUS não estabelece a doença de Gaucher sem evidências adicionais, mesmo quando o laudo usa termos alarmantes como 'potencialmente relevante'.'
A Kantesti é uma plataforma de interpretação exame de sangue com IA que pode ajudar a explicar a diferença entre 1 variante detectada e um resultado bialélico confirmado. Nossa guia de terminologia de biomarcadores auxilia na leitura do laudo, mas a explicação por IA não substitui a classificação de variantes de um laboratório clínico nem a avaliação de um aconselhador genético.
Duas variantes podem estar juntas na mesma cópia do gene, condição chamada 'em cis', deixando a outra cópia não afetada. Variantes em cópias opostas estão 'em trans'; os testes parentais podem ajudar a determinar essa fase, portanto, a expressão '2 variantes encontradas' não deve ser considerada sinônimo de 'ambas as cópias afetadas'.'
Um painel limitado de mutações negativo é diferente de uma análise abrangente negativa. Se um painel examina apenas variantes selecionadas, seu resultado negativo de 1 deixa sem esclarecimento as regiões não testadas e as alterações estruturais; antes de interpretar o resultado como exclusão, pergunte se foram incluídos o sequenciamento, a análise de deleções/duplicações e métodos capazes de detectar alelos recombinantes.
Por que um resultado de portador de GBA1 não significa doença de Gaucher?
Um portador de GBA1 geralmente tem uma variante causadora de doença e não tem doença de Gaucher. O estado de portador altera principalmente o aconselhamento reprodutivo, enquanto certas variantes heterozigóticas de GBA1 também aumentam o risco de doença de Parkinson; nenhuma dessas questões transforma 1 achado de portador em diagnóstico de um distúrbio de armazenamento lisossômico.
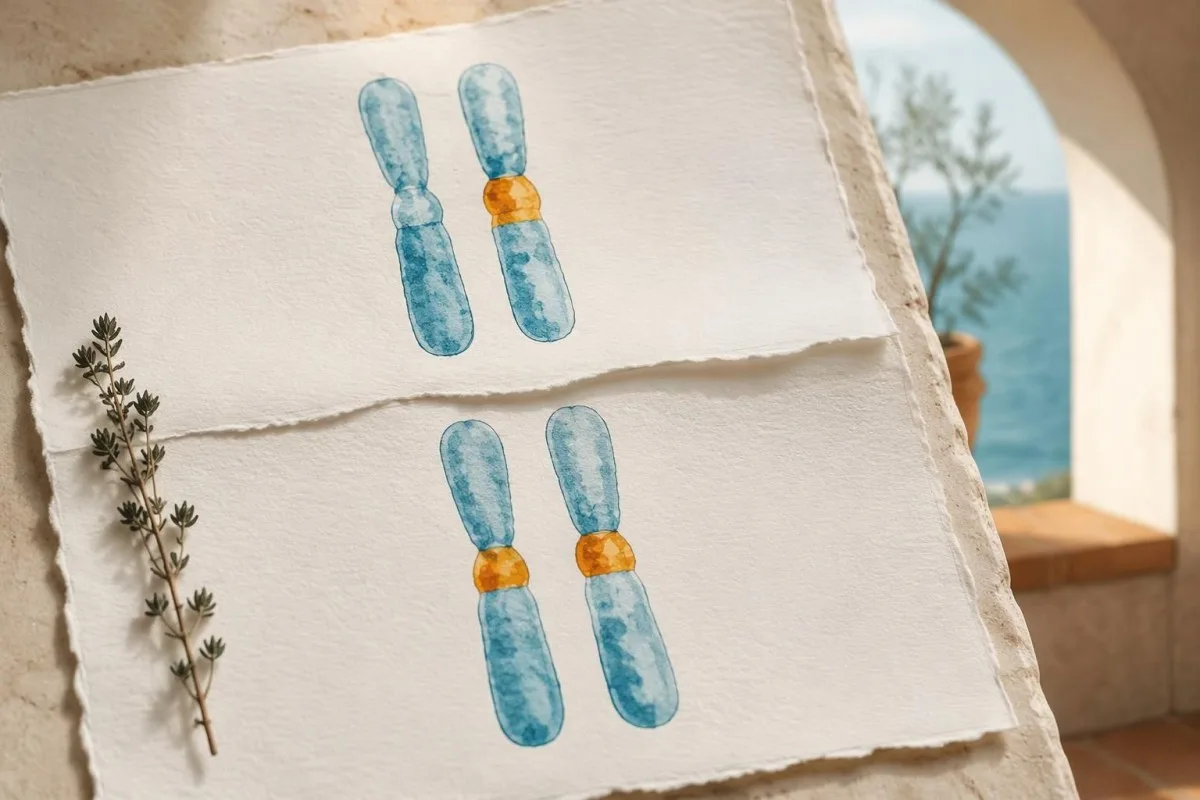
Quando ambos os pais são portadores de uma variante causadora de doença em GBA1, cada gestação tem uma probabilidade de 25% de resultar em uma criança afetada, uma probabilidade de 50% de resultar em uma criança portadora e uma probabilidade de 25% de resultar em uma criança que não herda nenhuma das variantes familiares. Essas probabilidades se reiniciam a cada gestação; os resultados anteriores não alteram o cálculo seguinte.
A interpretação de portador depende do padrão de herança do gene e das limitações do teste. Nosso guia de resultados de portador de AME mostra como o risco oculto pode depender da disposição das cópias do gene, enquanto a interpretação de portador da síndrome do X frágil usa um mecanismo diferente; nenhum dos algoritmos deve ser aplicado ao aconselhamento sobre GBA1.
Sidransky et al. (2009), no New England Journal of Medicine, encontraram uma razão de chances geral de 5.43 para a associação entre mutações em GBA e a doença de Parkinson em um estudo multicêntrico de caso-controle. Uma razão de chances não é uma probabilidade ao longo da vida: a maioria dos portadores não desenvolverá inevitavelmente a doença de Parkinson, e o risco individual varia conforme a variante e outros fatores.
Os sintomas ainda merecem avaliação em alguém classificado como portador. Se uma pessoa hipotética tiver 1 variante patogênica detectada mais atividade leucocitária claramente deficiente, os médicos devem investigar um segundo alelo não detectado ou outra explicação, em vez de presumir que o status de portador, por si só, explica os achados.
Por que o teste de GBA1 precisa ser feito em um laboratório especializado?
O teste de GBA1 é tecnicamente desafiador porque o pseudogene GBAP1 próximo tem aproximadamente 96% de similaridade de sequência com GBA1. Um ensaio adequado deve distinguir o gene funcional do pseudogene e contemplar alelos recombinantes ou estruturais que um teste limitado pode não detectar ou classificar incorretamente.
Leituras curtas de DNA podem ser mapeadas de forma ambígua quando 2 regiões são altamente semelhantes, e a recombinação entre gene e pseudogene pode produzir alelos complexos. Por isso, dizer que foi realizado um 'sequenciamento' não é informação suficiente: o laboratório deve explicar se seu método foi validado para o locus GBA1 e como lida com regiões difíceis.
Os nomes das variantes também mudaram com a convenção de numeração das proteínas. O nome antigo N370S corresponde a p.Asn409Ser, e L444P corresponde a p.Leu483Pro; a diferença de 39 aminoácidos pode fazer a mesma variante parecer 2 achados diferentes ao comparar um relatório familiar mais antigo com um resultado mais recente.
Nem toda variante associada a GBA1 que aumenta o risco de Parkinson causa, por si só, a doença de Gaucher. Por exemplo, p.Glu365Lys, historicamente E326K, requer classificação cuidadosa, em vez de ser automaticamente contabilizada como 1 alelo causador de Gaucher; nosso guia de interpretação de resultados genéticos explica por que a importância de uma variante deve ser considerada em relação à condição investigada.
A genotipagem de consumidores e a interpretação não validada de dados brutos não devem confirmar nem excluir a doença de Gaucher. Se um relatório listar apenas 1 variante comum, solicite confirmação clínica e pergunte sobre o segundo alelo; se listar um alelo complexo, pergunte se as alterações estão em cis e se o teste parental poderia esclarecê-las.
E se os resultados dos testes de enzima, lyso-Gb1 e DNA forem discordantes?
Resultados discordantes para a doença de Gaucher exigem revisão da amostra, revisão do método e interpretação por um especialista antes do diagnóstico final. Baixa atividade enzimática com 1 variante detectada, ou lyso-Gb1 elevada com atividade aparentemente normal, pode refletir testes genéticos incompletos, limitações analíticas ou uma explicação biológica menos comum.
Uma combinação hipotética de atividade leucocitária deficiente, lyso-Gb1 elevada e 1 variante patogênica de GBA1 justifica fortemente a busca pelo alelo ausente. A investigação seguinte pode envolver a avaliação de deleções/duplicações, a análise de alelos recombinantes ou outro método validado; repetir o mesmo painel limitado não necessariamente acrescenta informações úteis.
A deficiência rara de saposina C, relacionada a PSAP, pode produzir um quadro bioquímico e clínico semelhante ao da doença de Gaucher, apesar da atividade relativamente preservada em alguns ensaios com substrato artificial. Este é um diagnóstico diferencial para especialistas, não um motivo para desconfiar de todo teste enzimático normal; torna-se relevante quando 2 ou mais achados independentes permanecem sem explicação.
O transplante alogênico de células-tronco pode alterar a atividade enzimática leucocitária e a origem do DNA nas células circulantes, portanto o laboratório precisa conhecer esse histórico. Transfusões recentes também devem ser informadas, embora seu impacto dependa do produto e do ensaio; comparar resultados entre visitas exige mais do que presumir que toda alteração numérica reflita doença.
A IA Kantesti não consegue determinar a fase dos genes, a contaminação laboratorial ou o quimerismo de células do doador apenas com base em um relatório. Nosso guia de segurança de explicação de IA separa explicações compreensíveis da verificação diagnóstica; leve os 3 relatórios — enzimático, genético e de biomarcadores — à mesma avaliação especializada, em vez de interpretar cada um isoladamente.
Quais hemogramas e sintomas levantam suspeitas?
Aumento inexplicado do baço, trombocitopenia, anemia e sintomas esqueléticos podem motivar exames para doença de Gaucher, mas nenhum deles confirma a doença. A combinação importa mais do que 1 anormalidade isolada, e os médicos devem considerar causas hematológicas, hepáticas e outras, além de uma doença de depósito lisossômico.
Por exemplo, um adulto hipotético com plaquetas de 85 × 10^9/L, hemoglobina de 10.4 g/dL e baço aumentado merece uma explicação para o padrão combinado. Esses números não diagnosticam a doença de Gaucher; justificam a avaliação de sequestro, doenças da medula óssea, doença hepática e outras causas, em vez de atribuir tudo à deficiência de ferro.
Uma contagem baixa de plaquetas automatizada deve primeiro ser verificada quanto à agregação quando o contexto clínico sugerir um artefato. Nosso explicação sobre aglomeração de plaquetas descreve essa alternativa comum; confirmar 1 contagem realmente baixa evita que uma anormalidade laboratorial falsa leve a uma investigação desnecessária de uma doença rara.
O exame da medula óssea não é rotineiramente necessário para diagnosticar a doença de Gaucher quando há testes enzimáticos e genéticos disponíveis. Células semelhantes às de Gaucher, ou 'pseudo-Gaucher', podem ocorrer em outras condições, incluindo doenças com alta renovação celular; nosso guia de diagnóstico da medula óssea explica por que o aspecto celular e a confirmação específica da doença respondem a perguntas diferentes.
Um CBC normal não exclui doença de Gaucher inicial ou leve, especialmente quando se conhecem 2 variantes patogênicas familiares. Por outro lado, um laudo de medula óssea que mencione células com aspecto de depósito deve levar à confirmação bioquímica, em vez de à atribuição imediata do diagnóstico; pergunte quais causas alternativas foram consideradas e se a amostra para o teste enzimático foi coletada antes de qualquer tratamento.
Esses testes conseguem identificar o tipo e a gravidade da doença de Gaucher?
Os testes enzimáticos e de GBA1 estabelecem a base bioquímica e genética da doença de Gaucher, mas a avaliação clínica determina o subtipo e o envolvimento de órgãos. A classificação convencional utiliza os tipos 1, 2 e 3, sendo o envolvimento neurológico primário o que distingue as formas neuronopáticas; essas categorias não substituem uma avaliação individualizada.
O tipo 1 não apresenta o padrão neuronopático primário dos tipos 2 e 3, embora pessoas com tipo 1 ou variantes heterozigóticas de GBA1 ainda possam ter outras condições neurológicas. A distinção é clinicamente específica; uma associação futura com risco de Parkinson não equivale a classificar alguém como tendo doença de Gaucher neuronopática.
A variante p.Asn409Ser está fortemente associada à doença não neuronopática quando presente em um genótipo de Gaucher, mas o genótipo não prevê com precisão a carga esquelética nem o momento de iniciar o tratamento. Um par hipotético de irmãos com as mesmas 2 variantes ainda pode diferir quanto ao tamanho do baço, à contagem de plaquetas, ao envolvimento ósseo e à idade em que a condição é identificada.
A avaliação esquelética pode exigir exames de imagem, pois os resultados rotineiros de cálcio ou fosfatase alcalina podem não detectar o envolvimento ósseo relacionado à doença de Gaucher. Nosso guia laboratorial de saúde óssea explica o que os exames gerais dos ossos podem e não podem mostrar; um resultado normal em 1 painel bioquímico não substitui os exames de imagem indicados.
A avaliação neurológica concentra-se nos sintomas, no exame e na avaliação por especialista adequada à idade, incluindo alterações dos movimentos oculares quando relevantes. Nosso guia de interpretação de neurofilamentos explica por que um marcador inespecífico de lesão neuronal não pode determinar o subtipo de Gaucher; nem esse marcador nem 1 concentração de lyso-Gb1 permitem, por si só, classificar a doença.
Quem deve fazer testes familiares após a confirmação?
Após a confirmação da doença de Gaucher, o aconselhamento genético pode identificar familiares que precisam de testes direcionados e explicar as probabilidades reprodutivas. Testar as 2 variantes estabelecidas da família costuma ser mais informativo do que repetir um painel amplo de triagem, sobretudo quando o laudo original documenta claramente a fase e a classificação delas.
Irmãos germanos de uma pessoa afetada geralmente têm as probabilidades conhecidas de 25% de serem afetados, 50% de serem portadores e 25% de não serem portadores, quando ambos os pais são portadores. Essas são probabilidades pré-teste, não previsões sobre um irmão específico; um familiar aparentemente saudável ainda pode precisar fazer testes, pois a gravidade dos sintomas e a idade de apresentação variam.
O teste do parceiro ajuda a estimar o risco reprodutivo, mas o escopo do ensaio é importante. Um painel negativo que testa apenas várias variantes comuns deixa mais incerteza residual do que um ensaio abrangente validado; peça ao aconselhador que explique tanto o resultado detectado quanto o risco restante, em vez de tratar 1 resultado negativo na triagem como garantia.
Testar menores de idade levanta 2 questões diferentes: identificar a doença poderia mudar os cuidados durante a infância e a solicitação visa apenas estabelecer o status de portador para fins reprodutivos futuros? O teste diagnóstico de uma criança potencialmente afetada pode ter valor imediato, enquanto o teste apenas para determinar o status de portador pode exigir uma discussão diferente sobre consentimento, com base na prática local e nas circunstâncias familiares.
Compartilhe o laudo original do laboratório clínico, incluindo os nomes exatos das variantes e os detalhes da amostra, em vez de um resumo familiar reescrito. Nosso guia de compartilhamento seguro de resultados explica considerações práticas sobre consentimento; cada familiar adulto deve controlar o acesso aos próprios resultados, mesmo quando 1 familiar coordena as consultas.
O que acontece após a confirmação da doença de Gaucher?
Um diagnóstico confirmado leva à avaliação por especialistas, à obtenção de medidas basais e a uma decisão sobre tratamento ou vigilância. A terapia de reposição enzimática ou de redução de substrato é considerada de acordo com o envolvimento clínico, não simplesmente porque 1 resultado enzimático está baixo ou o lyso-Gb1 excede um limite de referência.
A avaliação basal geralmente inclui CBC, testes relacionados ao fígado, medidas do baço e do fígado, avaliação esquelética e um biomarcador específico da doença. Estabelecer esses achados antes do tratamento torna as alterações posteriores interpretáveis; 2 resultados de lyso-Gb1 sem informações sobre o método, o momento do tratamento e o estado dos órgãos fornecem um quadro de acompanhamento muito menos informativo.
Chitotriosidase e CCL18 podem auxiliar no monitoramento, mas não substituem os testes diagnósticos de enzimas. Uma duplicação comum de 24 pares de bases em CHIT1 pode eliminar a atividade da chitotriosidase quando está presente em ambas as cópias; assim, um resultado indetectável de chitotriosidase pode refletir deficiência hereditária desse marcador, e não ausência da doença de Gaucher.
As ferramentas de tendências da Kantesti podem ajudar a organizar resultados de rotina, mas não determinam se os testes especializados para Gaucher são analiticamente comparáveis nem se o tratamento deve ser alterado. As informações genéticas exigem cuidado especial; nosso orientações sobre privacidade e dados explica o tratamento dos dados, e os pacientes devem evitar incluir laudos identificáveis de familiares sem consentimento.
Crianças precisam de interpretação específica para a idade, avaliação do crescimento e supervisão pediátrica de doenças metabólicas, em vez da aplicação mecânica de intervalos de referência para adultos. Nosso orientação sobre segurança pediátrica de IA descreve esse limite; procure atendimento de urgência em caso de sangramento não controlado, dor abdominal intensa e nova ou alteração neurológica aguda, em vez de aguardar um segundo resultado de monitoramento de rotina.
Quais evidências respaldam o percurso diagnóstico, e o que a IA pode explicar?
O percurso diagnóstico conta com o respaldo de orientações laboratoriais especializadas, pesquisas sobre biomarcadores e evidências de genética clínica — não apenas de resultados de IA. As 3 referências médicas diretamente relevantes abaixo abordam a confirmação laboratorial, o lyso-Gb1 e o risco de Parkinson associado a GBA; nossas publicações separadas fornecem informações básicas sobre a interpretação de exames laboratoriais de rotina.
Kantesti é uma ferramenta de análise de exames de sangue com tecnologia de IA que ajuda a traduzir a linguagem dos laudos em perguntas para um profissional de saúde, em vez de verificar um diagnóstico de doença rara. Nosso informações sobre metodologia clínica explica a supervisão mais ampla; o desempenho em painéis de rotina não estabelece a precisão diagnóstica para a fase de GBA1, alelos raros ou ensaios enzimáticos especializados.
Dardis et al. (2022) fornecem a estrutura laboratorial central, enquanto Rolfs et al. (2013) fornecem evidências para o lyso-Gb1 como biomarcador diagnóstico e de acompanhamento. Seus achados respondem a 2 perguntas diferentes: como estabelecer a deficiência enzimática e como medir um sinal bioquímico associado; nenhum deles sustenta interpretar uma triagem de portadores como indicação de doença.
Nossa publicação sobre interpretação de testes de coagulação é uma informação básica relevante quando um paciente com diagnóstico confirmado está sendo avaliado quanto a sangramentos, mas não é um estudo diagnóstico de Gaucher. O DOI Zenodo associado abaixo documenta essa publicação educativa, não uma validação independente de um teste para Gaucher nem um limiar para tratamento.
O material complementar guia de interpretação de proteínas séricas explica as medições de proteínas de rotina que podem integrar uma avaliação mais ampla; albumina e globulinas não confirmam essa doença. Ambas as 2 referências do Zenodo são incluídas com transparência como publicações educativas relacionadas, separadas das evidências médicas diretamente relevantes.
Perguntas frequentes
Como a doença de Gaucher é diagnosticada após um resultado anormal no teste de sangue seco?
Um resultado anormal em uma amostra de sangue seco geralmente é seguido por um teste confirmatório da atividade da glucocerebrosidase em leucócitos e pela análise de GBA1. Uma atividade celular diagnóstica abaixo de aproximadamente 10–15% da média normal é característica, embora a interpretação dependa do método do laboratório e da qualidade da amostra. Duas variantes patogênicas ou provavelmente patogênicas de GBA1 em cópias opostas do gene respaldam a confirmação genética. O lyso-Gb1 acrescenta evidência bioquímica, mas não substitui esses testes.
A baixa atividade da glucocerebrosidase significa que tenho doença de Gaucher?
0 Baixa atividade da glucocerebrosidase nem sempre significa doença de Gaucher, especialmente quando o resultado provém de uma triagem em amostra de sangue seco em papel-filtro. A qualidade da coleta, as condições de transporte e a composição da amostra podem afetar a atividade medida na triagem. Um resultado acentuadamente deficiente em um ensaio validado de leucócitos ou fibroblastos é uma evidência diagnóstica muito mais forte do que 1 medição baixa na triagem. Resultados limítrofes ou discordantes precisam de revisão laboratorial e correlação com o teste de GBA1.
Um portador de GBA1 pode ter doença de Gaucher?
Uma pessoa com apenas 1 variante patogênica em GBA1 geralmente é portadora, não alguém com doença de Gaucher. Se os sintomas e os exames enzimáticos confirmatórios sugerirem fortemente a doença, os médicos devem investigar se uma segunda variante não foi detectada ou se existe outra explicação. A atividade enzimática, por si só, não permite identificar portadores de forma confiável, pois as faixas de portadores e não portadores se sobrepõem. Certas variantes heterozigóticas em GBA1 também aumentam o risco de doença de Parkinson, mas essa associação não é um diagnóstico de doença de Parkinson nem de doença de Gaucher.
Que nível de lyso-Gb1 confirma a doença de Gaucher?
Nenhuma concentração isolada de lyso-Gb1 confirma universalmente a doença de Gaucher em todos os laboratórios e tipos de amostra. Rolfs et al. (2013) relataram excelente discriminação com um limiar de 12 ng/mL em uma coorte de pesquisa selecionada, mas esse limiar depende do ensaio e da população. Interprete o resultado usando o intervalo de referência do laboratório responsável pelo laudo e considerando se a amostra era plasma ou uma gota de sangue seca. A confirmação depende de testes enzimáticos diagnósticos e de evidências genéticas apropriadas.
Duas variantes no gene GBA1 comprovam a doença de Gaucher?
0 Duas variantes GBA1 detectadas não comprovam automaticamente a doença de Gaucher. Ambas devem ser causadoras da doença ou provavelmente causadoras da doença, e devem afetar cópias opostas do gene, em vez de estarem juntas em 1 cópia. Duas variantes de significado incerto não estabelecem o diagnóstico por si só. Testes dos pais, revisão do ensaio e confirmação da atividade enzimática podem ajudar a esclarecer resultados incertos.
É necessária uma biópsia da medula óssea para diagnosticar a doença de Gaucher?
A biópsia da medula óssea não é necessária rotineiramente quando estão disponíveis exames diagnósticos de enzimas e do gene GBA1. Células semelhantes às de Gaucher podem ocorrer em outras doenças, portanto, sua aparência não é suficientemente específica para confirmar o diagnóstico por si só. Os médicos ainda podem recomendar o exame da medula para investigar uma questão hematológica distinta, como alterações inexplicadas que afetem 2 ou mais linhagens celulares. Se forem relatadas células semelhantes a células de armazenamento, ainda são necessários exames bioquímicos específicos para a doença.
Os familiares devem ser testados se a doença de Gaucher for confirmada?
Os familiares podem se beneficiar de testes direcionados após a identificação das variantes causadoras da doença na família no gene GBA1. Quando ambos os pais são portadores, cada irmão biológico tem probabilidade pré-teste de 25% de ser afetado, 50% de ser portador e 25% de não herdar nenhuma das variantes familiares. O aconselhamento genético explica quais familiares precisam de testes, o que permanece sem esclarecimento após um resultado negativo e como os resultados afetam o planejamento reprodutivo. Testar um irmão aparentemente saudável ainda pode ser útil, pois a gravidade da doença de Gaucher e a idade ao reconhecimento variam.
Entenda os resultados do seu exame de sangue
Envie o laudo do seu exame, e a IA da Kantesti explica cada biomarcador em linguagem simples em segundos. Usada por mais de 2 milhões de pessoas em todo o mundo.
Referências
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervalo normal de aPTT: guia de coagulação sanguínea sobre D-dímero e proteína C. Pesquisa médica com IA da Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guia de proteínas séricas: globulinas, albumina e exame de sangue da relação A/G. Pesquisa médica com IA da Kantesti. DOI
- Dardis A et al. (2022). Diretrizes centradas no paciente para o diagnóstico laboratorial da doença de Gaucher tipo 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). A glicosilesfingosina é um biomarcador altamente sensível e específico para o diagnóstico primário e o monitoramento do acompanhamento da doença de Gaucher em uma coorte não judaica e caucasiana de pacientes com doença de Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Análise multicêntrica de mutações na glucocerebrosidase na doença de Parkinson. New England Journal of Medicine. DOI PubMed
- 2 milhões+Exames analisados
- 127+Países
- 100+Idiomas
Sobre a equipe médica


Sinais de confiança E-E-A-T
Experiência
Revisão clínica orientada por médicos dos fluxos de interpretação de exames laboratoriais.
Especialização
Foco em medicina laboratorial sobre como os biomarcadores se comportam no contexto clínico.
Autoridade
Revisado clinicamente pelo Dr. Thomas Klein, com contribuições da Dra. Sarah Mitchell e do Prof. Dr. Hans Weber.
Confiabilidade
Interpretação baseada em evidências, com caminhos de acompanhamento claros para reduzir alarmes.





Aviso médico
Este artigo é apenas para fins educacionais e não constitui aconselhamento médico. Consulte sempre um profissional de saúde qualificado para decisões de diagnóstico e tratamento.
Publicado · Entre em contato com a equipe editorial
Publicado por Kantesti Ltd, registrado na Inglaterra e no País de Gales, número da empresa. 17090423, Londres, Reino Unido.
