La maladie de Gaucher est diagnostiquée en mettant en évidence un déficit d’activité de la glucocérébrosidase, généralement dans les leucocytes, l’analyse de GBA1 apportant une confirmation génétique. Un résultat bas au dépistage sur goutte de sang séchée nécessite un suivi ; le statut de porteur et un résultat élevé de lyso-Gb1 ne sont pas interchangeables avec un diagnostic.

Points clés à retenir
- Dépistage sur goutte de sang séchée identifie un possible déficit enzymatique ; 1 résultat de dépistage anormal ne suffit pas à établir la maladie de Gaucher.
- Test enzymatique de confirmation mesure généralement la glucocérébrosidase dans les leucocytes ; une activité inférieure à environ 10–15% de l’activité normale moyenne est caractéristique, sous réserve de la méthode validée par le laboratoire.
- Confirmation par GBA1 identifie des variants pathogènes dans les deux copies du gène ; 2 variants doivent se trouver sur des copies opposées pour établir un génotype biallélique.
- Statut de porteur signifie généralement la présence d’un variant pathogène de GBA1, et non la maladie de Gaucher ; l’activité enzymatique se chevauche entre les porteurs et les non-porteurs.
- Lyso-Gb1 aide au diagnostic et au suivi, mais le seuil de recherche publié de 12 ng/mL n’est pas un seuil universel applicable à tous les laboratoires.
- Variants incertains nécessitent une interprétation spécialisée ; 2 variants de signification incertaine ne suffisent pas à établir à eux seuls la maladie de Gaucher.
- Planification familiale implique une probabilité de 25% d’avoir un enfant atteint à chaque grossesse lorsque les deux parents sont porteurs d’un variant pathogène dans le même gène récessif.
- Sévérité de la maladie ne peut pas être calculée à partir d’un seul pourcentage d’activité enzymatique, d’un résultat GBA1 ou d’une mesure de lyso-Gb1.
Qu’est-ce qui confirme la maladie de Gaucher après un résultat de dépistage ?
La maladie de Gaucher est confirmée par une activité déficiente de la glucocérébrosidase dans un échantillon diagnostique approprié, étayée par une analyse de GBA1. Un résultat anormal sur goutte de sang séchée conduit généralement à un dosage enzymatique sur leucocytes et à l’analyse des deux copies de GBA1 ; les symptômes aident à évaluer l’atteinte de la maladie, mais ne sont pas nécessaires pour un diagnostic précoce.
Le parcours diagnostique comporte 3 questions distinctes : le dépistage a-t-il révélé une déficience possible, un dosage cellulaire fiable la confirme-t-il, et quelles modifications génétiques l’expliquent ? Traiter ces questions séparément évite qu’un signal de dépistage, la découverte d’un statut de porteur ou un variant incertain ne débouche sur un diagnostic à vie non étayé.
Kantesti est un analyseur de tests sanguins par IA qui aide à expliquer la terminologie des comptes rendus sans remplacer la confirmation par un spécialiste des déficiences enzymatiques héréditaires. Notre historique de l’entreprise décrit l’organisation à l’origine de ces explications ; pour cette maladie, nous distinguons 2 tâches : comprendre un compte rendu et établir le diagnostic.
Un résultat moléculaire identifiant 2 variants GBA1 pathogènes ou probablement pathogènes sur des copies opposées du gène peut établir un diagnostic génétique, même avant l’apparition des symptômes. Toutefois, associer le résultat génétique à un dosage enzymatique validé est particulièrement utile après le dépistage, car une discordance peut révéler un problème d’échantillon, des analyses incomplètes ou une interprétation erronée d’un variant.
Dardis et al. (2022), dans les recommandations de laboratoire de l’International Working Group of Gaucher Disease, distinguent le dépistage du dosage enzymatique diagnostique et de l’analyse moléculaire. Une première étape pratique consiste à obtenir le compte rendu complet — pas seulement le mot ' positif ' — comprenant le type d’échantillon, l’activité, l’intervalle de référence et l’indication qu’un test de deuxième intention a été effectué ou non.
Pourquoi un dépistage sur goutte de sang séchée peut-il montrer une activité basse ?
Une faible activité de la glucocérébrosidase sur goutte de sang séchée peut refléter la maladie de Gaucher ou un problème de prélèvement, de transport ou d’analyse. Le résultat repère une personne nécessitant un suivi ; il ne permet pas de distinguer de manière fiable une personne atteinte d’un porteur à l’aide d’une seule mesure de dépistage.
Une goutte de sang séchée contient un mélange d’éléments cellulaires plutôt qu’une préparation standardisée de leucocytes isolés. Comme le signal de dépistage dépend en partie de la composition de l’échantillon, l’hématocrite et la quantité de leucocytes peuvent influer sur l’activité ; le laboratoire de diagnostic interprète donc un résultat faible en tenant compte de la qualité du prélèvement et de son propre algorithme de dépistage.
La chaleur, l’humidité et un séchage insuffisant peuvent réduire l’activité enzymatique avant l’arrivée de l’échantillon au laboratoire. Si plusieurs enzymes lysosomales sont anormalement faibles sur la même carte, une détérioration devient plus plausible que plusieurs maladies distinctes ; la comparaison de 2 signaux de dosage ou plus peut donc fournir des informations utiles sur le contrôle qualité sans prouver la cause.
Par exemple, imaginons une carte de dépistage exposée à un transport prolongé dans un environnement humide, qui donne une faible activité, suivie d’un résultat normal au dosage sur leucocytes réalisé à partir d’un échantillon correctement manipulé. Cette paire hypothétique de résultats évoque un artefact de dépistage, et non une déficience enzymatique corrigée ; notre guide sur la qualité des échantillons explique le principe général selon lequel les erreurs de manipulation affectent différemment les divers dosages.
Les programmes de dépistage néonatal n’incluent pas tous la maladie de Gaucher, et les protocoles de deuxième intention diffèrent selon les régions. Posez 3 questions : s’agissait-il d’un dépistage dans la population ou d’un test motivé par des symptômes, le lyso-Gb1 a-t-il été mesuré, et l’analyse de GBA1 a-t-elle déjà été effectuée ? Les réponses déterminent si le prochain rendez-vous doit porter sur la confirmation, la génétique ou les deux.
Comment fonctionne le test de confirmation de la glucocérébrosidase ?
Le dépistage enzymatique de confirmation de la maladie de Gaucher mesure généralement la bêta-glucosidase acide, également appelée glucocérébrosidase, dans les leucocytes. Les fibroblastes cutanés cultivés constituent un autre échantillon diagnostique au besoin ; le laboratoire utilise un dosage conçu pour mesurer l’enzyme lysosomale concernée plutôt que d’interpréter un bilan biochimique de routine.
La glucocérébrosidase contribue normalement à la dégradation du glucosylcéramide à l’intérieur des lysosomes. Les dosages diagnostiques mesurent la conversion d’un substrat de laboratoire dans des conditions contrôlées ; les laboratoires peuvent rapporter l’activité en nmol/heure/mg de protéines ou dans une autre unité validée, de sorte que les résultats de 2 rapports avec des dénominateurs différents ne peuvent pas être comparés sur la seule base des chiffres imprimés.
La séparation des leucocytes et la stabilité de l’échantillon sont importantes, car le dosage diagnostique dépend de l’activité enzymatique viable, et non de la simple présence d’ADN. Demandez au laboratoire destinataire quel tube de prélèvement, quelles conditions d’expédition et quel délai d’acheminement il exige ; une règle appliquée aux tests de routine d’un hôpital donné peut ne pas convenir à un laboratoire spécialisé en maladies métaboliques.
Le jeûne n’est généralement pas nécessaire pour un dosage enzymatique isolé et une analyse de l’ADN, bien que d’autres tests prescrits lors de la même consultation puissent avoir des exigences distinctes. Notre explication du dosage enzymatique de la G6PD illustre l’importance du type cellulaire et du contexte du dosage, mais la G6PD est une enzyme différente, avec un mode de transmission et des considérations de répétition des tests différents.
Un laboratoire de diagnostic peut utiliser une enzyme témoin ou d’autres contrôles pour déterminer si l’échantillon est adéquat. Lorsque le compte rendu indique ' insuffisant ', ' dégradé ' ou ' à répéter ', il faut comprendre qu’un test n’a pas permis de répondre à la question — et non que le patient présente une forme limite de la maladie de Gaucher.
À quel niveau l’activité de la glucocérébrosidase doit-elle être basse ?
Une activité inférieure à environ 10–15% de l’activité moyenne normale de la glucocérébrosidase est caractéristique de la maladie de Gaucher dans les dosages cellulaires diagnostiques. L’intervalle correspondant aux personnes atteintes et la validation du dosage par le laboratoire déterminent l’interprétation ; il n’existe pas de valeur unique d’activité en nmol/heure/mg qui s’applique à toutes les méthodes.
La description 10–15% fait référence à une proportion de l’activité moyenne normale, pas nécessairement à une proportion de la limite inférieure de référence. Cette distinction est importante : diviser le résultat d’un patient par le mauvais chiffre de référence peut produire un pourcentage trompeur, surtout lorsque le laboratoire fournit un intervalle large plutôt qu’une moyenne des témoins.
Pour un dosage hypothétique dont l’activité moyenne normale est de 20 nmol/heure/mg de protéines, un résultat de 2 nmol/heure/mg représente 10% de cette moyenne. Ce calcul explique le pourcentage ; il ne définit pas un seuil transposable, car un autre laboratoire peut utiliser un substrat, une préparation, un étalonnage ou une méthode de normalisation différents.
L’activité enzymatique des porteurs chevauche celle des personnes sans variant pathogène, de sorte qu’une valeur intermédiaire ne permet pas d’établir ou d’exclure de façon fiable le statut de porteur. La distinction entre résultats qualitatifs et quantitatifs est utile ici : ' faible ' résume une mesure, mais n’en explique pas la fiabilité diagnostique.
L’activité résiduelle ne permet pas de calculer la gravité de la maladie. Une personne présentant une activité de 5% n’est pas nécessairement plus atteinte sur le plan clinique qu’une personne ayant une activité de 8% ; les dosages sur substrat ne reproduisent pas tous les aspects du fonctionnement enzymatique dans les tissus, et le génotype, l’âge, l’atteinte des organes et les antécédents thérapeutiques contribuent tous au tableau clinique.
| Niveau | Intervalle | Signification |
|---|---|---|
| Dans l’intervalle normal du laboratoire | Unités d’activité propres à la méthode | Va généralement à l’encontre d’un déficit enzymatique classique lié à GBA1 lorsque la qualité de l’échantillon est satisfaisante. |
| Activité intermédiaire ou limite | Inférieure à la normale, mais en dehors d’une plage clairement associée à la maladie | Nécessite un examen par le laboratoire ; ne permet pas de déterminer de façon fiable le statut de porteur. |
| Activité diagnostique nettement déficitaire | Souvent inférieure à environ 10–15% de la moyenne normale | Soutient la maladie de Gaucher dans un essai cellulaire validé ; à corréler aux résultats de GBA1. |
| Échantillon non conforme | Aucun seuil diagnostique interprétable | Nécessite un nouveau prélèvement ; l’échec de l’analyse de l’échantillon ne constitue pas une preuve de maladie grave. |
Quelle est la place de la lyso-Gb1 dans le diagnostic de la maladie de Gaucher ?
Lyso-Gb1, également appelé glucosylsphingosine, est un biomarqueur qui étaye le diagnostic de la maladie de Gaucher et aide à surveiller l’activité de la maladie et la réponse au traitement. Il complète les analyses enzymatiques et de GBA1 ; une concentration isolée ne permet pas à elle seule d’identifier le génotype, le sous-type clinique ou la nécessité d’un traitement.
Rolfs et al. (2013), dans PLOS ONE, ont rapporté une excellente discrimination diagnostique à l’aide d’un seuil de 12 ng/mL dans une cohorte sélectionnée de Caucasiens non juifs. Ce résultat étaye l’utilité du biomarqueur, mais la cohorte, le dosage et le plan d’étude comptent ; il ne faut pas en faire un seuil de dépistage universel pour chaque nouveau-né ou laboratoire.
Les résultats du Lyso-Gb1 plasmatique et sur goutte de sang séché ne sont pas automatiquement interchangeables, et les laboratoires peuvent les exprimer en ng/mL ou en nmol/L. Un résultat plasmatique hypothétique de 60 ng/mL, comparé à la limite supérieure de 6 ng/mL de ce laboratoire, équivaut à 10 fois la limite supérieure ; la comparaison doit porter sur le même type d’échantillon et utiliser la même méthode.
Le Lyso-Gb1 n’est pas le lyso-Gb3 : ce dernier est associé à la maladie de Fabry et reflète une voie lipidique différente. Les explications pédagogiques de Kantesti distinguent ces noms, car les confondre peut orienter le suivi dans la mauvaise direction ; notre parcours de dépistage de la maladie de Fabry explique les tests enzymatiques et génétiques correspondants.
Une élévation importante du Lyso-Gb1 renforce les inquiétudes lorsque l’activité enzymatique diagnostique est déficiente, tandis qu’un résultat discordant du biomarqueur incite à réexaminer la situation plutôt qu’à l’écarter d’emblée. Pour le suivi, comparez au moins 2 mesures obtenues selon une méthode uniforme et interprétez la tendance en tenant compte de la numération plaquettaire, de l’évaluation des organes, des atteintes squelettiques et du calendrier du traitement.
Que permettent réellement d’établir les résultats des tests génétiques GBA1 ?
Les résultats du test génétique GBA1 établissent quels variants ont été détectés et s’ils étayent un génotype pathogène. La maladie de Gaucher est autosomique récessive : 2 variants pathogènes ou probablement pathogènes situés sur des copies opposées du gène étayent un diagnostic génétique, tandis qu’un seul variant détecté indique généralement un statut de porteur ou des analyses incomplètes.
Le rapport doit indiquer le variant exact, sa classification, son zygotisme et les limites techniques du test. Un variant de signification incertaine, ou VUS, ne constitue pas un résultat pathogène confirmé ; la détection de 2 VUS n’établit pas la maladie de Gaucher sans éléments supplémentaires, même si le rapport emploie une formulation alarmante telle que ' potentiellement pertinent '.'
Kantesti est une plateforme d’interprétation des prises de sang par IA qui peut aider à expliquer la différence entre 1 variant détecté et un résultat biallélique confirmé. Notre guide de terminologie des biomarqueurs aide à lire les rapports, mais les explications de l’IA ne remplacent ni la classification des variants par un laboratoire clinique ni l’évaluation d’un conseiller en génétique.
Deux variants peuvent se trouver ensemble sur la même copie du gène, ce qu’on appelle ' en cis ', laissant l’autre copie intacte. Les variants sur des copies opposées sont dits ' en trans ' ; le dépistage parental peut aider à établir cette phase, de sorte que l’expression ' 2 variants détectés ' ne doit pas être considérée comme synonyme de ' les deux copies sont atteintes '.'
Un panel limité de mutations négatif diffère d’une analyse complète négative. Si un panel examine uniquement certains variants, son résultat négatif 1 laisse sans réponse la question des régions non testées et des remaniements structuraux ; demandez si le séquençage, l’analyse des délétions/duplications et les méthodes capables de détecter les allèles recombinants ont été inclus avant d’interpréter le résultat comme une exclusion.
Pourquoi le statut de porteur de GBA1 ne signifie-t-il pas maladie de Gaucher ?
Un porteur de GBA1 possède généralement un variant pathogène et n’est pas atteint de la maladie de Gaucher. Le statut de porteur influe principalement sur le conseil génétique en matière de reproduction, tandis que certains variants hétérozygotes de GBA1 augmentent également le risque de maladie de Parkinson ; aucun de ces éléments ne transforme un résultat révélant 1 variant chez un porteur en diagnostic de maladie de surcharge lysosomale.
Lorsque les deux parents sont porteurs d’un variant pathogène de GBA1, chaque grossesse comporte une probabilité de 25% d’avoir un enfant atteint, une probabilité de 50% d’avoir un enfant porteur et une probabilité de 25% d’avoir un enfant qui n’hérite d’aucun des variants familiaux. Ces probabilités sont réinitialisées à chaque grossesse ; les issues précédentes ne changent pas le calcul suivant.
L’interprétation du statut de porteur dépend du mode de transmission du gène et des limites du test. Notre guide des résultats du dépistage des porteurs de l’AMS montre comment un risque caché peut dépendre de l’agencement des copies géniques, tandis que l’interprétation du statut de porteur du syndrome de l’X fragile repose sur un mécanisme différent ; aucun de ces algorithmes ne doit être appliqué au conseil génétique concernant GBA1.
Sidransky et al. (2009), dans le New England Journal of Medicine, ont observé un rapport de cotes global de 5.43 pour l’association entre les mutations de GBA et la maladie de Parkinson dans une étude cas-témoins multicentrique. Un rapport de cotes n’est pas une probabilité à vie : la plupart des porteurs ne développeront pas inévitablement la maladie de Parkinson, et le risque individuel varie selon le variant et d’autres facteurs.
Les symptômes méritent tout de même une évaluation chez une personne considérée comme porteuse. Si une personne hypothétique présente 1 variant pathogène détecté et une activité leucocytaire clairement déficiente, les cliniciens devraient rechercher un deuxième allèle non détecté ou une autre explication, plutôt que de supposer que le statut de porteur suffit à expliquer les résultats.
Pourquoi le test GBA1 doit-il être réalisé dans un laboratoire spécialisé ?
Le dépistage de GBA1 est techniquement difficile, car le pseudogène GBAP1 voisin présente une similarité de séquence d’environ 96% avec GBA1. Un test approprié doit distinguer le gène fonctionnel du pseudogène et prendre en compte les allèles recombinants ou structuraux qu’un test limité pourrait ne pas détecter ou attribuer à tort.
Les lectures courtes d’ADN peuvent être alignées de manière ambiguë lorsque 2 régions présentent une forte similarité, et la recombinaison entre le gène et le pseudogène peut produire des allèles complexes. C’est pourquoi ' séquençage effectué ' ne fournit pas suffisamment d’informations : le laboratoire devrait préciser si sa méthode est validée pour le locus GBA1 et comment elle traite les régions difficiles.
Les noms des variants ont également changé avec la convention de numérotation des protéines. L’ancien nom N370S correspond à p.Asn409Ser, et L444P correspond à p.Leu483Pro ; l’écart de 39 acides aminés peut donner l’impression que le même variant correspond à 2 résultats différents lors de la comparaison d’un ancien rapport familial et d’un résultat plus récent.
Les variants de risque de Parkinson associés à GBA1 ne causent pas tous à eux seuls la maladie de Gaucher. Par exemple, p.Glu365Lys, historiquement E326K, nécessite une classification minutieuse plutôt qu’un décompte automatique comme 1 allèle causant la maladie de Gaucher ; notre guide d’interprétation des résultats génétiques explique pourquoi la signification d’un variant doit correspondre à l’affection étudiée.
Le génotypage grand public et l’interprétation non validée de données brutes ne doivent pas servir à confirmer ou à exclure la maladie de Gaucher. Si un rapport ne mentionne qu’1 variant courant, demandez une confirmation clinique et renseignez-vous sur le deuxième allèle ; s’il mentionne un allèle complexe, demandez si les modifications sont en cis et si un test parental pourrait les clarifier.
Que faire si les résultats enzymatiques, de lyso-Gb1 et d’ADN sont discordants ?
Des résultats discordants pour la maladie de Gaucher nécessitent un examen de l’échantillon, de la méthode et une interprétation spécialisée avant de poser un diagnostic définitif. Une faible activité enzymatique avec 1 variant détecté, ou un taux élevé de lyso-Gb1 avec une activité apparemment normale, peut s’expliquer par des tests génétiques incomplets, des limites analytiques ou une explication biologique moins courante.
L’association hypothétique d’une activité leucocytaire déficiente, d’un taux élevé de lyso-Gb1 et d’1 variant pathogène de GBA1 justifie fortement la recherche de l’allèle manquant. L’examen complémentaire peut comprendre la recherche de délétions/duplications, l’analyse d’allèles recombinants ou une autre méthode validée ; répéter le même panel limité n’apporte pas nécessairement d’informations utiles.
Une rare déficience en saposine C, liée à PSAP, peut produire un tableau biochimique et clinique semblable à celui de la maladie de Gaucher malgré une activité relativement préservée dans certains dosages utilisant un substrat artificiel. Il s’agit d’un diagnostic différentiel relevant d’un spécialiste, et non d’une raison de douter de chaque résultat enzymatique normal ; cette possibilité devient pertinente lorsque 2 résultats indépendants ou plus restent inexpliqués.
Une transplantation allogénique de cellules souches peut modifier l’activité enzymatique leucocytaire et la source d’ADN des cellules circulantes ; le laboratoire doit donc connaître ces antécédents. Les transfusions récentes doivent également être signalées, bien que leur impact dépende du produit et du dosage ; comparer les résultats entre les visites nécessite davantage que de supposer que chaque variation numérique reflète une maladie.
Kantesti L’IA ne peut pas déterminer la phase génique, une contamination du laboratoire ou un chimérisme des cellules du donneur à partir d’un rapport seulement. Notre guide de sécurité des explications par IA distingue les explications accessibles de la vérification diagnostique ; apportez les 3 rapports — enzymatique, génétique et biomarqueur — au même spécialiste pour examen, au lieu de les interpréter séparément.
Quelles numérations sanguines et quels symptômes éveillent les soupçons ?
Une augmentation inexpliquée du volume de la rate, une thrombocytopénie, une anémie et des symptômes squelettiques peuvent inciter à rechercher la maladie de Gaucher, mais aucun de ces éléments ne confirme la maladie. L’association de plusieurs anomalies est plus importante qu’une anomalie isolée, et les cliniciens doivent envisager des causes hématologiques, hépatiques et autres, ainsi qu’une maladie de surcharge lysosomale.
Par exemple, un adulte hypothétique présentant une numération plaquettaire de 85 × 10^9/L, une hémoglobine de 10,4 g/dL et une splénomégalie mérite une explication de cette association. Ces chiffres ne diagnostiquent pas la maladie de Gaucher ; ils justifient une évaluation portant sur la séquestration, les maladies médullaires, les maladies hépatiques et d’autres causes, plutôt que d’attribuer tous les signes à une carence en fer.
Une numération plaquettaire automatisée basse doit d’abord être vérifiée afin de rechercher des agrégats lorsque le contexte clinique évoque un artefact. Notre explication sur l'amas plaquettaire décrit cette cause fréquente ; confirmer qu’une numération est réellement basse évite qu’une anomalie biologique fausse ne conduise à un bilan inutile pour une maladie rare.
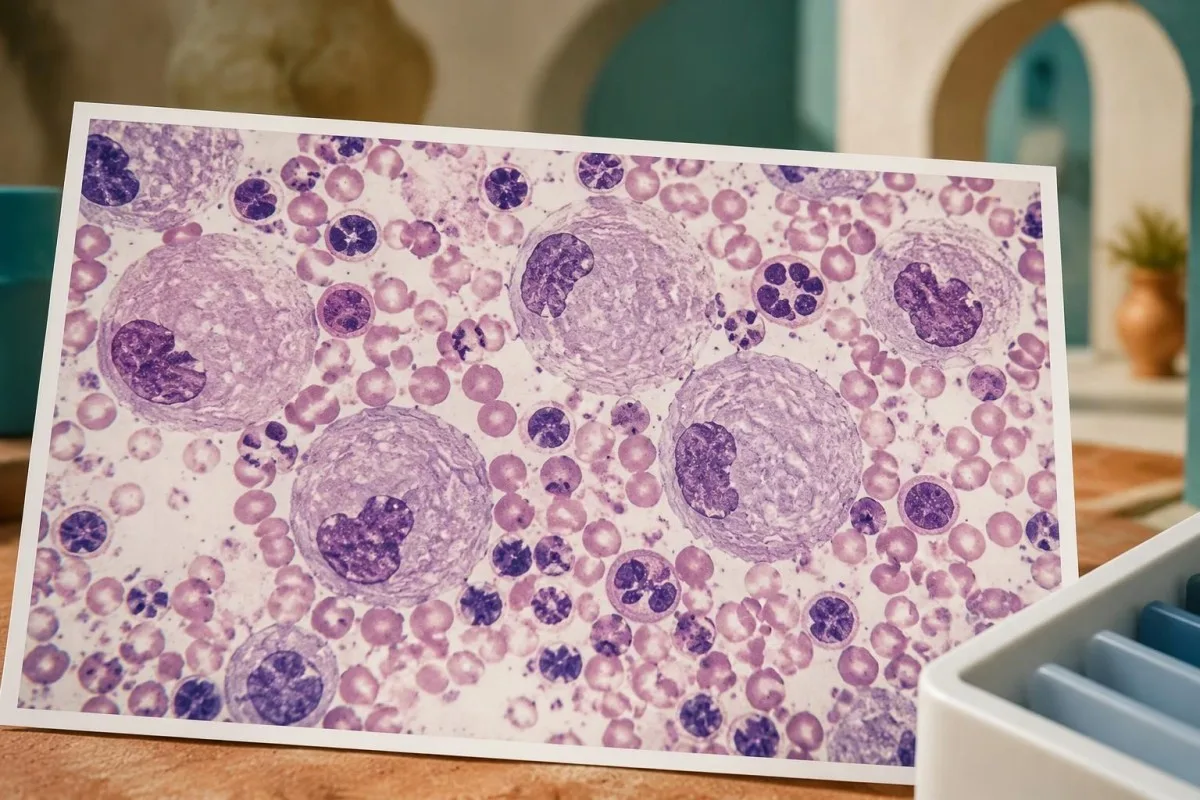
L’examen de la moelle osseuse n’est pas systématiquement nécessaire pour diagnostiquer la maladie de Gaucher lorsque les tests enzymatiques et génétiques sont disponibles. Des cellules de type Gaucher ou ' pseudo-Gaucher ' peuvent être observées dans d’autres affections, notamment celles associées à un renouvellement cellulaire élevé ; notre guide sur le diagnostic médullaire explique pourquoi l’aspect cellulaire et la confirmation spécifique de la maladie répondent à des questions différentes.
Une CBC normale n’exclut pas une maladie de Gaucher précoce ou légère, en particulier lorsque 2 variants pathogènes familiaux sont connus. À l’inverse, la mention de cellules évoquant une surcharge dans un compte rendu médullaire doit conduire à une confirmation biochimique plutôt qu’à une attribution immédiate du diagnostic ; demandez quelles autres causes ont été envisagées et si le prélèvement destiné au dosage enzymatique a été effectué avant tout traitement.
Ces tests peuvent-ils déterminer le type et la gravité de la maladie de Gaucher ?
Les tests enzymatiques et de GBA1 établissent les bases biochimiques et génétiques de la maladie de Gaucher, mais l’évaluation clinique détermine le sous-type et l’atteinte des organes. La classification conventionnelle utilise les types 1, 2 et 3, l’atteinte neurologique primitive distinguant les formes neuronopathiques ; ces catégories ne remplacent pas une évaluation individualisée.
Le type 1 ne présente pas le profil neuronopathique primitif des types 2 et 3, même si les personnes atteintes du type 1 ou porteuses de variants hétérozygotes de GBA1 peuvent aussi présenter d’autres affections neurologiques. Cette distinction est spécifique sur le plan clinique ; une association avec un risque futur de maladie de Parkinson n’équivaut pas à classer une personne comme atteinte d’une maladie de Gaucher neuronopathique.
Le variant p.Asn409Ser est fortement associé à une maladie non neuronopathique lorsqu’il est présent dans un génotype Gaucher, mais le génotype ne permet pas de prédire précisément l’importance de l’atteinte osseuse ni le moment du traitement. Une paire hypothétique de frères et sœurs porteurs des mêmes 2 variants peut tout de même présenter des différences de volume splénique, de numération plaquettaire, d’atteinte osseuse et d’âge au diagnostic.
L’évaluation du squelette peut nécessiter une imagerie, car les résultats usuels du calcium ou des phosphatases alcalines peuvent ne pas révéler une atteinte osseuse liée à la maladie de Gaucher. Notre guide des analyses biologiques de santé osseuse explique ce que les examens osseux généraux peuvent ou non montrer ; un résultat normal à un bilan biochimique ne remplace pas une imagerie indiquée.
L’évaluation neurologique porte sur les symptômes, l’examen et l’évaluation spécialisée adaptée à l’âge, notamment les anomalies des mouvements oculaires lorsqu’elles sont pertinentes. Notre guide d’interprétation du neurofilament explique pourquoi un marqueur non spécifique de lésion neuronale ne peut pas déterminer le sous-type de la maladie de Gaucher ; ni ce marqueur ni une concentration de lyso-Gb1, à eux seuls, ne permettent une classification.
Qui devrait bénéficier d’un dépistage familial après la confirmation ?
Après confirmation de la maladie de Gaucher, le conseil génétique peut identifier les apparentés nécessitant un test ciblé et expliquer les probabilités de transmission à la descendance. Le dépistage des 2 variants établis dans la famille est souvent plus informatif que la répétition d’un panel de dépistage large, en particulier lorsque le rapport initial documente clairement leur phase et leur classification.
Les frères et sœurs germains d’une personne atteinte ont généralement les probabilités classiques de 25% d’être atteints, de 50% d’être porteurs et de 25% de ne pas être porteurs lorsque les deux parents sont porteurs. Il s’agit de probabilités avant test, et non de prédictions concernant un frère ou une sœur en particulier ; un apparenté apparemment en bonne santé peut tout de même avoir besoin d’un test, car la gravité des symptômes et l’âge d’apparition varient.
Le dépistage du partenaire aide à estimer le risque reproductif, mais la portée du test est importante. Un panel négatif ne recherchant que plusieurs variants courants laisse subsister davantage d’incertitude qu’un test complet validé ; demandez au conseiller d’expliquer à la fois le résultat détecté et le risque résiduel, plutôt que de considérer un dépistage négatif comme une garantie.
Le dépistage des mineurs soulève 2 questions différentes : l’identification de la maladie pourrait-elle modifier leur prise en charge pendant l’enfance, et la demande vise-t-elle uniquement à établir leur statut de porteur pour leur future vie reproductive ? Le dépistage diagnostique d’un enfant potentiellement atteint peut avoir une valeur immédiate, tandis que le dépistage visant uniquement à déterminer le statut de porteur peut justifier une discussion différente sur le consentement, selon les pratiques locales et la situation familiale.
Communiquez le compte rendu original du laboratoire clinique, avec les noms exacts des variants et les détails du prélèvement, plutôt qu’un résumé familial reformulé. Notre guide pour le partage sécurisé des résultats explique les considérations pratiques relatives au consentement ; chaque adulte de la famille devrait contrôler l’accès à ses propres résultats, même lorsqu’un membre de la famille coordonne les rendez-vous.
Que se passe-t-il après la confirmation de la maladie de Gaucher ?
Un diagnostic confirmé conduit à une évaluation par un spécialiste, à des mesures de référence et à une décision concernant le traitement ou la surveillance. Le traitement enzymatique substitutif ou le traitement par réduction de substrat est envisagé en fonction de l’atteinte clinique, et non simplement parce que le résultat d’une enzyme est bas ou que le lyso-Gb1 dépasse une limite de référence.
L’évaluation de référence comprend généralement une NFS, des examens liés au foie, des mesures de la rate et du foie, une évaluation du squelette et un biomarqueur spécifique de la maladie. Établir ces résultats avant le traitement permet d’interpréter les changements ultérieurs ; 2 résultats de lyso-Gb1 sans information sur la méthode, le moment du traitement et l’état des organes donnent une image de suivi bien moins complète.
La chitotriosidase et le CCL18 peuvent contribuer au suivi, mais ne remplacent pas les tests enzymatiques diagnostiques. Une duplication courante de 24 paires de bases dans CHIT1 peut abolir l’activité de la chitotriosidase lorsqu’elle est présente sur les deux copies ; un résultat de chitotriosidase indétectable peut donc refléter un déficit héréditaire de ce marqueur plutôt qu’une absence de maladie de Gaucher.
Les outils de suivi des tendances de Kantesti peuvent aider à organiser les résultats courants, mais ils ne permettent pas d’établir si les tests spécialisés de Gaucher sont comparables sur le plan analytique ni si le traitement doit être modifié. Les informations génétiques exigent une prudence particulière ; notre les conseils en matière de confidentialité et de données explique le traitement des données, et les patients devraient éviter d’inclure des comptes rendus identifiables de leurs proches sans leur consentement.
Les enfants nécessitent une interprétation adaptée à leur âge, une évaluation de leur croissance et un suivi pédiatrique en métabolisme, plutôt que l’application mécanique des intervalles de référence pour adultes. Notre recommandations de sécurité relatives à l’IA pédiatrique décrit cette limite ; consultez en urgence en cas de saignement incontrôlé, de nouvelle douleur abdominale intense ou de changement neurologique aigu, plutôt que d’attendre un deuxième résultat de suivi de routine.
Quels éléments étayent cette démarche et que peut expliquer l’IA ?
Le parcours diagnostique s’appuie sur des recommandations de laboratoires spécialisés, des recherches sur les biomarqueurs et des données de génétique clinique — et non sur les seuls résultats d’une IA. Les 3 références médicales directement pertinentes ci-dessous traitent de la confirmation en laboratoire, du lyso-Gb1 et du risque de maladie de Parkinson associé à GBA ; nos autres publications fournissent des informations générales sur l’interprétation des analyses de laboratoire courantes.
Kantesti est un outil d’analyse des analyses de sang fondé sur l’IA qui aide à traduire le langage des comptes rendus en questions à poser à un clinicien, plutôt qu’à vérifier un diagnostic de maladie rare. Notre informations sur la méthodologie clinique explique les mesures de supervision plus générales ; les performances sur les bilans courants ne permettent pas d’établir la précision diagnostique concernant la phase de GBA1, les allèles rares ou les tests enzymatiques spécialisés.
Dardis et al. (2022) présentent le cadre central pour les analyses de laboratoire, tandis que Rolfs et al. (2013) apportent des données sur le lyso-Gb1 comme biomarqueur diagnostique et de suivi. Leurs résultats répondent à 2 questions différentes : comment établir un déficit enzymatique et comment mesurer un signal biochimique associé ; ni les uns ni les autres ne permettent d’interpréter un dépistage des porteurs comme indiquant une maladie.
Notre publication sur l’ interprétation des tests de coagulation constitue une information générale pertinente lorsqu’un patient dont le diagnostic est confirmé fait l’objet d’une évaluation pour un saignement, mais il ne s’agit pas d’une étude diagnostique sur la maladie de Gaucher. Le DOI Zenodo associé ci-dessous documente cette publication éducative, et non une validation indépendante d’un test de Gaucher ou d’un seuil thérapeutique.
Le document complémentaire guide d'interprétation des protéines sériques explique les mesures courantes des protéines qui peuvent accompagner une évaluation plus large ; l’albumine et les globulines ne confirment pas cette maladie. Les 2 références Zenodo sont incluses en toute transparence en tant que publications éducatives connexes, distinctes des données médicales directement pertinentes.
Foire aux questions
Comment diagnostique-t-on la maladie de Gaucher après un résultat anormal sur un prélèvement de sang séché ?
Un résultat anormal sur goutte de sang séché est généralement suivi d’un test de confirmation de l’activité de la glucocérébrosidase dans les leucocytes et d’une analyse de GBA1. Une activité cellulaire diagnostique inférieure à environ 10–15% de la moyenne normale est caractéristique, bien que l’interprétation dépende de la méthode du laboratoire et de la qualité du prélèvement. La présence de deux variants pathogènes ou probablement pathogènes de GBA1 sur des copies opposées du gène étaye la confirmation génétique. Le lyso-Gb1 apporte des données biochimiques supplémentaires, mais ne remplace pas ces tests.
Une faible activité de la glucocérébrosidase signifie-t-elle que je suis atteint(e) de la maladie de Gaucher ?
0 Faible activité de la glucocérébrosidase ne signifie pas toujours maladie de Gaucher, en particulier lorsque le résultat provient d’un dépistage sur goutte de sang séché. La qualité du prélèvement, les conditions de transport et la composition de l’échantillon peuvent affecter l’activité mesurée lors du dépistage. Un résultat révélant un déficit marqué obtenu par un dosage validé sur leucocytes ou fibroblastes constitue un argument diagnostique beaucoup plus probant qu’une seule mesure basse lors du dépistage. Les résultats limites ou discordants nécessitent un examen par le laboratoire et une corrélation avec l’analyse de GBA1.
Un porteur de GBA1 peut-il être atteint de la maladie de Gaucher ?
Une personne présentant un seul variant pathogène de GBA1 est généralement porteuse, et non atteinte de la maladie de Gaucher. Si les symptômes et les tests enzymatiques de confirmation indiquent fortement une maladie, les cliniciens doivent rechercher si un deuxième variant n’a pas été détecté ou s’il existe une autre explication. L’activité enzymatique seule ne permet pas d’identifier de manière fiable les porteurs, car les plages de valeurs des porteurs et des non-porteurs se chevauchent. Certains variants hétérozygotes de GBA1 augmentent également le risque de maladie de Parkinson, mais cette association ne constitue un diagnostic ni de maladie de Parkinson ni de maladie de Gaucher.
Quel taux de lyso-Gb1 confirme la maladie de Gaucher ?
Aucune concentration de lyso-Gb1 ne confirme universellement la maladie de Gaucher dans tous les laboratoires et tous les types de prélèvements. Rolfs et al. (2013) ont rapporté une excellente capacité de discrimination avec un seuil de 12 ng/mL dans une cohorte de recherche sélectionnée, mais ce seuil dépend de la méthode de dosage et de la population. Interprétez le résultat en fonction de l’intervalle de référence du laboratoire déclarant et selon que le prélèvement provient du plasma ou d’une tache de sang séché. La confirmation repose sur des tests enzymatiques diagnostiques et des données génétiques appropriées.
0 Deux variants du gène GBA1 prouvent-ils la maladie de Gaucher ?
La détection de deux variants de GBA1 ne prouve pas automatiquement la maladie de Gaucher. Les deux doivent être pathogènes ou probablement pathogènes, et affecter des copies opposées du gène plutôt que de se trouver ensemble sur une seule copie. Deux variants de signification incertaine ne suffisent pas à établir le diagnostic. L’analyse génétique parentale, la révision des tests et la confirmation de l’activité enzymatique peuvent aider à clarifier les résultats incertains.
Une biopsie de la moelle osseuse est-elle nécessaire pour diagnostiquer la maladie de Gaucher ?
0 La biopsie de moelle osseuse n’est pas nécessaire de façon systématique lorsque des analyses diagnostiques enzymatiques et du gène GBA1 sont disponibles. Des cellules de type Gaucher peuvent être présentes dans d’autres maladies ; leur aspect n’est donc pas suffisamment spécifique pour confirmer le diagnostic à lui seul. Les cliniciens peuvent néanmoins recommander un examen médullaire pour répondre à une autre question hématologique, par exemple en cas d’anomalies inexpliquées touchant au moins 2 lignées cellulaires. Si des cellules ressemblant à des cellules de surcharge sont signalées, des analyses biochimiques spécifiques de la maladie restent nécessaires.
Les membres de la famille doivent-ils être testés si la maladie de Gaucher est confirmée ?
Les membres de la famille peuvent bénéficier d’un dépistage ciblé une fois les variants pathogènes de GBA1 responsables de la maladie dans la famille établis. Lorsque les deux parents sont porteurs, chaque frère ou sœur germain a une probabilité avant le test de 25% d’être atteint, de 50% d’être porteur et de 25% de n’hériter d’aucun variant familial. Le conseil génétique explique quels membres de la famille doivent être testés, ce qu’un résultat négatif ne permet pas d’élucider et comment les résultats influent sur la planification reproductive. Le dépistage d’un frère ou d’une sœur apparemment en bonne santé peut tout de même être utile, car la gravité de la maladie de Gaucher et l’âge au moment du diagnostic varient.
Faites-vous expliquer vos résultats prise de sang
Téléversez votre compte rendu d’analyses et l’IA de Kantesti explique chaque biomarqueur en langage clair en quelques secondes. Déjà utilisé par plus de 2 millions de personnes dans le monde.
Références
- Klein, T., Mitchell, S., & Weber, H. (2026). Plage normale du TCA : guide sur les D-dimères et la coagulation sanguine par la protéine C. Recherche médicale par IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide des protéines sériques : globulines, albumine et rapport albumine/globulines dans les analyses sanguines. Recherche médicale par IA de Kantesti. DOI
- Dardis A et al. (2022). Recommandations centrées sur le patient pour le diagnostic biologique de la maladie de Gaucher de type 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). La glucosylsphingosine est un biomarqueur très sensible et spécifique pour le diagnostic primaire et le suivi de la maladie de Gaucher chez une cohorte non juive et caucasienne de patients atteints de la maladie de Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Analyse multicentrique des mutations de la glucocérébrosidase dans la maladie de Parkinson. New England Journal of Medicine. DOI PubMed
- 2 millions et plusTests analysés
- 127+Des pays
- 100+Langues
À propos de l’équipe médicale


Signaux de confiance E-E-A-T
Expérience
Revue clinique guidée par un médecin des flux d’interprétation des analyses.
Compétence
Orientation en médecine de laboratoire sur la façon dont les biomarqueurs se comportent dans un contexte clinique.
autorité
Révisé médicalement par le Dr Thomas Klein, avec la contribution de la Dre Sarah Mitchell et du Pr Dr Hans Weber.
Fiabilité
Interprétation fondée sur des preuves, avec des parcours de suivi clairs pour réduire l’alarme.





Avertissement médical
Cet article est fourni à des fins éducatives uniquement et ne constitue pas un avis médical. Consultez toujours un professionnel de santé qualifié pour les décisions de diagnostic et de traitement.
Publié · Contacter l’équipe éditoriale
Publié par Kantesti Ltd, immatriculée en Angleterre et au pays de Galles, sous le numéro d’entreprise. 17090423, Londres, Royaume-Uni.
