Gaucher-siekte word gediagnoseer deur gebrekkige glukoserebrosidase-aktiwiteit aan te toon, gewoonlik in leukosiete, met GBA1-ontleding wat genetiese bevestiging verskaf. ’n Lae uitslag op ’n gedroogde-bloedkol-siftingstoets vereis opvolg; draerstatus en ’n verhoogde lyso-Gb1-uitslag is nie uitruilbaar met ’n diagnose nie.

Belangrike punte
- Sifting met ’n gedroogde bloedkol identifiseer moontlike ensiemtekort; 1 abnormale siftingsuitslag bevestig nie Gaucher-siekte nie.
- Bevestigende ensiemtoetsing meet gewoonlik glukoserebrosidase in leukosiete; aktiwiteit onder ongeveer 10–15% van die gemiddelde normale aktiwiteit is kenmerkend, onderhewig aan die laboratorium se gevalideerde metode.
- GBA1-bevestiging identifiseer siekteveroorsakende variante in albei geenkopieë; 2 variante moet op teenoorgestelde kopieë wees om ’n bialleliese genotipe vas te stel.
- Draerstatus beteken gewoonlik 1 siekteveroorsakende GBA1-variant, nie Gaucher-siekte nie; ensiemaktiwiteit oorvleuel tussen draers en niedraers.
- Lyso-Gb1 ondersteun diagnose en monitering, maar ’n gepubliseerde navorsingsafsnypunt van 12 ng/mL is nie ’n universele drempelwaarde oor laboratoriums heen nie.
- Onsekere variante vereis spesialisinterpretasie; 2 variante van onsekere betekenis stel nie op hul eie Gaucher-siekte vas nie.
- Gesinsbeplanning behels ’n waarskynlikheid van 25% om ’n aangetaste kind te hê per swangerskap wanneer albei ouers ’n siekteveroorsakende variant in dieselfde resessiewe geen dra.
- Siekte-erns kan nie uit ’n enkele ensiempersentasie, GBA1-resultaat of lyso-Gb1-meting bereken word nie.
Wat bevestig Gaucher-siekte ná ’n siftingsuitslag?
Gaucher-siekte word bevestig deur gebrekkige glukoserebrosidase-aktiwiteit in ’n geskikte diagnostiese monster, met ondersteuning van GBA1-toetsing. ’n Abnormale droëbloedkol lei gewoonlik tot ensiemtoetsing van leukosiete en ontleding van albei GBA1-kopieë; simptome help om siektebetrokkenheid te bepaal, maar is nie nodig vir ’n vroeë diagnose nie.
Die diagnostiese proses behels 3 afsonderlike vrae: het sifting ’n moontlike tekort geïdentifiseer, bevestig ’n betroubare sellulêre toets dit, en watter genetiese veranderinge verklaar dit? Deur hierdie vrae afsonderlik te hanteer, word voorkom dat ’n siftingsvlag, ’n draerskapbevinding of ’n onsekere variant in ’n onbevestigde lewenslange diagnose verander.
Kantesti is ’n KI-bloedtoetsontleder wat help om verslagterminologie te verduidelik sonder om spesialisbevestiging van oorgeërfde ensiemtekorte te vervang. Ons maatskappy-agtergrond beskryf die organisasie agter hierdie verduidelikings; vir hierdie toestand onderskei ons tussen 2 take—om ’n verslag te verstaan en om die diagnose vas te stel.
’n Molekulêre resultaat wat 2 patogene of waarskynlik patogene GBA1-variante op teenoorgestelde geenkopieë identifiseer, kan ’n genetiese diagnose vasstel, selfs voordat simptome ontwikkel. Dit is egter veral waardevol om die genetiese resultaat met ’n gevalideerde ensiemtoets te kombineer ná sifting, omdat teenstrydigheid ’n monsterprobleem, onvolledige toetsing of verkeerde variantinterpretasie kan onthul.
Dardis et al. (2022) onderskei in die International Working Group of Gaucher Disease se laboratoriumriglyne tussen sifting, diagnostiese ensiemmeting en molekulêre ontleding. 'n Praktiese eerste stap is om die volledige verslag te kry—nie net die woord 'positief' nie—met inbegrip van monstertipe, aktiwiteit, verwysingsinterval en of ’n tweedevlaktoets uitgevoer is.
Waarom kan ’n gedroogde-bloedkol-siftingstoets lae aktiwiteit toon?
Lae glukoserebrosidase-aktiwiteit in ’n droëbloedkol kan op Gaucher-siekte of ’n versamelings-, vervoer- of analitiese probleem dui. Die resultaat identifiseer iemand wat opvolg benodig; dit onderskei nie betroubaar tussen ’n aangetaste persoon en ’n draer op grond van 1 siftingsmeting nie.
’n Droëbloedkol bevat ’n mengsel van sellulêre elemente eerder as ’n gestandaardiseerde voorbereiding van geïsoleerde leukosiete. Omdat die siftingssein deels van die samestelling van die monster afhang, kan hematokrit en die hoeveelheid leukosiete die aktiwiteit beïnvloed; die diagnostiese laboratorium interpreteer dus 1 lae resultaat saam met die versamelingsgehalte en sy eie siftingsalgoritme.
Hitte, vog en onvoldoende droging kan ensiemaktiwiteit verminder voordat die monster die laboratorium bereik. As verskeie lisosomale ensieme onverwags laag is op dieselfde kaart, is agteruitgang waarskynliker as verskeie afsonderlike afwykings; die vergelyking van 2 of meer toetss seine kan dus nuttige gehaltebeheerinligting verskaf sonder om die oorsaak te bewys.
Stel jou byvoorbeeld ’n siftingskaart voor wat tydens langdurige vervoer in vogtige toestande was en lae aktiwiteit toon, gevolg deur normale leukosiettoetsing van ’n korrek gehanteerde monster. Daardie hipotetiese paar resultate dui op ’n siftingsartefak, nie op ’n herstelde ensiemtekort nie; ons gids oor monstergehalte verduidelik die breër beginsel dat hanteringsfoute verskillende toetse verskillend beïnvloed.
Nuwelinge-siftingsprogramme sluit nie almal Gaucher-siekte in nie, en tweedefaseprotokolle verskil tussen jurisdiksies. Vra 3 vrae: was dit bevolkingssifting of toetsing na aanleiding van simptome, is lyso-Gb1 gemeet, en is GBA1-ontleding reeds uitgevoer? Daardie antwoorde bepaal of die volgende afspraak op bevestiging, genetika of albei moet fokus.
Hoe werk bevestigende glukoserebrosidase-toetse?
Bevestigende ensiemtoetsing vir Gaucher-siekte meet gewoonlik suur beta-glukosidase, ook glukoserebrosidase genoem, in leukosiete. Gekweekte velfibroblaste bied nog ’n diagnostiese monster wanneer nodig; die laboratorium gebruik ’n toets wat ontwerp is om die betrokke lisosomale ensiem te meet, eerder as om ’n roetine-chemiepaneel te interpreteer.
Glukoserebrosidase help normaalweg om glukosielseramied binne lisosome af te breek. Diagnostiese toetse meet die omskakeling van ’n laboratoriumsubstraat onder beheerde toestande; laboratoriums kan aktiwiteit in nmol/uur/mg proteïen of ’n ander gevalideerde eenheid rapporteer, dus kan 2 verslae met verskillende noemers nie bloot op grond van die gedrukte getalle vergelyk word nie.
Leukosietskeiding en monsterstabiliteit is belangrik omdat die diagnostiese toets van lewensvatbare ensiemaktiwiteit afhang, nie bloot van die teenwoordigheid van DNA nie. Vra die ontvangende laboratorium watter versamelbuis, versendingsomstandighede en aankomstydvenster dit vereis; ’n reël wat vir 1 hospitaal se roetinetoetse gebruik word, is dalk onvanpas vir ’n spesialis-metaboliese laboratorium.
Vas is oor die algemeen nie nodig vir afsonderlike ensiem- en DNA-toetsing nie, hoewel bykomende toetse wat tydens dieselfde besoek aangevra word, afsonderlike vereistes kan hê. Ons verduideliking van G6PD-ensiemtoetsing illustreer waarom seltipe en toetskonteks saak maak, maar G6PD is ’n ander ensiem met ander oorerwings- en hertoetsingsoorwegings.
'n Diagnostiese laboratorium kan 'n kontrole-ensiem of ander kontroles gebruik om te bepaal of die monster geskik is. Wanneer die verslag sê 'onvoldoende', 'gedegradeer' of ‘herhaling vereis’, is die korrekte interpretasie dat 1 toets nie die vraag beantwoord het nie—nie dat die pasiënt ’n grensvorm van Gaucher-siekte het nie.
Hoe laag moet glukoserebrosidase-aktiwiteit wees?
Aktiwiteit onder ongeveer 10–15% van die gemiddelde normale glukoserebrosidase-aktiwiteit is kenmerkend van Gaucher-siekte in diagnostiese sellulêre toetse. Die laboratorium se aangetaste reeks en toetsvalidering bepaal die interpretasie; daar is geen enkele aktiwiteitswaarde in nmol/uur/mg wat vir elke metode geld nie.
Die beskrywing 10–15% verwys na ’n proporsie van die gemiddelde normale aktiwiteit, nie noodwendig ’n proporsie van die onderste verwysingslimiet nie. Daardie onderskeid is belangrik: om ’n pasiënt se uitslag deur die verkeerde verwysingsgetal te deel, kan ’n misleidende persentasie oplewer, veral wanneer die laboratorium ’n breë interval eerder as ’n kontrolegemiddelde rapporteer.
Vir ’n hipotetiese toets met ’n gemiddelde normale aktiwiteit van 20 nmol/uur/mg proteïen verteenwoordig ’n uitslag van 2 nmol/uur/mg 10% van daardie gemiddelde. Hierdie berekening verduidelik die persentasie; dit stel nie ’n oordraagbare afsnypunt vas nie, omdat ’n ander laboratorium ’n ander substraat, voorbereiding, kalibrasie of normaliseringsmetode kan gebruik.
Draers se ensiemaktiwiteit oorvleuel met dié van mense sonder ’n siekteveroorsakende variant, dus kan ’n intermediêre waarde nie draerstatus betroubaar bevestig of uitsluit nie. Die onderskeid tussen kwalitatiewe en kwantitatiewe resultate is hier nuttig: 'laag' som ’n meting op, maar verduidelik nie die diagnostiese betroubaarheid daarvan nie.
Residuele aktiwiteit is nie ’n berekenaar vir die erns van die siekte nie. ’n Persoon met 5%-aktiwiteit is nie noodwendig klinies meer aangetas as iemand met 8% nie; substraatgebaseerde toetse boots nie elke aspek van ensiemfunksie in weefsels na nie, en genotipe, ouderdom, orgaanbetrokkenheid en behandelingsgeskiedenis dra almal by tot die kliniese beeld.
| Vlak | Reeks | Wat dit beteken |
|---|---|---|
| Binne die laboratorium se normale interval | Metodespesifieke aktiwiteitseenhede | Spreek gewoonlik teen klassieke GBA1-verwante ensiemtekort wanneer die monsterkwaliteit bevredigend is. |
| Intermediêre of grensaktiwiteit | Onder normaal, maar buite ’n duidelike aangetaste reeks | Vereis laboratoriumhersiening; kan draerstatus nie betroubaar klassifiseer nie. |
| Merkbaar gebrekkige diagnostiese aktiwiteit | Dikwels onder ongeveer 10–15% van die gemiddelde normale aktiwiteit | Ondersteun Gaucher-siekte in ’n gevalideerde sellulêre toets; korreleer met GBA1-bevindinge. |
| Ongeskikte monster | Geen interpreteerbare diagnostiese drempel nie | Herhaalde versameling is nodig; monsterfaling is nie bewys van ernstige siekte nie. |
Watter rol speel lyso-Gb1 in die diagnose van Gaucher-siekte?
Lyso-Gb1, ook glukosielsfingosien genoem, is ’n biomerker wat Gaucher-diagnose ondersteun en help om siekte-aktiwiteit en behandelingsrespons te monitor. Dit vul ensiem- en GBA1-toetse aan; ’n enkele konsentrasie identifiseer nie onafhanklik die genotipe, kliniese subtipe of behandelingsbehoefte nie.
Rolfs et al. (2013) het in PLOS ONE uitstekende diagnostiese onderskeidingsvermoë gerapporteer met ’n afsnypunt van 12 ng/mL in ’n geselekteerde nie-Joodse Kaukasiese kohort. Daardie bevinding ondersteun die biomerker se nut, maar die kohort, toets en studied ontwerp is belangrik; dit moet nie in ’n universele siftingsdrempel vir elke pasgebore baba of laboratorium omskep word nie.
Lyso-Gb1-resultate van plasma en gedroogde bloedkolle is nie outomaties uitruilbaar nie, en laboratoriums kan ng/mL of nmol/L rapporteer. ’n Hipotetiese plasmauitslag van 60 ng/mL teenoor daardie laboratorium se boonste grens van 6 ng/mL is 10 keer die boonste grens; die vergelyking moet dieselfde monstertipe en metode gebruik.
Lyso-Gb1 is nie lyso-Gb3 nie: laasgenoemde word met Fabry-siekte geassosieer en weerspieël ’n ander lipiedroete. Kantesti se opvoedkundige verduidelikings hou hierdie name apart omdat verwarring tussen die 2 opvolgtoetse in die verkeerde rigting kan stuur; ons Fabry-toetspad verduidelik die ooreenstemmende ensiem- en geentoetse.
’n Beduidende verhoging in lyso-Gb1 versterk die vermoede wanneer diagnostiese ensiemaktiwiteit tekortskiet, terwyl ’n teenstrydige biomerkertoets ’n hersiening aanspoor eerder as outomatiese verwerping. Vergelyk vir opvolg minstens 2 metings met ’n konsekwente metode en interpreteer die tendens saam met plaatjietelling, orgaanbeoordeling, skeletbevindinge en die tydsberekening van behandeling.
Wat stel GBA1-genetiese toetsuitslae werklik vas?
GBA1-genetiese toetsuitslae stel vas watter variante opgespoor is en of dit ’n siekteveroorsakende genotipe ondersteun. Gaucher-siekte is outosomaal resessief: 2 patogeniese of waarskynlik patogeniese variante op teenoorgestelde geenkopieë ondersteun ’n genetiese diagnose, terwyl een opgespoorde variant gewoonlik draerstatus of onvolledige toetsing aandui.
Die verslag moet die presiese variant, die klassifikasie daarvan, sigositeit en die tegniese beperkings van die toets vermeld. 'n Variant van onsekere betekenis, of VUS, is nie 'n bevestigde siekteveroorsakende bevinding nie; die opsporing van 2 VUS stel nie Gaucher-siekte vas sonder bykomende bewyse nie, selfs wanneer die verslag kommerwekkende bewoording soos ‘potensieel relevant’ gebruik.'
Kantesti is ’n KI-bloedtoets interpretasieplatform wat kan help om die verskil tussen 1 opgespoorde variant en ’n bevestigde bialleliese resultaat te verduidelik. Ons biomerkerterminologiegids ondersteun die lees van verslae, maar ’n KI-verduideliking vervang nie ’n kliniese laboratorium se variantklassifikasie of ’n genetiese berader se beoordeling nie.
Twee variante kan saam op dieselfde geenkopie voorkom, wat 'in cis' genoem word, terwyl die ander kopie onaangetas bly. Variante op teenoorgestelde kopieë is 'in trans'; ouertoetsing kan help om hierdie fase vas te stel, daarom moet die frase '2 variante gevind' nie as sinoniem met 'albei kopieë aangetas' beskou word nie.'
’n Negatiewe beperkte mutasiepaneel verskil van ’n negatiewe omvattende ontleding. As ’n paneel slegs geselekteerde variante ondersoek, laat sy 1 negatiewe uitslag ontoetste streke en strukturele veranderinge onopgelos; vra of volgordebepaling, delesie-/duplikasie-ontleding en metodes wat rekombinante allele kan opspoor, ingesluit is voordat die uitslag as ’n uitsluiting geïnterpreteer word.
Waarom beteken ’n GBA1-draeruitslag nie Gaucher-siekte nie?
’n GBA1-draer het gewoonlik een siekteveroorsakende variant en het nie Gaucher-siekte nie. Draerstatus verander hoofsaaklik voortplantingsberading, terwyl sekere heterosigotiese GBA1-variante ook die risiko vir Parkinson-siekte verhoog; nie een van hierdie kwessies verander 1 draerbevinding in ’n diagnose van ’n lisosomale bergingsiekte nie.
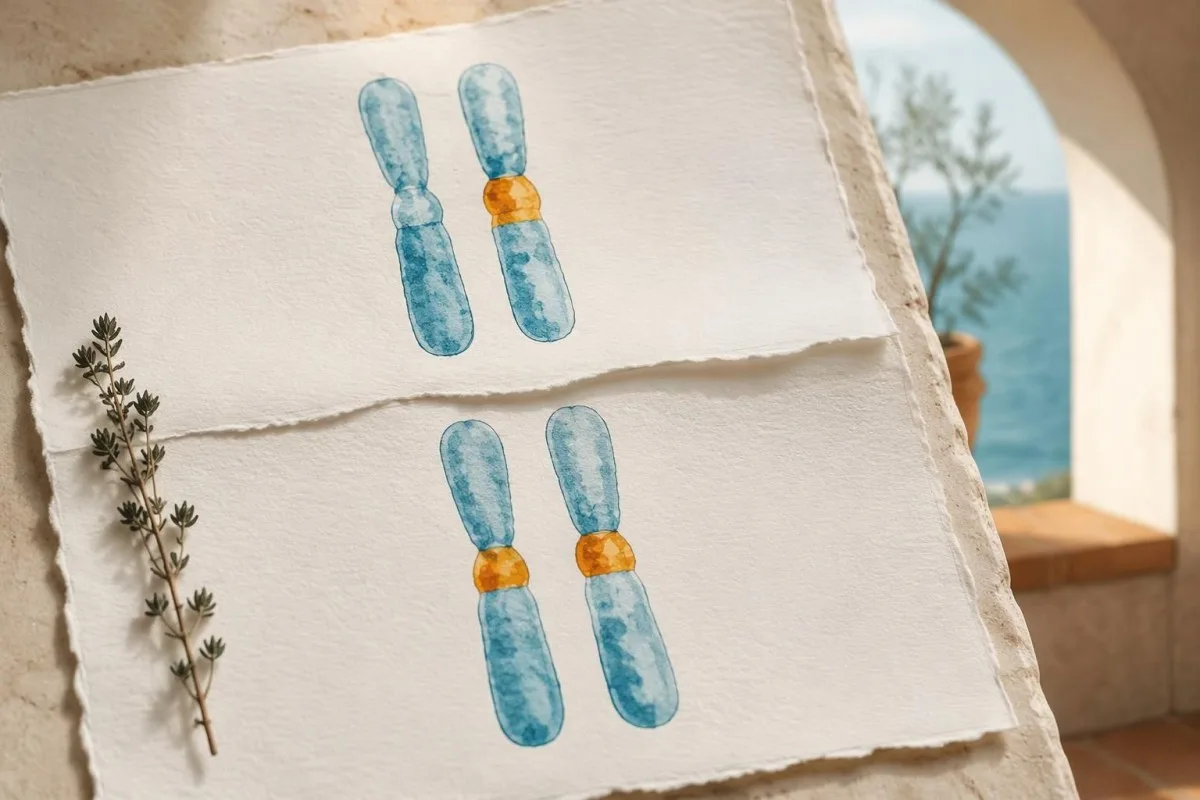
Wanneer albei ouers ’n siekteveroorsakende variant in GBA1 dra, het elke swangerskap ’n 25%-waarskynlikheid op ’n aangetaste kind, ’n 50%-waarskynlikheid op ’n draerkind en ’n 25%-waarskynlikheid op ’n kind wat nie een van die familiale variante erf nie. Hierdie waarskynlikhede word met elke swangerskap hernu; vorige uitkomste verander nie die volgende berekening nie.
Die interpretasie van draerskap hang af van die geen se oorerwingspatroon en die toets se beperkings. Ons Gids vir die interpretasie van SMA-draerskap wys hoe verborge risiko van die rangskikking van geenkopieë kan afhang, terwyl die interpretasie van Fragile X-draerskap ’n ander meganisme gebruik; geen van die algoritmes behoort by GBA1-berading ingesluit te word nie.
Sidransky et al. (2009) het in die New England Journal of Medicine ’n algehele kansverhouding van 5.43 gevind vir die verband tussen GBA-mutasies en Parkinson se siekte in ’n multisentrum-gevallekontrole-studie. ’n Kansverhouding is nie ’n lewenslange waarskynlikheid nie: die meeste draers ontwikkel nie onvermydelik Parkinson se siekte nie, en individuele risiko wissel na gelang van die variant en ander faktore.
Simptome verdien steeds beoordeling by iemand wat as ’n draer beskryf word. As ’n hipotetiese persoon 1 opgespoorde patogene variant plus duidelik gebrekkige leukosietaktiwiteit het, behoort klinici na ’n onopgespoorde tweede alleel of ’n ander verklaring te soek eerder as om te aanvaar dat draerskap alleen die bevindings verklaar.
Waarom moet GBA1-toetse in ’n spesialislaboratorium gedoen word?
GBA1-toetsing is tegnies uitdagend omdat die nabygeleë GBAP1-skyngeen ongeveer 96%-volgorde-ooreenkoms met GBA1 het. ’n Geskikte toets moet die funksionele geen van die skyngeen kan onderskei en rekombinante of strukturele allele in ag neem wat ’n beperkte toets moontlik kan mis of verkeerd kan toewys.
Kort DNS-lesings kan dubbelsinnig gekarteer word wanneer 2 streke baie soortgelyk is, en rekombinasie tussen 'n geen en skyngeen kan komplekse allele oplewer. Daarom is 'volgordebepaling uitgevoer’ nie genoegsame inligting nie: die laboratorium behoort te verduidelik of sy metode vir die GBA1-lokus gevalideer is en hoe dit moeilike streke hanteer.
Variantname het ook verander met die proteïennommeringskonvensie. Die ouer naam N370S stem ooreen met p.Asn409Ser, en L444P stem ooreen met p.Leu483Pro; die verskil van 39 aminosure kan veroorsaak dat dieselfde variant soos 2 verskillende bevindings lyk wanneer ’n ouer familiêre verslag met ’n nuwer uitslag vergelyk word.
Nie elke GBA1-geassosieerde Parkinson-risik variant veroorsaak op sy eie Gaucher-siekte nie. Byvoorbeeld, p.Glu365Lys, histories E326K, vereis noukeurige klassifikasie eerder as om dit outomaties as 1 Gaucher-veroorsakende alleel te tel; ons gids vir die interpretasie van genetiese uitslae verduidelik waarom ’n variant se betekenis moet ooreenstem met die toestand wat ondersoek word.
Verbruikersgenotipering en ongevalideerde interpretasie van rou data behoort nie Gaucher-siekte te bevestig of uit te sluit nie. As ’n verslag slegs 1 algemene variant vermeld, versoek kliniese bevestiging en doen navraag oor die tweede alleel; as dit ’n komplekse alleel vermeld, vra of die veranderinge in cis is en of ouertoetsing dit kan opklaar.
Wat as die ensiem-, lyso-Gb1- en DNS-uitslae nie ooreenstem nie?
Teenstrydige Gaucher-uitslae vereis monsteroorsig, metode-oorsig en spesialisinterpretasie voordat ’n finale diagnose gemaak word. Lae ensiemaktiwiteit met 1 opgespoorde variant, of verhoogde lyso-Gb1 met oënskynlik normale aktiwiteit, kan dui op onvolledige genetiese toetsing, analitiese beperkings of ’n minder algemene biologiese verklaring.
’n Hipotetiese kombinasie van gebrekkige leukosietaktiwiteit, verhoogde lyso-Gb1 en 1 patogene GBA1-variant regverdig sterk ’n soektog na die ontbrekende alleel. Die volgende ondersoek kan ’n beoordeling van delesie/duplisering, ontleding van rekombinante allele of ’n ander gevalideerde metode behels; die herhaling van dieselfde beperkte paneel voeg nie noodwendig nuttige inligting by nie.
Skaars saposien C-tekort, wat met PSAP verband hou, kan ’n Gaucher-agtige biochemiese en kliniese beeld veroorsaak ondanks relatief behoue aktiwiteit in sommige kunsmatige-substraattoetse. Dit is ’n spesialis-differensiële diagnose, nie ’n rede om elke normale ensiemtoets te wantrou nie; dit word relevant wanneer 2 of meer onafhanklike bevindings onverklaar bly.
Allogene stamseloorplanting kan leukosietensiemaktiwiteit en die bron van DNS in sirkulerende selle verander, daarom benodig die laboratorium hierdie geskiedenis. Onlangse oortappings moet ook vermeld word, hoewel die uitwerking daarvan afhang van die produk en toets; die vergelyking van resultate tussen besoeke verg meer as die aanname dat elke numeriese verandering siekte weerspieël.
Kantesti AI kan nie geenfase, laboratoriumbesmetting of chimerisme van skenkerselle uit ’n verslag alleen bepaal nie. Ons AI-verklaring-veiligheidsgids onderskei leesbare verduidelikings van diagnostiese verifikasie; neem al 3 verslae—ensiem, genetika en biomerkertoets—na dieselfde spesialisbeoordeling eerder as om elkeen afsonderlik te interpreteer.
Watter bloedtellings en simptome wek vermoede?
Onverklaarde miltvergroting, trombositopenie, anemie en skeletsimptome kan aanleiding gee tot toetsing vir Gaucher-siekte, maar nie een hiervan bevestig die siekte nie. Die kombinasie is belangriker as 1 geïsoleerde abnormaliteit, en klinici moet hematologiese, hepatiese en ander oorsake oorweeg saam met ’n lisosomale bergingsiekte.
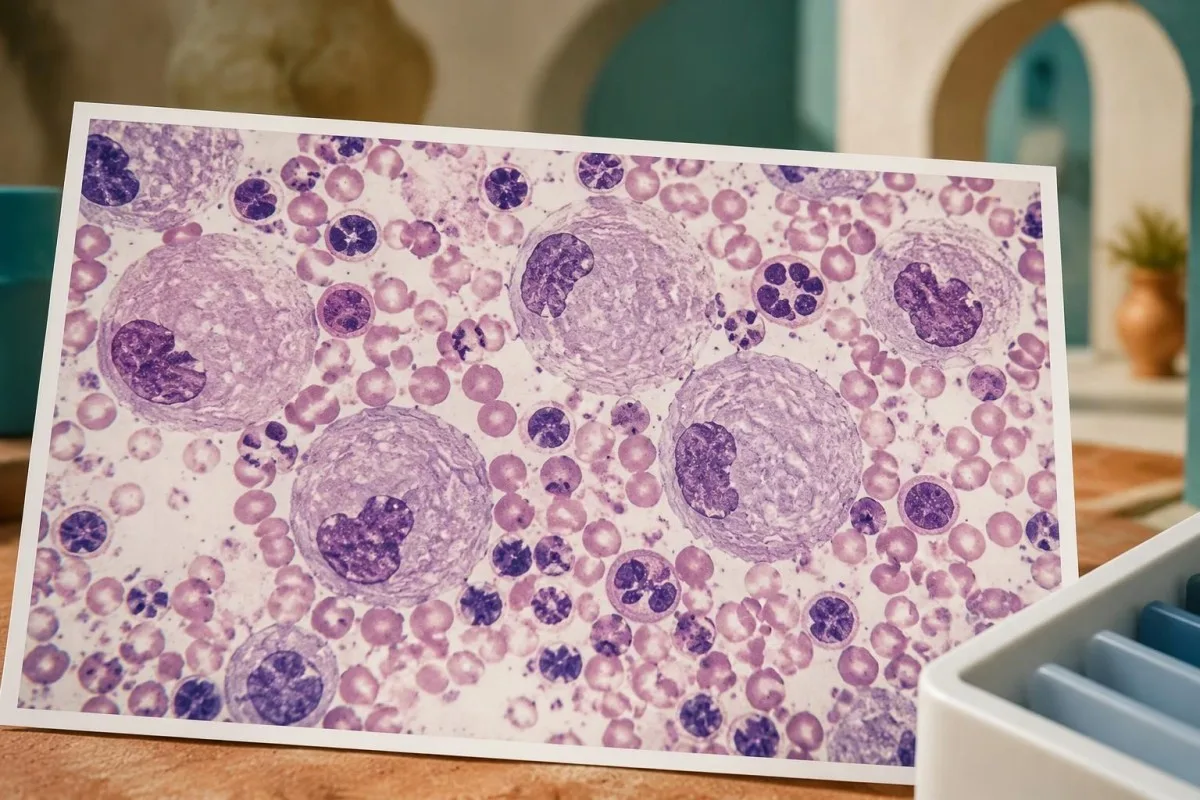
Byvoorbeeld, ’n hipotetiese volwassene met bloedplaatjies van 85 × 10^9/L, hemoglobien van 10.4 g/dL en ’n vergrote milt verdien ’n verduideliking vir die gekombineerde patroon. Daardie syfers diagnoseer nie Gaucher-siekte nie; hulle regverdig beoordeling vir sekvestrasie, beenmurgaandoenings, lewersiekte en ander oorsake eerder as om alles aan ystertekort toe te skryf.
’n Lae outomatiese bloedplaatjietelling moet eers nagegaan word vir klontering wanneer die kliniese konteks op ’n artefak dui. Ons verduideliking van bloedplaatjie koppeling beskryf hierdie algemene alternatief; die bevestiging van 1 werklik lae telling voorkom dat ’n vals laboratoriumabnormaliteit ’n onnodige ondersoek na ’n seldsame siekte aan die gang sit.
Beenmurgondersoek is nie roetinegewys nodig om Gaucher-siekte te diagnoseer wanneer ensiem- en genetiese toetsing beskikbaar is nie. Gaucher-agtige of 'pseudo-Gaucher'-selle kan by ander toestande voorkom, insluitend aandoenings met hoë selomset; ons gids vir beenmurggediagnose verduidelik waarom sellulêre voorkoms en siektespesifieke bevestiging verskillende vrae beantwoord.
’n Normale CBC sluit vroeë of ligte Gaucher-siekte nie uit nie, veral wanneer 2 familiale patogeniese variante bekend is. Omgekeerd behoort ’n beenmurgverslag wat bergingsagtige selle vermeld tot biochemiese bevestiging te lei, eerder as onmiddellike etikettering; vra watter alternatiewe oorsake oorweeg is en of die ensiempla monster voor enige behandeling versamel is.
Kan hierdie toetse die Gaucher-tipe en -erns bepaal?
Ensiem- en GBA1-toetse bepaal die biochemiese en genetiese grondslag van Gaucher-siekte, maar kliniese beoordeling bepaal die subtipe en orgaanbetrokkenheid. Die konvensionele klassifikasie gebruik tipes 1, 2 en 3, met primêre neurologiese betrokkenheid wat neuronopatiese vorme onderskei; hierdie kategorieë vervang nie ’n individuele beoordeling nie.
Tipe 1 het nie die primêre neuronopatiese patroon van tipes 2 en 3 nie, hoewel mense met tipe 1 of heterosigotiese GBA1-variante steeds ander neurologiese toestande kan hê. Die onderskeid is klinies spesifiek; ’n toekomstige assosiasie met Parkinson-risiko is nie gelykstaande aan die klassifikasie van iemand as iemand met neuronopatiese Gaucher-siekte nie.
Die p.Asn409Ser-variant hou sterk verband met nie-neuronopatiese siekte wanneer dit in ’n Gaucher-genotipe voorkom, maar genotipe voorspel nie beenlaste of die tydsberekening van behandeling presies nie. ’n Hipotetiese paar broers en susters met dieselfde 2 variante kan steeds verskil in miltgrootte, bloedplaatjietelling, beenbetrokkenheid en ouderdom by herkenning.
Skeletbeoordeling kan beeldvorming vereis, omdat roetine-uitslae vir kalsium of alkaliese fosfatase Gaucher-verwante beenbetrokkenheid kan mis. Ons laboratoriumgids vir beengesondheid verduidelik wat algemene beentoetse kan en nie kan aantoon nie; ’n normale uitslag op 1 chemiepaneel is nie ’n plaasvervanger vir aangeduide beeldvorming nie.
Neurologiese beoordeling fokus op simptome, ondersoek en ouderdomsgepaste spesialisbeoordeling, insluitend oogbewegingsafwykings waar relevant. Ons gids vir die interpretasie van neurofilament verduidelik waarom ’n niespesifieke merker van neuronale besering nie Gaucher-subtipe kan bepaal nie; nóg daardie merker nóg 1 lyso-Gb1-konsentrasie bied ’n selfstandige klassifikasie.
Wie moet familietoetse ondergaan nadat die diagnose bevestig is?
Nadat Gaucher-siekte bevestig is, kan genetiese berading familielede identifiseer wat geteikende toetsing nodig het en voortplantingswaarskynlikhede verduidelik. Toetsing vir die familie se 2 vasgestelde variante is dikwels meer insiggewend as om ’n breë siftingstoets te herhaal, veral wanneer die oorspronklike verslag hul fase en klassifikasie duidelik dokumenteer.
Volle broers en susters van ’n aangetaste persoon het oor die algemeen die bekende 25%-aangetaste, 50%-draer- en 25%-niedraerwaarskynlikhede wanneer albei ouers draers is. Dit is waarskynlikhede voor toetsing, nie voorspellings oor ’n bepaalde broer of suster nie; ’n familielid wat oënskynlik gesond is, kan steeds toetsing nodig hê omdat simptoomerns en ouderdom by aanbieding wissel.
Vennoottoetsing help om reproduktiewe risiko te skat, maar die omvang van die toets maak saak. ’n Negatiewe paneeltoets wat slegs verskeie algemene variante toets, laat meer oorblywende onsekerheid as ’n gevalideerde omvattende toets; vra die genetiese berader om sowel die opgespoorde uitslag as die oorblywende risiko te verduidelik, eerder as om 1 negatiewe siftingstoets as ’n waarborg te beskou.
Toetsing van minderjariges laat 2 verskillende vrae ontstaan: kan die identifisering van ’n siekte hul kindersorg verander, en is die versoek uitsluitlik om toekomstige reproduktiewe draerstatus vas te stel? Diagnostiese toetsing van ’n moontlik aangetaste kind kan onmiddellike waarde hê, terwyl toetsing wat slegs draerstatus bepaal ’n ander toestemmingsgesprek kan regverdig, gebaseer op plaaslike praktyk en gesinsomstandighede.
Deel die oorspronklike verslag van die kliniese laboratorium, insluitend presiese variantname en besonderhede oor die monster, eerder as ’n herskrewe gesinsopsomming. Ons gids vir veilige deling van uitslae verduidelik praktiese oorwegings rondom toestemming; elke volwasse familielid behoort toegang tot hul eie uitslae te beheer, selfs wanneer 1 familielid afsprake reël.
Wat gebeur nadat Gaucher-siekte bevestig is?
’n Bevestigde diagnose lei tot spesialisbeoordeling, basislynmetings en ’n besluit oor behandeling of toesig. Ensiemvervangingsterapie of substraatverminderingsterapie word oorweeg volgens kliniese betrokkenheid, nie bloot omdat 1 ensiemuitslag laag is of lyso-Gb1 ’n verwysingsgrens oorskry nie.
Basislynbeoordeling sluit gewoonlik CBC, lewerverwante toetse, milt- en lewermetings, skeletbeoordeling en ’n siektespesifieke biomerker in. Deur hierdie bevindings voor behandeling vas te stel, kan latere veranderinge geïnterpreteer word; 2 lyso-Gb1-uitslae sonder inligting oor die metode, tydsberekening van behandeling en orgaanstatus bied ’n veel swakker beeld vir opvolg.
Chitotriosidase en CCL18 kan monitering ondersteun, maar hulle is nie plaasvervangers vir diagnostiese ensiemtoetsing nie. ’n Algemene 24-basis-paar-CHIT1-duplisering kan chitotriosidase-aktiwiteit uitskakel wanneer dit op albei kopieë voorkom; ’n onopspoorbare chitotriosidase-uitslag kan dus ’n oorgeërfde merkertekort weerspieël eerder as die afwesigheid van Gaucher-siekte.
Kantesti se tendensnutsmiddels kan help om roetine-uitslae te organiseer, maar hulle bepaal nie of gespesialiseerde Gaucher-toetsing analities vergelykbaar is of behandeling moet verander nie. Genetiese inligting verdien besondere sorg; ons privaatheids- en dat riglyne verduidelik dataverwerking, en pasiënte behoort te vermy om identifiseerbare verslae van familielede sonder toestemming in te sluit.
Kinders benodig ouderdomspesifieke interpretasie, groeibeoordeling en pediatriese metaboliese toesig, eerder as dat volwasse verwysingsreekse meganies toegepas word. Ons pediatriese KI-veiligheidsriglyne beskryf dié grens; soek dringend mediese hulp vir bloeding wat nie beheer kan word nie, erge nuwe buikpyn of ’n akute neurologiese verandering, eerder as om vir ’n tweede roetine-opvolguitslag te wag.
Watter bewyse ondersteun die benadering, en wat kan KI verduidelik?
Die diagnostiese roete word ondersteun deur spesialisriglyne vir laboratoriums, biomerkernavorsing en kliniese genetiese bewyse—nie deur KI-uitsette alleen nie. Die 3 mediese verwysings hieronder wat direk ter sake is, handel oor laboratoriumbevestiging, lyso-Gb1 en GBA-geassosieerde Parkinson-risiko; ons afsonderlike publikasies bied agtergrond oor die interpretasie van roetine-laboratoriumuitslae.
Kantesti is ’n KI-aangedrewe bloedtoetsontledingsinstrument wat help om verslagtaal in vrae vir ’n klinikus om te sit, eerder as om ’n seldsame-siekte-diagnose te verifieer. Ons inligting oor kliniese metodologie verduidelik breër toesig; prestasie op roetinepanele bepaal nie diagnostiese akkuraatheid vir GBA1-fasering, seldsame allele of gespesialiseerde ensiemtoetse nie.
Dardis et al. (2022) bied die sentrale laboratoriumraamwerk, terwyl Rolfs et al. (2013) bewyse lewer vir lyso-Gb1 as ’n diagnostiese en opvolgbiomerker. Hul bevindings beantwoord 2 verskillende vrae: hoe om ensiemtekort vas te stel en hoe om ’n verwante biochemiese sein te meet; nie een ondersteun die interpretasie van ’n draersiftingstoets as bewys van aangetaste status nie.
Ons publikasie oor die interpretasie van stollingstoetse is relevante agtergrond wanneer ’n bevestigde pasiënt vir bloeding beoordeel word, maar dit is nie ’n diagnostiese Gaucher-studie nie. Die gepaardgaande Zenodo-DOI hieronder dokumenteer daardie opvoedkundige publikasie, nie onafhanklike validering van ’n Gaucher-toets of ’n behandelingsdrempel nie.
Die meegaande serum proteïen interpretasie gids verduidelik roetineproteïenmetings wat deel kan wees van ’n breër beoordeling; albumien en globuliene bevestig nie hierdie afwyking nie. Albei van die 2 Zenodo-verwysings word deursigtig ingesluit as verwante opvoedkundige publikasies, apart van die mediese bewyse wat direk ter sake is.
Dikwels gevraagde vrae
Hoe word Gaucher se siekte ná ’n abnormale gedroogde bloedkol getoets?
’n Abnormale droëbloedkol word gewoonlik gevolg deur bevestigende toetsing van glukoserebrosidase-aktiwiteit in leukosiete en GBA1-ontleding. Diagnostiese sellulêre aktiwiteit onder ongeveer 10–15% van die gemiddelde normale waarde is kenmerkend, hoewel interpretasie afhang van die laboratorium se metode en monsterversorging. Twee patogene of waarskynlik patogene GBA1-variante op teenoorgestelde geenkopieë ondersteun genetiese bevestiging. Lyso-Gb1 voeg biochemiese bewyse by, maar vervang nie dié toetse nie.
Beteken lae glukoserebrosidase-aktiwiteit dat ek Gaucher-siekte het?
Lae glukoserebrosidase-aktiwiteit beteken nie altyd Gaucher-siekte nie, veral wanneer die uitslag van ’n siftingsondersoek op ’n gedroogde bloedkol kom. Die gehalte van die monsterinsameling, vervoertoestande en die samestelling van die monster kan die siftingsaktiwiteit beïnvloed. ’n Merkbaar gebrekkige uitslag in ’n gevalideerde leukosiet- of fibroblasttoets is baie sterker diagnostiese bewys as 1 lae siftingsmeting. Grensgeval- of teenstrydige uitslae moet deur die laboratorium nagegaan word en met GBA1-toetsing gekorreleer word.
Kan ’n GBA1-draer Gaucher-siekte hê?
0 'n Persoon met slegs 1 siekteveroorsakende GBA1-variant is gewoonlik 'n draer, nie iemand met Gaucher-siekte nie. Indien simptome en bevestigende ensiemtoetse sterk op die siekte dui, moet klinici ondersoek instel of 'n tweede variant gemis is of daar 'n ander verklaring is. Ensiemaktiwiteit alleen kan draers nie betroubaar identifiseer nie, omdat die reekse vir draers en niedraers oorvleuel. Sekere heterosigotiese GBA1-variante verhoog ook die risiko van Parkinson se siekte, maar dié assosiasie is nie 'n diagnose van Parkinson se siekte of Gaucher-siekte nie.
Watter vlak van lyso-Gb1 bevestig Gaucher-siekte?
Geen enkele lyso-Gb1-konsentrasie bevestig Gaucher-siekte universeel oor alle laboratoriums en monstertipes heen nie. Rolfs et al. (2013) het uitstekende onderskeidingsvermoë met ’n afsnypunt van 12 ng/mL in ’n geselekteerde navorsingskohort gerapporteer, maar daardie drempel is afhanklik van die toets en die populasie. Vertolk die uitslag met inagneming van die verslagdoenende laboratorium se verwysingsinterval en of die monster plasma of ’n gedroogde bloedkol was. Bevestiging berus op diagnostiese ensiemtoetse en toepaslike genetiese bewyse.
Bewys twee GBA1-variante Gaucher-siekte?
Twee opgespoorde GBA1-variante bewys nie outomaties Gaucher-siekte nie. Albei moet siekteveroorsakend of waarskynlik siekteveroorsakend wees, en hulle moet op teenoorgestelde geenkopieë voorkom, eerder as saam op 1 kopie. Twee variante van onsekere betekenis stel nie op hul eie die diagnose vas nie. Ouerlike toetsing, hersiening van die toets en bevestigende ensiemaktiwiteit kan help om onsekere resultate op te klaar.
Is ’n beenmurgoorweging nodig om Gaucher-siekte te diagnoseer?
’n Beenmurgbiopsie is nie roetine nodig wanneer diagnostiese ensiem- en GBA1-toetse beskikbaar is nie. Gaucher-agtige selle kan by ander afwykings voorkom, dus is hul voorkoms nie spesifiek genoeg om die diagnose op sigself te bevestig nie. Klinici kan steeds beenmurgondersoek aanbeveel vir ’n afsonderlike hematologiese vraag, soos onverklaarde abnormaliteite wat 2 of meer sellyne raak. Indien bergingsagtige selle gerapporteer word, bly siektespesifieke biochemiese toetsing nodig.
Moet familielede getoets word as Gaucher-siekte bevestig word?
Familielede kan baat vind by geteikende toetse nadat die familie se siekteveroorsakende GBA1-variante vasgestel is. Wanneer albei ouers draers is, het elke volsibbe ’n waarskynlikheid voor toetsing van 25% om aangetas te wees, 50% om ’n draer te wees en 25% om nie een van die familievariante te erf nie. Genetiese berading verduidelik watter familielede getoets moet word, wat ’n negatiewe uitslag onopgelos laat en hoe uitslae voortplantingsbeplanning beïnvloed. Toetsing van ’n broer of suster wat oënskynlik gesond is, kan steeds nuttig wees omdat die erns van Gaucher-siekte en die ouderdom waarop dit herken word, wissel.
Kry verduideliking van jou bloedtoets resultate
Laai jou laboratoriumverslag op en Kantesti se KI verduidelik elke biomerker binne sekondes in verstaanbare taal. Meer as 2 miljoen mense wêreldwyd gebruik dit.
Verwysings
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT-normaalreeks: D-dimeer, Proteïen C-gids vir bloedstolling. Kantesti KI-mediese navorsing. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Gids vir serumproteïene: Globuliene, albumien en A/G-verhouding-bloedtoets. Kantesti KI-mediese navorsing. DOI
- Dardis A et al. (2022). Pasiëntgesentreerde riglyne vir die laboratoriumdiagnose van Gaucher-siekte tipe 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukosielsfingosien is ’n hoogs sensitiewe en spesifieke biomerker vir primêre diagnostiek en opvolgmonitering van Gaucher-siekte in ’n nie-Joodse, Kaukasiese kohort van pasiënte met Gaucher-siekte. PLOS ONE. DOI
- Sidransky E et al. (2009). Multisentrumontleding van glukoserebrosidase-mutasies by Parkinson-siekte. New England Journal of Medicine. DOI PubMed
- 2M+Ontleedde toetse
- 127+Lande
- 100+Tale
Oor die mediese span


E-E-A-T Vertrouenseine
Ervaring
Kliniese oorsig gelei deur ’n geneesheer van laboratorium-interpretasie-werksvloei.
Kundigheid
Laboratoriumgeneeskunde fokus op hoe biomerkers in ’n kliniese konteks optree.
Gesagsvermoë
Medies beoordeel deur Dr. Thomas Klein, met bydraes van Dr. Sarah Mitchell en Prof. Dr. Hans Weber.
Betroubaarheid
Bewysgebaseerde interpretasie met duidelike opvolgpaaie om alarm te verminder.





Mediese vrywaring
Hierdie artikel is slegs vir opvoedkundige doeleindes en vorm nie mediese advies nie. Raadpleeg altyd ’n gekwalifiseerde gesondheidsorgverskaffer vir besluite oor diagnose en behandeling.
Gepubliseer · Kontak die redaksiespan
Gepubliseer deur Kantesti Ltd, geregistreer in Engeland en Wallis, maatskappynr. 17090423, Londen, Verenigde Koninkryk.
