Bệnh Gaucher được chẩn đoán bằng cách chứng minh hoạt tính glucocerebrosidase bị thiếu hụt, thường là trong bạch cầu, còn phân tích GBA1 giúp xác nhận về mặt di truyền. Kết quả sàng lọc giọt máu khô thấp cần được theo dõi thêm; tình trạng người mang gen và kết quả lyso-Gb1 tăng cao không thể thay thế cho chẩn đoán.

Những điểm chính cần ghi nhớ
- Sàng lọc giọt máu khô giúp xác định khả năng thiếu hụt enzyme; 1 kết quả sàng lọc bất thường không xác lập chẩn đoán bệnh Gaucher.
- Xét nghiệm enzyme xác nhận thường đo glucocerebrosidase trong bạch cầu; hoạt tính thấp hơn khoảng 10–15% so với hoạt tính trung bình bình thường là đặc trưng, tùy thuộc vào phương pháp đã được thẩm định của phòng xét nghiệm.
- Xác nhận GBA1 xác định các biến thể gây bệnh ở cả hai bản sao của gen; 2 biến thể phải nằm trên hai bản sao đối diện nhau để xác lập kiểu gen hai alen.
- Tình trạng mang gen thường có nghĩa là có 1 biến thể GBA1 gây bệnh, không phải bệnh Gaucher; hoạt tính enzyme ở người mang gen và người không mang gen có vùng chồng lấp.
- Lyso-Gb1 hỗ trợ chẩn đoán và theo dõi, nhưng ngưỡng nghiên cứu 12 ng/mL đã được công bố không phải là ngưỡng phổ quát áp dụng cho mọi phòng xét nghiệm.
- Các biến thể chưa xác định cần được chuyên gia diễn giải; 2 biến thể chưa rõ ý nghĩa lâm sàng tự chúng không xác lập bệnh Gaucher.
- Kế hoạch hóa gia đình liên quan đến xác suất 25% sinh con mắc bệnh trong mỗi lần mang thai khi cả hai cha mẹ đều mang một biến thể gây bệnh trong cùng một gen lặn.
- Mức độ nghiêm trọng của bệnh không thể được tính toán chỉ từ một tỷ lệ hoạt tính enzyme, kết quả GBA1 hoặc phép đo lyso-Gb1.
Điều gì xác nhận bệnh Gaucher sau kết quả sàng lọc?
Bệnh Gaucher được xác nhận bằng hoạt tính glucocerebrosidase thiếu hụt trong một mẫu bệnh phẩm chẩn đoán phù hợp, với xét nghiệm GBA1 hỗ trợ. Kết quả bất thường từ giọt máu khô thường dẫn đến xét nghiệm enzyme trên bạch cầu và phân tích cả hai bản sao GBA1; các triệu chứng giúp đánh giá mức độ ảnh hưởng của bệnh nhưng không bắt buộc để chẩn đoán sớm.
Quy trình chẩn đoán gồm 3 câu hỏi riêng biệt: sàng lọc có phát hiện tình trạng thiếu hụt có thể có không, xét nghiệm tế bào đáng tin cậy có xác nhận tình trạng này không, và những thay đổi di truyền nào giải thích tình trạng đó? Xem xét riêng từng câu hỏi giúp ngăn việc biến một dấu hiệu sàng lọc, phát hiện người mang gen hoặc biến thể chưa rõ ý nghĩa lâm sàng thành chẩn đoán suốt đời mà không có đủ căn cứ.
Kantesti là công cụ AI phân tích xét nghiệm máu, giúp giải thích thuật ngữ trong báo cáo mà không thay thế việc xác nhận của chuyên gia về các thiếu hụt enzyme di truyền. nền tảng công ty mô tả tổ chức đứng sau những phần giải thích này; với tình trạng này, chúng tôi phân biệt 2 nhiệm vụ—hiểu báo cáo và xác lập chẩn đoán.
Kết quả phân tử xác định 2 biến thể gây bệnh hoặc có khả năng gây bệnh của GBA1 trên hai bản sao gen đối diện có thể xác lập chẩn đoán di truyền, ngay cả trước khi xuất hiện triệu chứng. Tuy nhiên, kết hợp kết quả di truyền với xét nghiệm enzyme đã được thẩm định đặc biệt hữu ích sau sàng lọc, vì sự không nhất quán có thể cho thấy vấn đề về mẫu bệnh phẩm, xét nghiệm chưa đầy đủ hoặc diễn giải biến thể không chính xác.
Dardis và cộng sự (2022), trong hướng dẫn xét nghiệm của Nhóm Công tác Quốc tế về Bệnh Gaucher, phân biệt sàng lọc với phép đo enzyme chẩn đoán và phân tích phân tử. Bước thực tế đầu tiên là lấy toàn bộ báo cáo—không chỉ từ 'dương tính'—bao gồm loại mẫu bệnh phẩm, hoạt tính, khoảng tham chiếu và việc có thực hiện xét nghiệm bước hai hay không.
Vì sao xét nghiệm sàng lọc giọt máu khô có thể cho thấy hoạt tính thấp?
Hoạt tính glucocerebrosidase thấp trong giọt máu khô có thể phản ánh bệnh Gaucher hoặc vấn đề trong khâu lấy mẫu, vận chuyển hay phân tích. Kết quả này xác định người cần được theo dõi thêm; chỉ với 1 phép đo sàng lọc thì không thể phân biệt đáng tin cậy người mắc bệnh với người mang gen.
Giọt máu khô chứa hỗn hợp các thành phần tế bào chứ không phải chế phẩm bạch cầu đã phân lập được chuẩn hóa. Vì tín hiệu sàng lọc phụ thuộc một phần vào thành phần mẫu bệnh phẩm, hematocrit và lượng bạch cầu có thể ảnh hưởng đến hoạt tính; do đó, phòng xét nghiệm chẩn đoán diễn giải 1 kết quả thấp cùng với chất lượng lấy mẫu và thuật toán sàng lọc riêng của mình.
Nhiệt, độ ẩm và việc làm khô không đầy đủ có thể làm giảm hoạt tính enzyme trước khi mẫu bệnh phẩm đến phòng xét nghiệm. Nếu một số enzyme lysosome cùng thấp bất thường trên cùng một phiếu lọc, tình trạng mẫu bị hư hỏng có khả năng hơn là nhiều bệnh lý riêng biệt; do đó, so sánh 2 hoặc nhiều tín hiệu xét nghiệm có thể cung cấp thông tin kiểm soát chất lượng hữu ích mà không chứng minh được nguyên nhân.
Ví dụ, hãy hình dung một phiếu sàng lọc tiếp xúc với môi trường ẩm trong thời gian vận chuyển kéo dài cho kết quả hoạt tính thấp, sau đó xét nghiệm bạch cầu từ mẫu được xử lý đúng cách lại cho kết quả bình thường. Cặp kết quả giả định này ủng hộ khả năng có sai lệch trong sàng lọc, chứ không phải tình trạng thiếu hụt enzyme đã hồi phục; hướng dẫn về chất lượng mẫu giải thích nguyên tắc rộng hơn rằng lỗi trong khâu xử lý ảnh hưởng khác nhau đến từng xét nghiệm.
Không phải chương trình sàng lọc sơ sinh nào cũng bao gồm bệnh Gaucher, và các quy trình xét nghiệm bước hai khác nhau giữa các khu vực pháp lý. Hãy hỏi 3 câu: đây là sàng lọc quần thể hay xét nghiệm do có triệu chứng, lyso-Gb1 có được đo không, và phân tích GBA1 đã được thực hiện chưa? Những câu trả lời này quyết định buổi hẹn tiếp theo nên tập trung vào xác nhận, di truyền học hay cả hai.
Xét nghiệm glucocerebrosidase xác nhận được thực hiện như thế nào?
Xét nghiệm enzym xác nhận bệnh Gaucher thường đo beta-glucosidase axit, còn gọi là glucocerebrosidase, trong bạch cầu. Khi cần, nguyên bào sợi da nuôi cấy là một loại bệnh phẩm chẩn đoán khác; phòng xét nghiệm dùng xét nghiệm được thiết kế để đo enzym lysosome liên quan, thay vì diễn giải một bảng xét nghiệm hóa sinh thường quy.
Glucocerebrosidase thường giúp phân giải glucosylceramide bên trong lysosome. Xét nghiệm chẩn đoán đo sự chuyển đổi cơ chất trong phòng xét nghiệm ở điều kiện được kiểm soát; phòng xét nghiệm có thể báo cáo hoạt tính theo nmol/giờ/mg protein hoặc đơn vị đã được thẩm định khác, vì vậy không thể chỉ so sánh các con số được in trên 2 báo cáo có mẫu số khác nhau.
Việc tách bạch cầu và độ ổn định của bệnh phẩm rất quan trọng vì xét nghiệm chẩn đoán phụ thuộc vào hoạt tính enzym còn nguyên vẹn, chứ không chỉ vào sự hiện diện của DNA. Hãy hỏi phòng xét nghiệm tiếp nhận về loại ống lấy mẫu, điều kiện vận chuyển và thời hạn bệnh phẩm phải đến nơi; quy trình dùng cho các xét nghiệm thường quy của 1 bệnh viện có thể không phù hợp với phòng xét nghiệm chuyển hóa chuyên khoa.
Nhìn chung không cần nhịn ăn để làm riêng xét nghiệm enzym và DNA, mặc dù các xét nghiệm bổ sung được chỉ định trong cùng lần khám có thể có yêu cầu riêng. Phần giải thích về xét nghiệm enzym G6PD minh họa vì sao loại tế bào và bối cảnh xét nghiệm lại quan trọng, nhưng G6PD là một enzym khác, có kiểu di truyền và các lưu ý khi xét nghiệm lại khác.
Phòng xét nghiệm chẩn đoán có thể dùng enzym đối chứng hoặc các kiểm tra khác để xác định bệnh phẩm có phù hợp hay không. Khi báo cáo ghi 'không đủ,' 'bị phân hủy' hoặc 'cần làm lại,' cách diễn giải đúng là 1 xét nghiệm chưa trả lời được câu hỏi—không phải bệnh nhân mắc thể bệnh Gaucher ở mức cận biên.
Hoạt tính glucocerebrosidase phải thấp đến mức nào?
Hoạt tính glucocerebrosidase thấp hơn khoảng 10–15% so với mức hoạt tính bình thường trung bình là đặc trưng của bệnh Gaucher trong các xét nghiệm tế bào chẩn đoán. Khoảng giá trị ở người mắc bệnh và việc thẩm định xét nghiệm của phòng xét nghiệm chi phối cách diễn giải; không có một giá trị hoạt tính duy nhất tính bằng nmol/giờ/mg áp dụng cho mọi phương pháp.
Mô tả 10–15% đề cập đến tỷ lệ so với hoạt tính bình thường trung bình, không nhất thiết là tỷ lệ so với giới hạn tham chiếu thấp hơn. Sự khác biệt này rất quan trọng: chia kết quả của bệnh nhân cho sai giá trị tham chiếu có thể tạo ra tỷ lệ phần trăm gây hiểu lầm, đặc biệt khi phòng xét nghiệm báo cáo một khoảng rộng thay vì giá trị trung bình của nhóm đối chứng.
Với một xét nghiệm giả định có hoạt tính bình thường trung bình là 20 nmol/giờ/mg protein, kết quả 2 nmol/giờ/mg tương ứng với 10% mức trung bình đó. Phép tính này giải thích tỷ lệ phần trăm; nó không xác lập một ngưỡng áp dụng chung, vì phòng xét nghiệm khác có thể dùng cơ chất, cách xử lý mẫu, hiệu chuẩn hoặc phương pháp chuẩn hóa khác.
Hoạt tính enzym ở người mang gen chồng lấp với hoạt tính ở người không có biến thể gây bệnh, vì vậy một giá trị trung gian không thể xác định hoặc loại trừ tình trạng mang gen một cách đáng tin cậy. Sự phân biệt giữa kết quả định tính và định lượng hữu ích ở đây: 'thấp' tóm tắt một kết quả đo nhưng không giải thích độ tin cậy trong chẩn đoán.
Hoạt tính còn lại không phải là công cụ tính mức độ nặng của bệnh. Người có hoạt tính 5% không nhất thiết bị ảnh hưởng lâm sàng nặng hơn người có hoạt tính 8%; các xét nghiệm dựa trên cơ chất không tái hiện mọi khía cạnh chức năng enzym trong mô, và kiểu gen, tuổi, mức độ ảnh hưởng đến các cơ quan cũng như tiền sử điều trị đều góp phần tạo nên biểu hiện lâm sàng.
| Mức | Khoảng | Ý nghĩa |
|---|---|---|
| Nằm trong khoảng bình thường của phòng xét nghiệm | Đơn vị hoạt tính đặc hiệu theo phương pháp | Thường cho thấy không bị thiếu hụt enzym liên quan đến GBA1 thể cổ điển nếu chất lượng bệnh phẩm đạt yêu cầu. |
| Hoạt tính trung gian hoặc cận biên | Thấp hơn bình thường nhưng không nằm trong khoảng xác định rõ là mức của người mắc bệnh | Cần phòng xét nghiệm xem xét; không thể phân loại tình trạng mang gen một cách đáng tin cậy. |
| Hoạt tính chẩn đoán giảm rõ rệt | Thường thấp hơn khoảng 10–15% so với mức bình thường trung bình | Hỗ trợ chẩn đoán bệnh Gaucher trong xét nghiệm tế bào đã được thẩm định; đối chiếu với kết quả GBA1. |
| Mẫu không phù hợp | Không có ngưỡng chẩn đoán có thể diễn giải | Cần lấy lại mẫu; mẫu không đạt yêu cầu không phải là bằng chứng của bệnh nặng. |
Lyso-Gb1 có vai trò gì trong chẩn đoán Gaucher?
Lyso-Gb1, còn gọi là glucosylsphingosine, là dấu ấn sinh học hỗ trợ chẩn đoán bệnh Gaucher và giúp theo dõi hoạt động bệnh cũng như đáp ứng điều trị. Xét nghiệm này bổ sung cho xét nghiệm enzyme và GBA1; một nồng độ đơn lẻ không thể tự xác định kiểu gen, thể lâm sàng hoặc nhu cầu điều trị.
Rolfs và cộng sự (2013), trên PLOS ONE, báo cáo khả năng phân biệt chẩn đoán xuất sắc khi sử dụng ngưỡng 12 ng/mL trong một nhóm người da trắng không phải Do Thái được tuyển chọn. Phát hiện đó ủng hộ tính hữu ích của dấu ấn sinh học này, nhưng nhóm đối tượng, xét nghiệm và thiết kế nghiên cứu đều quan trọng; không nên chuyển ngưỡng này thành ngưỡng sàng lọc phổ quát cho mọi trẻ sơ sinh hoặc phòng xét nghiệm.
Kết quả lyso-Gb1 trong huyết tương và giọt máu khô không mặc nhiên có thể thay thế cho nhau, và các phòng xét nghiệm có thể báo cáo đơn vị ng/mL hoặc nmol/L. Kết quả huyết tương giả định là 60 ng/mL so với giới hạn trên 6 ng/mL của phòng xét nghiệm đó cao gấp 10 lần giới hạn trên; việc so sánh nên sử dụng cùng loại mẫu và phương pháp.
Lyso-Gb1 không phải là lyso-Gb3: chất sau có liên quan đến bệnh Fabry và phản ánh một con đường lipid khác. Các giải thích giáo dục của Kantesti giữ riêng biệt những tên gọi này vì nhầm lẫn giữa 2 chất có thể khiến hướng theo dõi tiếp theo bị lệch; của chúng tôi Quy trình xét nghiệm Fabry giải thích các xét nghiệm enzyme và gen tương ứng.
Mức tăng lyso-Gb1 đáng kể làm tăng mức độ nghi ngờ khi hoạt tính enzyme chẩn đoán bị thiếu hụt, trong khi kết quả dấu ấn sinh học không tương hợp cần được xem xét lại thay vì tự động bác bỏ. Khi theo dõi, hãy so sánh ít nhất 2 lần đo bằng một phương pháp nhất quán và diễn giải xu hướng cùng với số lượng tiểu cầu, đánh giá cơ quan, biểu hiện ở xương và thời điểm điều trị.
Kết quả xét nghiệm di truyền GBA1 thực sự xác định điều gì?
Kết quả xét nghiệm di truyền GBA1 xác định những biến thể nào được phát hiện và liệu chúng có hỗ trợ kiểu gen gây bệnh hay không. Bệnh Gaucher di truyền theo kiểu lặn trên nhiễm sắc thể thường: 2 biến thể gây bệnh hoặc có khả năng gây bệnh nằm trên 2 bản sao gen đối diện nhau hỗ trợ chẩn đoán di truyền, trong khi thường chỉ phát hiện 1 biến thể cho thấy tình trạng mang gen hoặc xét nghiệm chưa đầy đủ.
Báo cáo cần nêu chính xác biến thể, phân loại, trạng thái hợp tử và các giới hạn kỹ thuật của xét nghiệm. Biến thể chưa rõ ý nghĩa lâm sàng, hay VUS, không phải là phát hiện đã xác nhận gây bệnh; phát hiện 2 VUS không xác lập chẩn đoán bệnh Gaucher nếu không có thêm bằng chứng, ngay cả khi báo cáo dùng những từ ngữ đáng báo động như 'có khả năng liên quan.'
Kantesti là nền tảng giải thích kết quả xét nghiệm máu bằng AI, có thể giúp giải thích sự khác biệt giữa 1 biến thể được phát hiện và kết quả lưỡng alen đã xác nhận. Của chúng tôi thuật ngữ dấu ấn sinh học của chúng tôi hỗ trợ đọc báo cáo, nhưng phần giải thích của AI không thay thế việc phân loại biến thể của phòng xét nghiệm lâm sàng hoặc đánh giá của chuyên gia tư vấn di truyền.
Hai biến thể có thể cùng nằm trên một bản sao gen, được gọi là 'ở dạng cis', khiến bản sao còn lại không bị ảnh hưởng. Các biến thể nằm trên 2 bản sao đối diện nhau được gọi là 'ở dạng trans'; xét nghiệm cha mẹ có thể giúp xác định pha này, vì vậy cụm từ 'phát hiện 2 biến thể' không được xem là đồng nghĩa với 'cả 2 bản sao đều bị ảnh hưởng.'
Kết quả âm tính của bảng xét nghiệm đột biến giới hạn khác với kết quả âm tính của phân tích toàn diện. Nếu bảng xét nghiệm chỉ khảo sát một số biến thể được chọn, thì 1 kết quả âm tính vẫn chưa làm rõ các vùng chưa được xét nghiệm và những thay đổi cấu trúc; hãy hỏi xem có bao gồm giải trình tự, phân tích mất/lặp đoạn và các phương pháp có khả năng phát hiện alen tái tổ hợp hay không trước khi diễn giải kết quả là đã loại trừ bệnh.
Vì sao kết quả mang gen GBA1 không đồng nghĩa với bệnh Gaucher?
Người mang gen GBA1 thường có 1 biến thể gây bệnh và không mắc bệnh Gaucher. Tình trạng mang gen chủ yếu ảnh hưởng đến tư vấn sinh sản, trong khi một số biến thể GBA1 dị hợp tử cũng làm tăng nguy cơ mắc bệnh Parkinson; không vấn đề nào trong số đó khiến 1 phát hiện mang gen trở thành chẩn đoán rối loạn dự trữ lysosome.
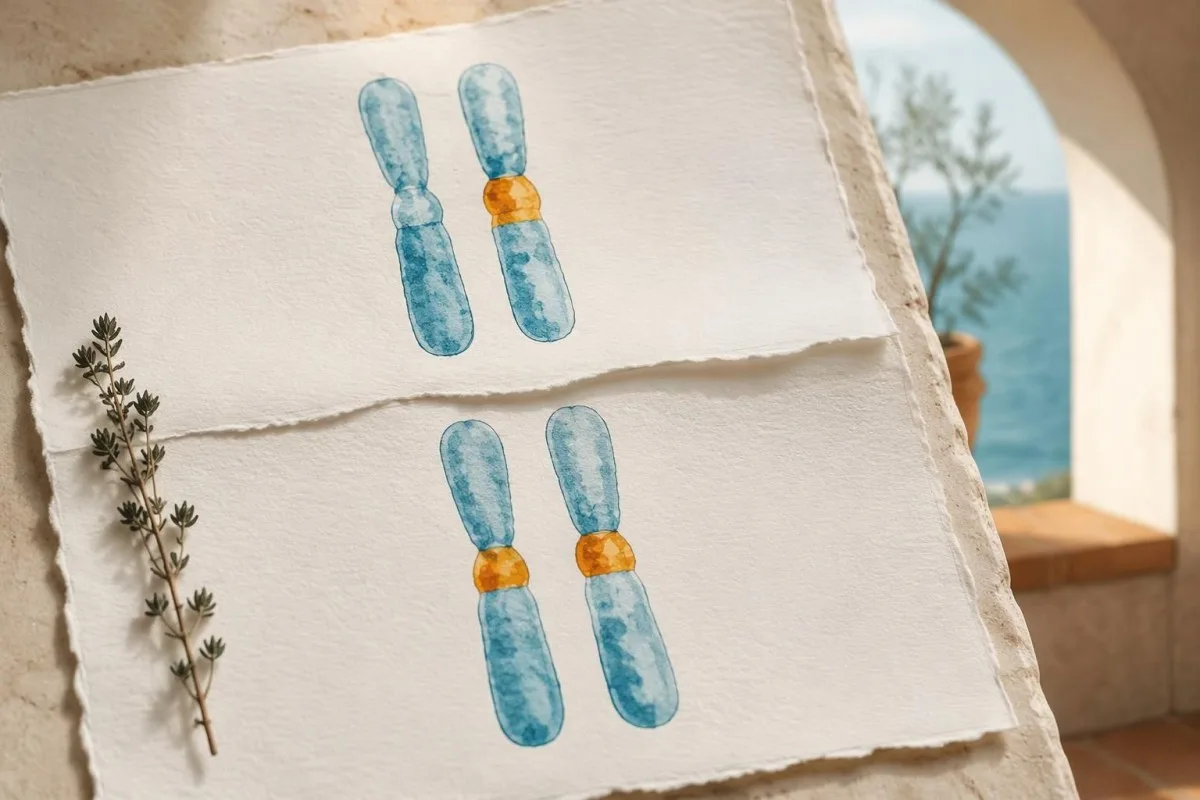
Khi cả cha và mẹ đều mang một biến thể gây bệnh trong GBA1, mỗi lần mang thai có xác suất 25% sinh con mắc bệnh, xác suất 50% sinh con mang gen và xác suất 25% sinh con không thừa hưởng biến thể gia đình nào. Các xác suất này được tính lại cho mỗi lần mang thai; kết quả những lần trước không làm thay đổi phép tính cho lần tiếp theo.
Việc diễn giải người mang gen phụ thuộc vào kiểu di truyền của gen và những hạn chế của xét nghiệm. Cẩm nang hướng dẫn kết quả người mang gen SMA của chúng tôi cho thấy nguy cơ tiềm ẩn có thể phụ thuộc vào cách sắp xếp các bản sao gen, trong khi việc diễn giải kết quả người mang gen Fragile X sử dụng một cơ chế khác; không nên áp dụng thuật toán nào trong hai thuật toán này vào tư vấn về GBA1.
Sidransky và cộng sự (2009), trên tạp chí New England Journal of Medicine, ghi nhận tỷ số chênh tổng thể là 5.43 cho mối liên quan giữa các đột biến GBA và bệnh Parkinson trong một nghiên cứu bệnh-chứng đa trung tâm. Tỷ số chênh không phải là xác suất mắc bệnh trong suốt cuộc đời: phần lớn người mang gen không nhất thiết sẽ mắc bệnh Parkinson, và nguy cơ của từng cá nhân thay đổi tùy theo biến thể cùng các yếu tố khác.
Người được xác định là người mang gen vẫn cần được đánh giá nếu có triệu chứng. Nếu một người giả định có 1 biến thể gây bệnh được phát hiện cùng với hoạt tính bạch cầu giảm rõ rệt, bác sĩ nên tìm kiếm alen thứ hai chưa được phát hiện hoặc một nguyên nhân khác, thay vì cho rằng chỉ tình trạng mang gen đã giải thích được các phát hiện này.
Vì sao xét nghiệm GBA1 cần được thực hiện tại phòng xét nghiệm chuyên khoa?
Xét nghiệm GBA1 có những thách thức về mặt kỹ thuật vì giả gen GBAP1 nằm gần đó có độ tương đồng trình tự với GBA1 khoảng 96%. Xét nghiệm phù hợp phải phân biệt gen chức năng với giả gen và đánh giá các alen tái tổ hợp hoặc alen cấu trúc mà xét nghiệm giới hạn có thể bỏ sót hoặc gán sai.
Các đoạn đọc DNA ngắn có thể được ánh xạ không rõ ràng khi 2 vùng có độ tương đồng cao, và sự tái tổ hợp giữa gen với giả gen có thể tạo ra các alen phức tạp. Vì vậy, thông tin 'đã thực hiện giải trình tự' là chưa đủ: phòng xét nghiệm cần giải thích liệu phương pháp của họ đã được thẩm định cho locus GBA1 hay chưa và xử lý các vùng khó như thế nào.
Tên biến thể cũng thay đổi theo quy ước đánh số protein. Tên cũ N370S tương ứng với p.Asn409Ser, còn L444P tương ứng với p.Leu483Pro; chênh lệch 39 axit amin có thể khiến cùng một biến thể trông như 2 phát hiện khác nhau khi so sánh báo cáo gia đình cũ với kết quả mới.
Không phải mọi biến thể liên quan đến GBA1 làm tăng nguy cơ mắc Parkinson đều tự gây bệnh Gaucher. Ví dụ, p.Glu365Lys, trước đây gọi là E326K, cần được phân loại cẩn thận thay vì tự động tính là 1 alen gây bệnh Gaucher; cẩm nang diễn giải kết quả di truyền của chúng tôi giải thích vì sao ý nghĩa của một biến thể phải được đối chiếu với bệnh đang được khảo sát.
Không nên dùng xét nghiệm kiểu gen trực tiếp cho người tiêu dùng và việc diễn giải dữ liệu thô chưa được thẩm định để xác nhận hoặc loại trừ bệnh Gaucher. Nếu báo cáo chỉ liệt kê 1 biến thể phổ biến, hãy yêu cầu xác nhận lâm sàng và hỏi về alen thứ hai; nếu báo cáo liệt kê một alen phức tạp, hãy hỏi liệu các biến đổi có nằm trên cùng một nhiễm sắc thể (cis) hay không và xét nghiệm cha mẹ có thể giúp làm rõ chúng hay không.
Cần làm gì nếu kết quả enzyme, lyso-Gb1 và DNA không khớp?
Kết quả Gaucher không nhất quán đòi hỏi phải xem xét lại mẫu bệnh phẩm và phương pháp, đồng thời cần chuyên gia diễn giải trước khi đưa ra chẩn đoán cuối cùng. Hoạt tính enzym thấp kèm 1 biến thể được phát hiện, hoặc lyso-Gb1 tăng cao dù hoạt tính có vẻ bình thường, có thể phản ánh xét nghiệm di truyền chưa đầy đủ, những hạn chế phân tích hoặc một nguyên nhân sinh học ít gặp hơn.
Tổ hợp giả định gồm hoạt tính bạch cầu giảm, lyso-Gb1 tăng cao và 1 biến thể GBA1 gây bệnh được phát hiện là cơ sở vững chắc để tìm kiếm alen còn thiếu. Bước khảo sát tiếp theo có thể bao gồm đánh giá mất đoạn/lặp đoạn, phân tích alen tái tổ hợp hoặc một phương pháp đã được thẩm định khác; lặp lại cùng một bảng xét nghiệm giới hạn không nhất thiết cung cấp thêm thông tin hữu ích.
Thiếu hụt saposin C hiếm gặp, liên quan đến PSAP, có thể gây biểu hiện sinh hóa và lâm sàng giống bệnh Gaucher dù hoạt tính được bảo tồn tương đối trong một số xét nghiệm dùng cơ chất nhân tạo. Đây là chẩn đoán phân biệt dành cho chuyên gia, không phải lý do để nghi ngờ mọi xét nghiệm enzym bình thường; tình trạng này cần được xem xét khi vẫn còn từ 2 phát hiện độc lập trở lên chưa được giải thích.
Ghép tế bào gốc đồng loài có thể làm thay đổi hoạt tính enzym bạch cầu và nguồn DNA trong các tế bào lưu hành, vì vậy phòng xét nghiệm cần biết tiền sử này. Cũng cần khai báo các lần truyền máu gần đây, dù ảnh hưởng còn tùy thuộc vào chế phẩm và xét nghiệm; so sánh kết quả giữa các lần khám cần nhiều hơn việc cho rằng mọi thay đổi về trị số đều phản ánh bệnh.
Kantesti AI không thể xác định pha gen, tình trạng nhiễm bẩn phòng xét nghiệm hoặc thể khảm tế bào người hiến chỉ dựa trên một báo cáo. Cẩm nang Hướng dẫn an toàn giải thích AI của chúng tôi của chúng tôi phân biệt phần giải thích dễ hiểu với việc xác minh chẩn đoán; hãy mang cả 3 báo cáo—enzym, di truyền và dấu ấn sinh học—đến cùng một buổi đánh giá chuyên khoa, thay vì diễn giải từng báo cáo riêng lẻ.
Những chỉ số công thức máu và triệu chứng nào làm tăng nghi ngờ?
Lách to không rõ nguyên nhân, giảm tiểu cầu, thiếu máu và các triệu chứng về xương có thể khiến bác sĩ chỉ định xét nghiệm Gaucher, nhưng không yếu tố nào trong số đó xác nhận bệnh. Sự kết hợp các dấu hiệu quan trọng hơn 1 bất thường đơn lẻ, và bác sĩ cần cân nhắc các nguyên nhân về huyết học, gan và những nguyên nhân khác bên cạnh bệnh tích trữ lysosome.
Ví dụ, một người trưởng thành giả định có số lượng tiểu cầu 85 × 10^9/L, hemoglobin 10.4 g/dL và lách to cần được làm rõ nguyên nhân của kiểu biểu hiện kết hợp này. Những con số đó không chẩn đoán bệnh Gaucher; chúng là cơ sở để đánh giá tình trạng ứ giữ tế bào, bệnh lý tủy xương, bệnh gan và các nguyên nhân khác, thay vì quy mọi thứ cho thiếu sắt.
Trước tiên cần kiểm tra hiện tượng kết cụm tiểu cầu khi bối cảnh lâm sàng gợi ý kết quả đếm tiểu cầu tự động thấp có thể là giả. Bài viết giải thích tình trạng vón tiểu cầu của chúng tôi mô tả nguyên nhân thay thế thường gặp này; xác nhận 1 kết quả đếm thực sự thấp giúp ngăn bất thường xét nghiệm giả dẫn đến việc khảo sát bệnh hiếm không cần thiết.
Không cần thường quy sinh thiết tủy xương để chẩn đoán bệnh Gaucher khi có thể thực hiện xét nghiệm enzyme và di truyền. Tế bào giống Gaucher hoặc 'giả Gaucher' có thể xuất hiện trong các bệnh lý khác, bao gồm các rối loạn có tốc độ luân chuyển tế bào cao; hướng dẫn chẩn đoán tủy xương của chúng tôi giải thích vì sao hình thái tế bào và xác nhận đặc hiệu bệnh trả lời những câu hỏi khác nhau.
CBC bình thường không loại trừ bệnh Gaucher giai đoạn sớm hoặc nhẹ, đặc biệt khi đã biết có 2 biến thể gây bệnh trong gia đình. Ngược lại, báo cáo tủy xương đề cập đến các tế bào giống tế bào tích trữ cần được xác nhận bằng xét nghiệm sinh hóa thay vì dán nhãn bệnh ngay; hãy hỏi những nguyên nhân thay thế nào đã được xem xét và liệu mẫu xét nghiệm enzyme có được lấy trước khi điều trị hay không.
Các xét nghiệm này có thể xác định thể bệnh và mức độ nghiêm trọng của Gaucher không?
Xét nghiệm enzyme và GBA1 xác lập cơ sở sinh hóa và di truyền của bệnh Gaucher, nhưng đánh giá lâm sàng xác định phân típ và mức độ tổn thương cơ quan. Phân loại thông thường gồm típ 1, 2 và 3; tổn thương thần kinh nguyên phát là yếu tố phân biệt các thể có bệnh lý thần kinh. Những nhóm này không thay thế cho đánh giá cá thể hóa.
Típ 1 không có kiểu hình bệnh lý thần kinh nguyên phát như típ 2 và 3, mặc dù người mắc típ 1 hoặc mang biến thể GBA1 dị hợp tử vẫn có thể mắc các bệnh thần kinh khác. Đây là phân biệt đặc hiệu về mặt lâm sàng; mối liên quan với nguy cơ Parkinson trong tương lai không tương đương với việc phân loại một người là mắc bệnh Gaucher thể có bệnh lý thần kinh.
Biến thể p.Asn409Ser có liên quan chặt chẽ với bệnh thể không có bệnh lý thần kinh khi hiện diện trong kiểu gen Gaucher, nhưng kiểu gen không dự đoán chính xác mức độ tổn thương xương hoặc thời điểm điều trị. Một cặp anh chị em ruột giả định có cùng 2 biến thể vẫn có thể khác nhau về kích thước lách, số lượng tiểu cầu, tổn thương xương và độ tuổi được phát hiện bệnh.
Đánh giá xương có thể cần chẩn đoán hình ảnh vì kết quả canxi hoặc phosphatase kiềm thường quy có thể bỏ sót tổn thương xương liên quan đến Gaucher. Hướng dẫn xét nghiệm sức khỏe xương của chúng tôi giải thích những gì các xét nghiệm xương tổng quát có thể và không thể cho biết; kết quả bình thường của 1 bảng xét nghiệm hóa sinh không thể thay thế cho chẩn đoán hình ảnh khi có chỉ định.
Đánh giá thần kinh tập trung vào triệu chứng, thăm khám và đánh giá chuyên khoa phù hợp với độ tuổi, bao gồm các bất thường vận động mắt khi có liên quan. Hướng dẫn diễn giải neurofilament của chúng tôi giải thích vì sao dấu ấn tổn thương thần kinh không đặc hiệu không thể xác định phân típ Gaucher; cả dấu ấn đó lẫn 1 nồng độ lyso-Gb1 đều không thể tự mình phân loại bệnh.
Ai nên được xét nghiệm gia đình sau khi xác nhận chẩn đoán?
Sau khi xác nhận bệnh Gaucher, tư vấn di truyền có thể xác định những người thân cần xét nghiệm đích và giải thích xác suất di truyền sinh sản. Xét nghiệm 2 biến thể đã xác định của gia đình thường cung cấp nhiều thông tin hơn so với lặp lại một bảng sàng lọc rộng, đặc biệt khi báo cáo ban đầu ghi rõ pha và phân loại của chúng.
Anh chị em ruột cùng cha mẹ với người mắc bệnh thường có xác suất quen thuộc 25% mắc bệnh, 50% mang gen bệnh và 25% không mang gen bệnh khi cả cha lẫn mẹ đều là người mang gen bệnh. Đây là xác suất trước xét nghiệm, không phải dự đoán về một người anh chị em cụ thể; người thân có vẻ khỏe mạnh vẫn có thể cần xét nghiệm vì mức độ triệu chứng và tuổi khởi phát khác nhau.
Xét nghiệm bạn đời giúp ước tính nguy cơ sinh sản, nhưng phạm vi xét nghiệm rất quan trọng. Một bảng xét nghiệm âm tính chỉ kiểm tra một số biến thể phổ biến vẫn để lại nhiều bất định hơn so với xét nghiệm toàn diện đã được thẩm định; hãy đề nghị chuyên viên tư vấn giải thích cả kết quả phát hiện được lẫn nguy cơ còn lại, thay vì xem 1 lần sàng lọc âm tính là sự bảo đảm.
Xét nghiệm ở trẻ vị thành niên đặt ra 2 câu hỏi khác nhau: liệu việc xác định bệnh có thể làm thay đổi chăm sóc sức khỏe trong thời thơ ấu của trẻ hay không, và liệu yêu cầu này chỉ nhằm xác định tình trạng mang gen bệnh để sinh sản trong tương lai? Xét nghiệm chẩn đoán cho trẻ có khả năng mắc bệnh có thể mang lại giá trị tức thời, trong khi xét nghiệm chỉ nhằm xác định tình trạng mang gen có thể cần một cuộc trao đổi khác về sự đồng thuận, tùy theo thông lệ tại địa phương và hoàn cảnh gia đình.
Hãy chia sẻ báo cáo gốc của phòng xét nghiệm lâm sàng, bao gồm tên chính xác của các biến thể và thông tin mẫu bệnh phẩm, thay vì bản tóm tắt gia đình được viết lại. Của chúng tôi hướng dẫn chia sẻ kết quả an toàn giải thích những cân nhắc thực tế về sự đồng thuận; mỗi người thân đã trưởng thành nên tự kiểm soát quyền truy cập kết quả của mình, ngay cả khi 1 thành viên gia đình điều phối các cuộc hẹn.
Điều gì xảy ra sau khi bệnh Gaucher được xác nhận?
Chẩn đoán được xác nhận sẽ dẫn đến đánh giá chuyên khoa, các chỉ số ban đầu và quyết định về điều trị hoặc theo dõi giám sát. Liệu pháp thay thế enzyme hoặc giảm cơ chất được cân nhắc dựa trên biểu hiện lâm sàng, chứ không chỉ vì 1 kết quả enzyme thấp hoặc lyso-Gb1 vượt quá giới hạn tham chiếu.
Đánh giá ban đầu thường bao gồm CBC, các xét nghiệm liên quan đến gan, đo kích thước lách và gan, đánh giá xương và một dấu ấn sinh học đặc hiệu cho bệnh. Xác lập các chỉ số này trước điều trị giúp diễn giải được những thay đổi về sau; 2 kết quả lyso-Gb1 không kèm thông tin về phương pháp xét nghiệm, thời điểm điều trị và tình trạng các cơ quan sẽ cung cấp bức tranh theo dõi yếu hơn nhiều.
Chitotriosidase và CCL18 có thể hỗ trợ theo dõi, nhưng không thay thế xét nghiệm enzyme chẩn đoán. Đột biến lặp 24 cặp base phổ biến của CHIT1 có thể làm mất hoạt tính chitotriosidase khi hiện diện trên cả hai bản sao, do đó kết quả chitotriosidase không phát hiện được có thể phản ánh tình trạng thiếu hụt dấu ấn di truyền chứ không phải không mắc bệnh Gaucher.
Các công cụ theo dõi xu hướng của Kantesti có thể giúp sắp xếp các kết quả thường quy, nhưng không xác định được liệu các xét nghiệm Gaucher chuyên biệt có thể so sánh về mặt phân tích hay liệu có nên thay đổi điều trị hay không. Thông tin di truyền cần được xử lý đặc biệt thận trọng; của chúng tôi hướng dẫn về quyền riêng tư và dữ liệu giải thích cách xử lý dữ liệu, và bệnh nhân nên tránh đưa vào các báo cáo có thông tin nhận dạng của người thân nếu chưa được đồng thuận.
Trẻ em cần được diễn giải kết quả theo độ tuổi, đánh giá tăng trưởng và theo dõi chuyển hóa nhi khoa, thay vì áp dụng máy móc các khoảng tham chiếu của người lớn. Của chúng tôi hướng dẫn an toàn về AI nhi khoa mô tả giới hạn đó; hãy tìm kiếm chăm sóc y tế khẩn cấp nếu bị chảy máu không kiểm soát, đau bụng dữ dội mới xuất hiện hoặc thay đổi thần kinh cấp tính, thay vì chờ kết quả theo dõi thường quy lần thứ hai.
Bằng chứng nào hỗ trợ quy trình này, và AI có thể giải thích điều gì?
Quy trình chẩn đoán được hỗ trợ bởi hướng dẫn xét nghiệm chuyên khoa, nghiên cứu dấu ấn sinh học và bằng chứng di truyền lâm sàng—không chỉ dựa vào kết quả AI. 3 tài liệu tham khảo y khoa liên quan trực tiếp dưới đây đề cập đến xác nhận trong phòng xét nghiệm, lyso-Gb1 và nguy cơ Parkinson liên quan đến GBA; các ấn phẩm riêng của chúng tôi cung cấp kiến thức nền về diễn giải xét nghiệm thường quy.
Kantesti là công cụ phân tích xét nghiệm máu được hỗ trợ bởi AI, giúp chuyển ngôn ngữ trong báo cáo thành các câu hỏi dành cho bác sĩ lâm sàng, chứ không xác minh chẩn đoán bệnh hiếm. Của chúng tôi thông tin về phương pháp lâm sàng giải thích về giám sát rộng hơn; hiệu quả trên các bảng xét nghiệm thường quy không xác lập độ chính xác chẩn đoán đối với pha của GBA1, các alen hiếm hoặc xét nghiệm enzyme chuyên biệt.
Dardis và cộng sự (2022) cung cấp khuôn khổ xét nghiệm cốt lõi, trong khi Rolfs và cộng sự (2013) cung cấp bằng chứng về lyso-Gb1 với vai trò dấu ấn sinh học chẩn đoán và theo dõi. Các phát hiện của họ trả lời 2 câu hỏi khác nhau: làm thế nào để xác định tình trạng thiếu hụt enzyme và làm thế nào để đo tín hiệu sinh hóa liên quan; không phát hiện nào ủng hộ việc diễn giải kết quả sàng lọc người mang gen là tình trạng mắc bệnh.
Ấn phẩm của chúng tôi về diễn giải xét nghiệm đông máu là tài liệu nền hữu ích khi đánh giá tình trạng chảy máu ở bệnh nhân đã được xác nhận mắc bệnh, nhưng đây không phải là nghiên cứu chẩn đoán bệnh Gaucher. DOI Zenodo liên quan bên dưới ghi nhận ấn phẩm giáo dục đó, chứ không phải việc thẩm định độc lập một xét nghiệm Gaucher hay ngưỡng điều trị.
Tài liệu đi kèm hướng dẫn diễn giải protein huyết thanh giải thích các chỉ số protein thường quy có thể đi kèm với đánh giá rộng hơn; albumin và globulin không xác nhận bệnh lý này. Cả 2 tài liệu tham khảo Zenodo đều được đưa vào một cách minh bạch dưới dạng ấn phẩm giáo dục có liên quan, tách biệt với bằng chứng y khoa liên quan trực tiếp.
Câu hỏi thường gặp
Bệnh Gaucher được chẩn đoán như thế nào sau khi xét nghiệm giọt máu khô cho kết quả bất thường?
Kết quả bất thường trên mẫu máu khô thường được tiếp nối bằng xét nghiệm xác nhận hoạt tính glucocerebrosidase trong bạch cầu và phân tích GBA1. Hoạt tính trong tế bào để chẩn đoán thấp hơn khoảng 10–15% giá trị trung bình bình thường là đặc trưng, mặc dù việc diễn giải phụ thuộc vào phương pháp của phòng xét nghiệm và chất lượng mẫu bệnh phẩm. Có hai biến thể GBA1 gây bệnh hoặc nhiều khả năng gây bệnh nằm trên hai bản sao gen đối diện nhau sẽ hỗ trợ xác nhận di truyền. Lyso-Gb1 bổ sung bằng chứng sinh hóa nhưng không thay thế các xét nghiệm đó.
Hoạt tính glucocerebrosidase thấp có nghĩa là tôi mắc bệnh Gaucher không?
0 Hoạt tính glucocerebrosidase thấp không phải lúc nào cũng đồng nghĩa với bệnh Gaucher, đặc biệt khi kết quả đến từ xét nghiệm sàng lọc trên giọt máu khô. Chất lượng lấy mẫu, điều kiện vận chuyển và thành phần mẫu có thể ảnh hưởng đến hoạt tính trong xét nghiệm sàng lọc. Kết quả thiếu hụt rõ rệt trong xét nghiệm đã được thẩm định trên bạch cầu hoặc nguyên bào sợi là bằng chứng chẩn đoán mạnh hơn nhiều so với 1 phép đo sàng lọc thấp. Các kết quả ở ngưỡng ranh giới hoặc không tương hợp cần được phòng xét nghiệm xem xét và đối chiếu với xét nghiệm GBA1.
Người mang gen GBA1 có thể mắc bệnh Gaucher không?
Một người chỉ có 1 biến thể GBA1 gây bệnh thường là người mang gen, chứ không phải người mắc bệnh Gaucher. Nếu các triệu chứng và xét nghiệm enzyme xác nhận cho thấy rõ khả năng mắc bệnh, bác sĩ cần tìm hiểu xem có bỏ sót biến thể thứ hai hay có nguyên nhân nào khác hay không. Chỉ dựa vào hoạt tính enzyme thì không thể xác định người mang gen một cách đáng tin cậy, vì phạm vi ở người mang gen và người không mang gen có sự chồng lấp. Một số biến thể GBA1 dị hợp tử cũng làm tăng nguy cơ mắc bệnh Parkinson, nhưng mối liên quan đó không đồng nghĩa với chẩn đoán bệnh Parkinson hay bệnh Gaucher.
Mức lyso-Gb1 nào xác nhận bệnh Gaucher?
Không có một nồng độ lyso-Gb1 duy nhất nào xác nhận bệnh Gaucher trong mọi phòng xét nghiệm và loại bệnh phẩm. Rolfs và cộng sự (2013) ghi nhận khả năng phân biệt rất tốt với ngưỡng 12 ng/mL trong một nhóm nghiên cứu được tuyển chọn, nhưng ngưỡng đó phụ thuộc vào xét nghiệm và quần thể. Diễn giải kết quả dựa trên khoảng tham chiếu của phòng xét nghiệm báo cáo và việc bệnh phẩm là huyết tương hay giọt máu khô. Việc xác nhận dựa vào xét nghiệm enzym chẩn đoán và bằng chứng di truyền phù hợp.
Hai biến thể GBA1 có chứng minh mắc bệnh Gaucher không?
Hai biến thể GBA1 được phát hiện không tự động chứng minh mắc bệnh Gaucher. Cả hai phải là biến thể gây bệnh hoặc có khả năng gây bệnh, và phải ảnh hưởng đến hai bản sao gen khác nhau chứ không nằm cùng trên 1 bản sao. Hai biến thể chưa rõ ý nghĩa không đủ để xác lập chẩn đoán. Xét nghiệm cha mẹ, xem xét lại xét nghiệm và xác nhận hoạt tính enzym có thể giúp làm rõ các kết quả chưa chắc chắn.
Sinh thiết tủy xương có cần thiết để chẩn đoán bệnh Gaucher không?
0 Sinh thiết tủy xương không cần thực hiện thường quy khi đã có xét nghiệm enzyme chẩn đoán và xét nghiệm GBA1. Các tế bào giống tế bào Gaucher có thể xuất hiện trong những rối loạn khác, vì vậy hình thái của chúng không đủ đặc hiệu để tự mình xác nhận chẩn đoán. Bác sĩ lâm sàng vẫn có thể đề nghị kiểm tra tủy xương để giải đáp một vấn đề huyết học riêng biệt, chẳng hạn như các bất thường chưa rõ nguyên nhân ảnh hưởng đến 2 dòng tế bào trở lên. Nếu phát hiện các tế bào giống tế bào tích trữ, vẫn cần thực hiện xét nghiệm sinh hóa đặc hiệu cho bệnh.
Người thân có nên được xét nghiệm nếu bệnh Gaucher được xác nhận?
Người thân có thể được lợi từ xét nghiệm nhắm đích sau khi xác định được các biến thể GBA1 gây bệnh trong gia đình. Khi cả cha lẫn mẹ đều là người mang gen, mỗi anh chị em ruột cùng cha mẹ có xác suất trước xét nghiệm là 25% mắc bệnh, 50% mang gen và 25% không thừa hưởng biến thể nào trong gia đình. Tư vấn di truyền giải thích người thân nào cần xét nghiệm, kết quả âm tính còn để ngỏ những gì và kết quả ảnh hưởng ra sao đến kế hoạch sinh sản. Xét nghiệm một anh chị em có vẻ khỏe mạnh vẫn có thể hữu ích vì mức độ nặng của bệnh Gaucher và độ tuổi được phát hiện khác nhau.
Tìm hiểu cách đọc kết quả xét nghiệm máu của bạn
Tải lên báo cáo xét nghiệm của bạn và AI của Kantesti sẽ giải thích từng dấu ấn sinh học bằng ngôn ngữ dễ hiểu chỉ trong vài giây. Được hơn 2 triệu người trên toàn thế giới sử dụng.
Tài liệu tham khảo
- Klein, T., Mitchell, S., & Weber, H. (2026). Khoảng bình thường của aPTT: Hướng dẫn về D-Dimer, Protein C và đông máu. Nghiên cứu y khoa của Kantesti AI. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Hướng dẫn về protein huyết thanh: Xét nghiệm máu về globulin, albumin và tỷ số A/G. Nghiên cứu y khoa của Kantesti AI. DOI
- Dardis A và cộng sự (2022). Hướng dẫn lấy bệnh nhân làm trung tâm về chẩn đoán bệnh Gaucher type 1 trong phòng xét nghiệm. Orphanet Journal of Rare Diseases.
- Rolfs A và cộng sự (2013). Glucosylsphingosine là dấu ấn sinh học có độ nhạy và độ đặc hiệu cao để chẩn đoán ban đầu và theo dõi diễn tiến bệnh Gaucher ở nhóm bệnh nhân Gaucher da trắng không phải người Do Thái. PLOS ONE. DOI
- Sidransky E và cộng sự (2009). Phân tích đa trung tâm các đột biến glucocerebrosidase ở bệnh Parkinson. Tạp chí Y học New England. DOI PubMed
- 2 triệu+Các xét nghiệm được phân tích
- 127+Các quốc gia
- 100+Ngôn ngữ
Về đội ngũ y tế


Tín hiệu tin cậy E-E-A-T
Kinh nghiệm
Đánh giá lâm sàng do bác sĩ phụ trách đối với quy trình diễn giải kết quả xét nghiệm.
Chuyên môn
Tập trung vào y học xét nghiệm: cách các chỉ dấu sinh học (biomarker) hoạt động trong bối cảnh lâm sàng.
Tính uy quyền
Được Tiến sĩ Thomas Klein đánh giá về mặt y khoa, với sự đóng góp của Tiến sĩ Sarah Mitchell và Giáo sư, Tiến sĩ Hans Weber.
Độ tin cậy
Diễn giải dựa trên bằng chứng, kèm các lộ trình theo dõi rõ ràng để giảm mức độ báo động.





Tuyên bố miễn trừ trách nhiệm y tế
Bài viết này chỉ nhằm mục đích giáo dục và không cấu thành lời khuyên y tế. Luôn tham khảo ý kiến của nhà cung cấp dịch vụ chăm sóc sức khỏe đủ năng lực để đưa ra quyết định chẩn đoán và điều trị.
Đã xuất bản · Liên hệ với ban biên tập
Xuất bản bởi Kantesti Ltd, đăng ký tại Anh và xứ Wales, số công ty. 17090423, London, Vương quốc Anh.
