Gauchers sykdom diagnostiseres ved å påvise redusert glukocerebrosidaseaktivitet, vanligvis i leukocytter, mens GBA1-analyse gir genetisk bekreftelse. En lav verdi ved screening av tørket blodflekk må følges opp; bærerstatus og et forhøyet lyso-Gb1-resultat er ikke det samme som en diagnose.

Viktige punkter
- Screening av tørket blodflekk identifiserer mulig enzymmangel; 1 unormalt screeningresultat fastslår ikke Gauchers sykdom.
- Bekreftende enzymtesting måler vanligvis glukocerebrosidase i leukocytter; aktivitet under omtrent 10–15% av gjennomsnittlig normal aktivitet er karakteristisk, avhengig av laboratoriets validerte metode.
- GBA1-bekreftelse påviser sykdomsfremkallende varianter i begge genkopiene; 2 varianter må være på hver sin genkopi for å fastslå en biallelisk genotype.
- Bærerstatus betyr vanligvis 1 sykdomsfremkallende GBA1-variant, ikke Gauchers sykdom; enzymaktiviteten overlapper hos bærere og ikke-bærere.
- Lyso-Gb1 støtter diagnostikk og monitorering, men en publisert forskningsgrense på 12 ng/mL er ikke en universell grense på tvers av laboratorier.
- Usikre varianter krever spesialisttolkning; 2 varianter av usikker betydning fastslår ikke Gaucher-sykdom alene.
- Familieplanlegging innebærer en sannsynlighet på 25% for et barn med sykdommen per graviditet når begge foreldrene bærer en sykdomsfremkallende variant i det samme recessive genet.
- Sykdommens alvorlighetsgrad kan ikke beregnes ut fra én enkelt enzymprosent, et GBA1-resultat eller en lyso-Gb1-måling.
Hva bekrefter Gauchers sykdom etter et screeningresultat?
Gaucher-sykdom bekreftes ved påvist mangel på glukocerebrosidaseaktivitet i en egnet diagnostisk prøve, støttet av GBA1-testing. Et unormalt resultat fra en tørket blodflekk fører vanligvis til enzymtesting av leukocytter og analyse av begge GBA1-kopiene; symptomer bidrar til å vurdere sykdomspåvirkning, men er ikke nødvendige for en tidlig diagnose.
Diagnostikkforløpet omfatter 3 ulike spørsmål: identifiserte screeningen en mulig mangel, bekrefter en pålitelig cellulær analyse den, og hvilke genetiske endringer forklarer den? Når disse spørsmålene behandles separat, unngår man at et screeningsignal, et bærerfunn eller en usikker variant blir til en livslang diagnose uten tilstrekkelig grunnlag.
Kantesti er en AI-blodprøveanalysator som bidrar til å forklare terminologien i prøvesvar uten å erstatte spesialistbekreftelse av arvelige enzymmangler. Vår selskapsbakgrunn beskriver organisasjonen bak disse forklaringene; for denne tilstanden skiller vi mellom 2 oppgaver – å forstå et prøvesvar og å fastslå diagnosen.
Et molekylært resultat som påviser 2 patogene eller sannsynligvis patogene GBA1-varianter på hver sin genkopi, kan fastslå en genetisk diagnose, også før symptomene utvikler seg. Det er likevel spesielt verdifullt å kombinere det genetiske resultatet med en validert enzymanalyse etter screening, fordi motstridende resultater kan avdekke et problem med prøven, ufullstendig testing eller feilaktig varianttolkning.
Dardis et al. (2022) skiller i laboratorieveiledningen fra International Working Group of Gaucher Disease mellom screening og diagnostisk enzymmåling og molekylær analyse. Et nyttig første steg er å innhente hele prøvesvaret – ikke bare ordet 'positiv' – inkludert prøvetype, aktivitet, referanseintervall og om det ble utført en andrenivåtest.
Hvorfor kan screening av tørket blodflekk vise lav aktivitet?
Lav glukocerebrosidaseaktivitet i en tørket blodflekk kan skyldes Gaucher-sykdom eller et problem med prøvetaking, transport eller analyse. Resultatet identifiserer en person som trenger oppfølging; én screeningmåling kan ikke pålitelig skille en person med sykdommen fra en bærer.
En tørket blodflekk inneholder en blanding av cellulære bestanddeler, ikke en standardisert prøve med isolerte leukocytter. Siden screeningsignalet delvis avhenger av prøvens sammensetning, kan hematokrit og mengden leukocytter påvirke aktiviteten; derfor tolker det diagnostiske laboratoriet ett lavt resultat sammen med prøvens kvalitet og sin egen screeningalgoritme.
Varme, fuktighet og utilstrekkelig tørking kan redusere enzymaktiviteten før prøven når laboratoriet. Hvis flere lysosomale enzymer er uventet lave på det samme kortet, blir forringelse mer sannsynlig enn flere separate sykdommer; en sammenligning av 2 eller flere analysesignaler kan derfor gi nyttig kvalitetskontrollinformasjon uten å bevise årsaken.
Se for deg et screeningkort som for eksempel har vært utsatt for langvarig transport under fuktige forhold, og som viser lav aktivitet, etterfulgt av normal leukocyttesting av en prøve som er håndtert riktig. Dette hypotetiske resultatparet støtter en screeningartefakt, ikke en enzymmangel som har gått over; vår veiledning for prøvekvalitet forklarer det overordnede prinsippet om at håndteringsfeil påvirker ulike analyser forskjellig.
Nyfødtscreeningprogrammer omfatter ikke alle Gaucher-sykdom, og andrenivåprotokollene varierer mellom jurisdiksjoner. Still 3 spørsmål: Var dette befolkningsscreening eller testing på grunn av symptomer, ble lyso-Gb1 målt, og ble GBA1-analyse allerede utført? Svarene avgjør om neste konsultasjon bør fokusere på bekreftelse, genetikk eller begge deler.
Hvordan fungerer bekreftende testing av glukocerebrosidase?
Bekreftende enzymtesting for Gauchers sykdom måler vanligvis sur beta-glukosidase, også kalt glukocerebrosidase, i leukocytter. Dyrkede hudfibroblaster gir en annen diagnostisk prøvetype når det er nødvendig; laboratoriet bruker en analyse som er utformet for å måle det aktuelle lysosomale enzymet, i stedet for å tolke et rutinemessig kjemipanel.
Glukocerebrosidase bidrar normalt til å bryte ned glukosylceramid inne i lysosomer. Diagnostiske analyser måler omdanningen av et laboratoriesubstrat under kontrollerte forhold; laboratorier kan rapportere aktivitet i nmol/time/mg protein eller en annen validert enhet, så 2 rapporter med ulike nevnere kan ikke sammenlignes bare ut fra de trykte tallene.
Separering av leukocytter og prøvens stabilitet er viktig fordi den diagnostiske analysen avhenger av levedyktig enzymaktivitet, ikke bare av at DNA er til stede. Spør laboratoriet som mottar prøven, hvilken prøvetakingsbeholder, hvilke forsendelsesforhold og hvilket tidsrom for ankomst det krever; en regel som brukes for rutineprøver ved 1 sykehus, kan være uegnet for et spesiallaboratorium for metabolske sykdommer.
Faste er vanligvis ikke nødvendig ved isolert enzym- og DNA-testing, selv om ytterligere tester som bestilles ved samme konsultasjon, kan ha egne krav. Vår forklaring på G6PD-enzymtesting illustrerer hvorfor celletype og analysekontekst er viktig, men G6PD er et annet enzym med annen arvegang og andre hensyn ved retesting.
Et diagnostisk laboratorium kan bruke et kontrolenzym eller andre kontroller for å avgjøre om prøven er egnet. Når rapporten sier 'utilstrekkelig', 'nedbrutt' eller 'må tas på nytt', er den riktige tolkningen at 1 test ikke har besvart spørsmålet – ikke at pasienten har en borderlineform av Gauchers sykdom.
Hvor lav må glukocerebrosidaseaktiviteten være?
Aktivitet under omtrent 10–15% av gjennomsnittlig normal glukocerebrosidaseaktivitet er karakteristisk for Gauchers sykdom i diagnostiske cellulære analyser. Laboratoriets område for berørte og validering av analysen styrer tolkningen; det finnes ingen enkelt aktivitetsverdi i nmol/time/mg som gjelder for alle metoder.
Beskrivelsen 10–15% viser til en andel av gjennomsnittlig normal aktivitet, ikke nødvendigvis en andel av den nedre referansegrensen. Dette skillet er viktig: å dele en pasients resultat på feil referansetall kan gi en misvisende prosent, særlig når laboratoriet rapporterer et bredt intervall i stedet for et kontrollgjennomsnitt.
For en hypotetisk analyse med en gjennomsnittlig normal aktivitet på 20 nmol/time/mg protein utgjør et resultat på 2 nmol/time/mg 10% av dette gjennomsnittet. Dette regnestykket forklarer prosentandelen; det fastslår ikke en overførbar grenseverdi, ettersom et annet laboratorium kan bruke et annet substrat, en annen prøvepreparering, kalibrering eller normaliseringsmetode.
Enzymaktiviteten hos bærere overlapper med aktiviteten hos personer uten en sykdomsfremkallende variant, så en mellomliggende verdi kan ikke pålitelig fastslå eller utelukke bærerstatus. Skillet mellom kvalitative og kvantitative resultater er nyttig her: 'lav' oppsummerer en måling, men forklarer ikke hvor pålitelig den er diagnostisk.
Restaktivitet er ikke en beregner av sykdommens alvorlighetsgrad. En person med 5% aktivitet er ikke nødvendigvis klinisk mer påvirket enn en person med 8%; substratbaserte analyser gjenskaper ikke alle aspekter ved enzymfunksjonen i vev, og genotype, alder, organpåvirkning og behandlingshistorikk bidrar alle til det kliniske bildet.
| Nivå | Referanseområde | Hva det betyr |
|---|---|---|
| Innenfor laboratoriets normalområde | Metodespesifikke aktivitetsenheter | Taler vanligvis mot klassisk GBA1-relatert enzymmangel når prøvekvaliteten er tilfredsstillende. |
| Mellomliggende eller borderline aktivitet | Under normalområdet, men utenfor et tydelig område for berørte | Krever laboratoriegjennomgang; kan ikke klassifisere bærerstatus pålitelig. |
| Markert redusert diagnostisk aktivitet | Ofte under omtrent 10–15% av gjennomsnittlig normal aktivitet | Støtter Gaucher-sykdom i en validert cellebasert analyse; sammenhold med GBA1-funn. |
| Uegnet prøve | Ingen tolkbar diagnostisk terskel | Krever ny prøvetaking; prøvesvikt er ikke tegn på alvorlig sykdom. |
Hvilken rolle har lyso-Gb1 ved diagnostisering av Gaucher?
Lyso-Gb1, også kalt glukosylsfingosin, er en biomarkør som støtter diagnosen Gaucher-sykdom og bidrar til å overvåke sykdomsaktivitet og behandlingsrespons. Den supplerer enzym- og GBA1-testing; en enkelt konsentrasjon identifiserer ikke i seg selv genotypen, den kliniske subtypen eller behovet for behandling.
Rolfs et al. (2013) rapporterte i PLOS ONE utmerket diagnostisk diskriminering med en grenseverdi på 12 ng/mL i en utvalgt ikke-jødisk kaukasisk kohort. Dette funnet støtter biomarkørens nytte, men kohorten, analysen og studiedesignet har betydning; funnet bør ikke omgjøres til en universell screeninggrense for alle nyfødte eller laboratorier.
Lyso-Gb1-resultater fra plasma og tørkede blodflekker kan ikke automatisk sammenlignes, og laboratorier kan rapportere ng/mL eller nmol/L. Et hypotetisk plasmaresultat på 60 ng/mL sammenlignet med laboratoriets øvre grense på 6 ng/mL er 10 ganger den øvre grensen; sammenligningen bør gjøres med samme prøvetype og metode.
Lyso-Gb1 er ikke lyso-Gb3: sistnevnte er forbundet med Fabrys sykdom og gjenspeiler en annen lipidvei. Kantesti sine pedagogiske forklaringer holder disse navnene adskilt fordi forveksling av de 2 kan føre oppfølgingen i feil retning; vår testløype for Fabrys sykdom forklarer de tilhørende enzym- og gentestene.
En betydelig forhøyelse av lyso-Gb1 styrker mistanken når den diagnostiske enzymaktiviteten er mangelfull, mens et biomarkørresultat som ikke stemmer overens, gir grunn til gjennomgang snarere enn automatisk avvisning. Ved oppfølging bør minst 2 målinger sammenlignes med en konsistent metode, og utviklingen tolkes sammen med blodplatetall, organvurdering, skjelettfunn og tidspunkt for behandling.
Hva fastslår GBA1-testresultater egentlig?
Resultater fra genetisk GBA1-testing fastslår hvilke varianter som ble påvist, og om de støtter en sykdomsfremkallende genotype. Gaucher-sykdom er autosomalt recessiv: 2 patogene eller sannsynligvis patogene varianter på motsatte genkopier støtter en genetisk diagnose, mens én påvist variant vanligvis indikerer bærerstatus eller ufullstendig testing.
Rapporten bør angi den nøyaktige varianten, klassifiseringen, zygositeten og testens tekniske begrensninger. En variant av usikker betydning, eller VUS, er ikke et bekreftet sykdomsfremkallende funn; påvisning av 2 VUS fastslår ikke Gaucher-sykdom uten ytterligere dokumentasjon, selv når rapporten bruker alarmerende formuleringer som 'potensielt relevant'.'
Kantesti er en AI-plattform for tolkning av blodprøver som kan bidra til å forklare forskjellen mellom 1 påvist variant og et bekreftet bi-allélisk resultat. Vår veiledning for biomarkørterminologi støtter tolkning av rapporter, men AI-forklaring erstatter ikke variantklassifiseringen fra et klinisk laboratorium eller vurderingen fra en genetisk veileder.
To varianter kan sitte sammen på samme genkopi, kalt 'i cis', slik at den andre kopien er upåvirket. Varianter på motsatte kopier er 'i trans'; testing av foreldrene kan bidra til å fastslå denne fasingen, så uttrykket '2 varianter funnet' må ikke behandles som synonymt med 'begge kopier påvirket'.'
Et negativt begrenset mutasjonspanel er noe annet enn en negativ omfattende analyse. Hvis et panel bare undersøker utvalgte varianter, betyr det ene negative resultatet at utestede områder og strukturelle endringer fortsatt er uavklart; spør om sekvensering, delesjons-/duplikasjonsanalyse og metoder som kan påvise rekombinante alleler, var inkludert før resultatet tolkes som en utelukkelse.
Hvorfor betyr ikke et GBA1-bærerresultat at man har Gauchers sykdom?
En GBA1-bærer har vanligvis én sykdomsfremkallende variant og har ikke Gaucher-sykdom. Bærerstatus påvirker først og fremst genetisk veiledning om reproduksjon, mens enkelte heterozygote GBA1-varianter også øker risikoen for Parkinsons sykdom; ingen av delene gjør 1 bærerfunn til en diagnose på en lysosomal avleiringssykdom.
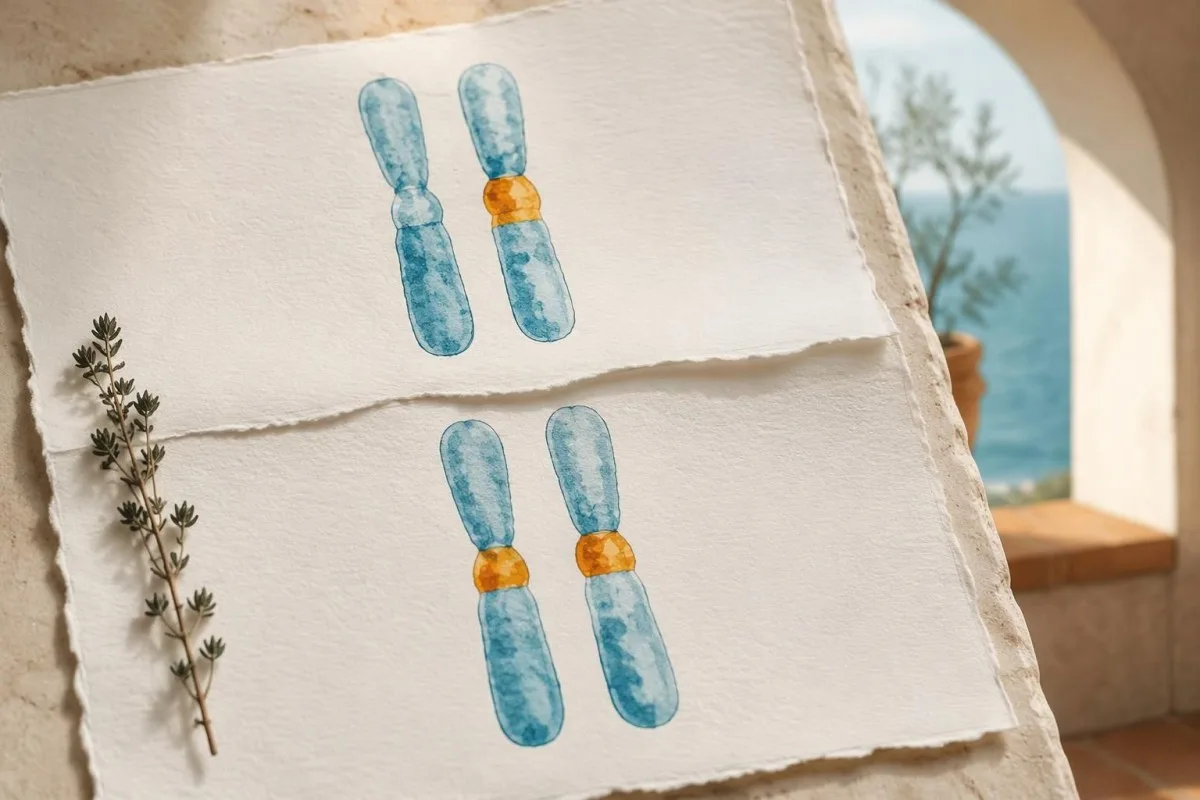
Når begge foreldrene er bærere av en sykdomsfremkallende variant i GBA1, er det ved hvert svangerskap 25% sannsynlighet for et barn med sykdommen, 50% sannsynlighet for et barn som er bærer og 25% sannsynlighet for et barn som arver ingen av de familiære variantene. Disse sannsynlighetene nullstilles ved hvert svangerskap; tidligere utfall endrer ikke den neste beregningen.
Bærertolkning avhenger av genets arvegang og testens begrensninger. Vår veiledning om SMA-bærerresultater viser hvordan skjult risiko kan avhenge av genkopienes oppbygning, mens tolkning av bærerstatus for Fragilt X bygger på en annen mekanisme; ingen av algoritmene bør brukes i GBA1-veiledning.
Sidransky et al. (2009) fant i New England Journal of Medicine en samlet oddsratio på 5,43 for sammenhengen mellom GBA-mutasjoner og Parkinsons sykdom i en multisenter kasus-kontroll-studie. En oddsratio er ikke en livstidsrisiko: De fleste bærere utvikler ikke nødvendigvis Parkinsons sykdom, og individuell risiko varierer med variant og andre faktorer.
Symptomer bør fortsatt utredes hos en person som er klassifisert som bærer. Hvis en hypotetisk person har 1 påvist patogen variant pluss tydelig redusert aktivitet i leukocytter, bør klinikere se etter et ikke-påvist andreallel eller en annen forklaring, i stedet for å anta at bærerstatus alene forklarer funnene.
Hvorfor må GBA1-testing utføres ved et spesiallaboratorium?
GBA1-testing er teknisk krevende fordi det nærliggende pseudogenet GBAP1 har omtrent 96% sekvenslikhet med GBA1. En egnet analyse må skille det funksjonelle genet fra pseudogenet og ta høyde for rekombinante eller strukturelle alleler som en begrenset test kan overse eller feiltilordne.
Korte DNA-avlesninger kan mappes tvetydig når 2 regioner er svært like, og rekombinasjon mellom gen og pseudogen kan gi komplekse alleler. Derfor er 'sekvensering utført' ikke nok informasjon: Laboratoriet bør forklare om metoden er validert for GBA1-lokus og hvordan den håndterer vanskelige regioner.
Variantnavn ble også endret med konvensjonen for proteinnummerering. Det eldre navnet N370S tilsvarer p.Asn409Ser, og L444P tilsvarer p.Leu483Pro; forskjellen på 39 aminosyrer kan gjøre at samme variant ser ut som 2 ulike funn når en eldre familierapport sammenlignes med et nyere resultat.
Ikke alle GBA1-assosierte risikovarianter for Parkinsons sykdom forårsaker Gaucher sykdom alene. For eksempel krever p.Glu365Lys, historisk E326K, nøye klassifisering i stedet for automatisk å regnes som 1 Gaucher-forårsakende allel; vår veiledning for tolkning av genetiske resultater forklarer hvorfor betydningen av en variant må vurderes opp mot tilstanden som undersøkes.
Forbrukergenotyping og ikke-validert tolkning av rådata bør ikke brukes til å bekrefte eller utelukke Gaucher sykdom. Hvis en rapport bare oppgir 1 vanlig variant, bør du be om klinisk bekreftelse og spørre om det andre allelet; hvis den oppgir en kompleks allel, bør du spørre om endringene er i cis og om foreldreprøving kan avklare dem.
Hva hvis resultatene for enzym, lyso-Gb1 og DNA ikke stemmer overens?
Motstridende Gaucher-resultater krever gjennomgang av prøvemateriale og metode samt spesialisttolkning før en endelig diagnose. Lav enzymaktivitet med 1 påvist variant, eller forhøyet lyso-Gb1 med tilsynelatende normal aktivitet, kan skyldes ufullstendig genetisk testing, analytiske begrensninger eller en mindre vanlig biologisk forklaring.
En hypotetisk kombinasjon av redusert aktivitet i leukocytter, forhøyet lyso-Gb1 og 1 patogen GBA1-variant gir sterk grunn til å lete etter det manglende allelet. Videre utredning kan omfatte vurdering av delesjoner/duplikasjoner, analyse av rekombinante alleler eller en annen validert metode; det gir ikke nødvendigvis nyttig informasjon å gjenta det samme begrensede panelet.
Sjeldent saposin C-mangel, knyttet til PSAP, kan gi et biokjemisk og klinisk bilde som ligner Gaucher, til tross for relativt bevart aktivitet i enkelte analyser med kunstige substrater. Dette er en differensialdiagnose for spesialister, ikke en grunn til å mistro alle normale enzymtester; det blir relevant når 2 eller flere uavhengige funn fortsatt er uforklarte.
Allogen stamcelletransplantasjon kan endre leukocyttenzymaktiviteten og DNA-kilden i sirkulerende celler, så laboratoriet trenger denne sykehistorien. Nylige transfusjoner bør også oppgis, selv om påvirkningen avhenger av produkt og analyse; sammenligning av resultater mellom besøk krever mer enn å anta at enhver numerisk endring gjenspeiler sykdom.
Kantesti AI kan ikke fastslå genfase, kontaminering i laboratoriet eller kimærisme med donor-celler ut fra en rapport alene. Vår AI forklaring sikkerhetsguide skiller forståelige forklaringer fra diagnostisk verifisering; ta med alle 3 rapportene – enzym, genetikk og biomarkør – til samme spesialistvurdering i stedet for å tolke hver for seg.
Hvilke blodverdier og symptomer gir mistanke?
Uforklarlig forstørrelse av milten, trombocytopeni, anemi og skjelettsymptomer kan gi grunn til å teste for Gauchers sykdom, men ingen av disse bekrefter sykdommen. Kombinasjonen er viktigere enn 1 isolert avvik, og klinikere må vurdere hematologiske, hepatiske og andre årsaker i tillegg til en lysosomal lagringssykdom.
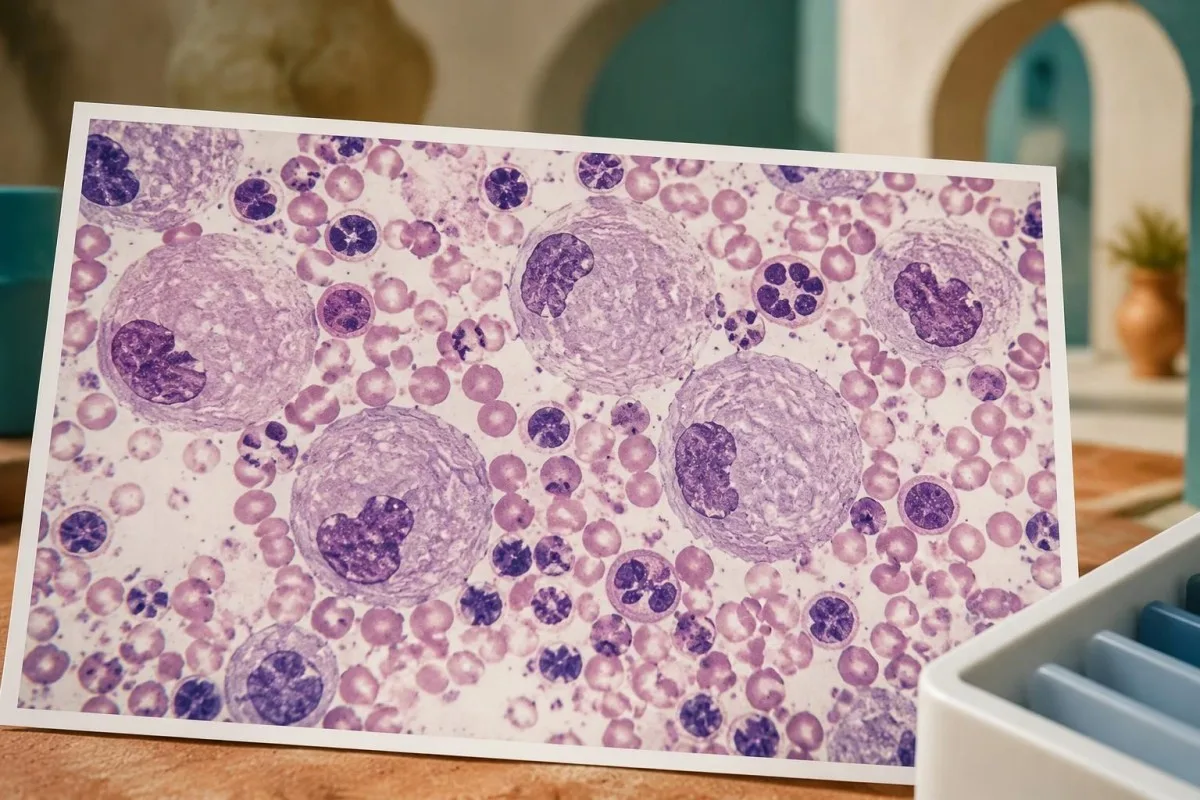
For eksempel bør en hypotetisk voksen med blodplater på 85 × 10^9/L, hemoglobin på 10.4 g/dL og forstørret milt få en forklaring på det samlede mønsteret. Disse tallene diagnostiserer ikke Gauchers sykdom; de begrunner utredning for sekvestrering, benmargssykdommer, leversykdom og andre årsaker, i stedet for å tilskrive alt jernmangel.
Et lavt automatisert blodplatetall bør først kontrolleres for klumping når den kliniske sammenhengen tyder på en artefakt. Vår forklaring av blodplateklumping beskriver dette vanlige alternativet; bekreftelse av 1 reelt lavt antall hindrer at et falskt laboratorieavvik fører til en unødvendig utredning for en sjelden sykdom.
Benmargsundersøkelse er vanligvis ikke nødvendig for å diagnostisere Gauchers sykdom når enzym- og gentesting er tilgjengelig. Gaucher-lignende eller 'pseudo-Gaucher'-celler kan forekomme ved andre tilstander, inkludert sykdommer med høy celleomsetning; vår veiledning om benmargsdiagnostikk forklarer hvorfor celleutseende og sykdomsspesifikk bekreftelse besvarer ulike spørsmål.
En normal CBC utelukker ikke tidlig eller mild Gauchers sykdom, særlig når 2 familiære patogene varianter er kjent. Omvendt bør en benmargsrapport som omtaler lagringslignende celler føre til biokjemisk bekreftelse, ikke umiddelbar diagnostisering; spør hvilke alternative årsaker som ble vurdert, og om enzymprøven ble tatt før eventuell behandling.
Kan disse testene fastslå Gaucher-type og alvorlighetsgrad?
Enzym- og GBA1-tester fastslår det biokjemiske og genetiske grunnlaget for Gauchers sykdom, men klinisk vurdering avgjør undertype og organinvolvering. Den konvensjonelle klassifiseringen bruker type 1, 2 og 3, der primær nevrologisk involvering skiller de nevronopatiske formene; disse kategoriene erstatter ikke en individuell vurdering.
Type 1 mangler det primære nevronopatiske mønsteret som ses ved type 2 og 3, selv om personer med type 1 eller heterozygote GBA1-varianter fortsatt kan ha andre nevrologiske tilstander. Skillet er klinisk spesifikt; en sammenheng med framtidig Parkinson-risiko er ikke det samme som å klassifisere noen som å ha nevronopatisk Gauchers sykdom.
Variasjonen p.Asn409Ser er sterkt forbundet med ikke-nevronopatisk sykdom når den forekommer i en Gaucher-genotype, men genotypen forutsier ikke nøyaktig skjelettbelastning eller behandlingstidspunkt. Et hypotetisk søskenpar med de samme 2 variantene kan likevel ha ulik miltstørrelse, blodplatetall, beininvolvering og alder ved sykdomsoppdagelse.
Skjelettvurdering kan kreve bildediagnostikk fordi rutinemessige resultater for kalsium eller alkalisk fosfatase kan overse beinforandringer knyttet til Gauchers sykdom. Vår laboratorieveiledning om beinhelse forklarer hva generelle beintester kan og ikke kan vise; et normalt resultat på 1 kjemipanel er ikke en erstatning for indisert bildediagnostikk.
Nevrologisk vurdering fokuserer på symptomer, undersøkelse og spesialistvurdering tilpasset alder, inkludert unormale øyebevegelser når det er relevant. Vår veiledning om tolkning av nevrofilament forklarer hvorfor en uspesifikk markør for nevronal skade ikke kan fastslå Gauchers undertype; verken denne markøren eller 1 lyso-Gb1-konsentrasjon gir en selvstendig klassifisering.
Hvem bør få tilbud om familietesting etter bekreftelse?
Etter at Gauchers sykdom er bekreftet, kan genetisk veiledning identifisere slektninger som trenger målrettet testing, og forklare reproduktive sannsynligheter. Testing for familiens 2 etablerte varianter er ofte mer informativt enn å gjenta et bredt screeningpanel, særlig når den opprinnelige rapporten dokumenterer fasen og klassifiseringen tydelig.
Helsøsken av en person med sykdommen har vanligvis de velkjente sannsynlighetene 25% for å være affisert, 50% for å være bærere og 25% for å ikke være bærere når begge foreldrene er bærere. Dette er sannsynligheter før testing, ikke forutsigelser om et bestemt søsken; en tilsynelatende frisk slektning kan fortsatt trenge testing fordi symptomgrad og alder ved symptomdebut varierer.
Partnertesting bidrar til å anslå reproduktiv risiko, men analysens omfang er viktig. Et negativt panel som bare tester noen få vanlige varianter, gir større gjenværende usikkerhet enn en validert, omfattende analyse; be rådgiveren forklare både det påviste resultatet og den gjenværende risikoen, i stedet for å behandle 1 negativ screening som en garanti.
Testing av mindreårige reiser 2 ulike spørsmål: Kan påvisning av sykdom endre oppfølgingen i barndommen, og er forespørselen utelukkende for å fastslå framtidig bærerstatus med tanke på reproduksjon? Diagnostisk testing av et barn som kan være affisert, kan ha umiddelbar verdi, mens testing kun for bærerstatus kan kreve en annen samtykkedrøfting basert på lokal praksis og familiens omstendigheter.
Del den opprinnelige rapporten fra det kliniske laboratoriet, inkludert nøyaktige variantnavn og opplysninger om prøvematerialet, i stedet for et omskrevet familiesammendrag. Vår veiledning for sikker deling av resultater forklarer praktiske hensyn rundt samtykke; hver voksen slektning bør selv bestemme hvem som får tilgang til egne resultater, selv når 1 familiemedlem koordinerer avtaler.
Hva skjer etter at Gauchers sykdom er bekreftet?
En bekreftet diagnose fører til spesialistvurdering, målinger ved utgangspunktet og en beslutning om behandling eller overvåking. Enzymerstatning eller substratreduksjonsbehandling vurderes ut fra klinisk affeksjon, ikke bare fordi 1 enzymresultat er lavt eller lyso-Gb1 overstiger en referansegrense.
Grunnvurderingen omfatter vanligvis CBC, leverrelaterte prøver, målinger av milt og lever, skjelettvurdering og en sykdomsspesifikk biomarkør. Når disse funnene fastslås før behandling, kan senere endringer tolkes; 2 lyso-Gb1-resultater uten informasjon om metode, behandlingstidspunkt og organstatus gir et langt svakere grunnlag for oppfølging.
Kitotriosidase og CCL18 kan bidra til overvåking, men erstatter ikke diagnostisk enzymtesting. En vanlig CHIT1-duplisering på 24 basepar kan eliminere kitotriosidaseaktivitet når den finnes på begge kopier, så et ikke-målbart kitotriosidase-resultat kan gjenspeile arvelig mangel på markøren snarere enn fravær av Gauchers sykdom.
Trendverktøyene til Kantesti kan bidra til å organisere rutineresultater, men de fastslår ikke om spesialisert Gaucher-testing er analytisk sammenlignbar eller om behandlingen bør endres. Genetisk informasjon krever særlig varsomhet; vår veiledning om personvern og data forklarer datahåndteringen, og pasienter bør unngå å inkludere identifiserbare rapporter fra slektninger uten samtykke.
Barn trenger alderstilpasset tolkning, vekstvurdering og pediatrisk metabolsk oppfølging, ikke voksenreferanseområder brukt mekanisk. Vår veiledning for trygg bruk av KI i pediatrien beskriver denne grensen; oppsøk akutt helsehjelp ved ukontrollert blødning, sterke nye magesmerter eller akutte nevrologiske endringer, i stedet for å vente på et nytt rutinemessig oppfølgingsresultat.
Hvilket evidensgrunnlag støtter forløpet, og hva kan KI forklare?
Den diagnostiske utredningen støttes av veiledning fra spesialistlaboratorier, biomarkørforskning og klinisk genetisk evidens – ikke av AI-resultater alene. De 3 direkte relevante medisinske referansene nedenfor omhandler laboratoriebekreftelse, lyso-Gb1 og Parkinsonrisiko forbundet med GBA; våre separate publikasjoner gir bakgrunn om tolkning av rutinemessige laboratorieprøver.
Kantesti er et AI-drevet verktøy for analyse av blodprøver som hjelper med å oversette formuleringer i rapporter til spørsmål for en kliniker, snarere enn å verifisere en diagnose av en sjelden sykdom. Vår informasjon om klinisk metode forklarer bredere tilsyn; ytelse på rutinepaneler fastslår ikke diagnostisk nøyaktighet for GBA1-fase, sjeldne alleler eller spesialiserte enzymanalyser.
Dardis et al. (2022) gir det sentrale laboratorierammeverket, mens Rolfs et al. (2013) gir evidens for lyso-Gb1 som en diagnostisk biomarkør og oppfølgingsmarkør. Funnene deres besvarer 2 ulike spørsmål: hvordan enzymmangel fastslås, og hvordan et tilknyttet biokjemisk signal måles; ingen av delene støtter tolkning av en bærerscreening som tegn på affisert status.
Vår publikasjon om tolkning av koagulasjonsprøver er relevant bakgrunn når en pasient med bekreftet diagnose vurderes for blødning, men det er ikke en diagnostisk studie av Gaucher. Den tilhørende Zenodo-DOI-en nedenfor dokumenterer denne undervisningspublikasjonen, ikke uavhengig validering av en Gaucher-test eller en behandlingsterskel.
Den tilhørende veileder for tolkning av serumproteiner forklarer rutinemessige proteinmålinger som kan inngå i en bredere vurdering; albumin og globuliner bekrefter ikke denne lidelsen. Begge de 2 Zenodo-referansene er åpent inkludert som relaterte undervisningspublikasjoner, atskilt fra den direkte relevante medisinske evidensen.
Ofte stilte spørsmål
Hvordan diagnostiseres Gauchers sykdom etter en unormal tørket blodflekkprøve?
Et unormalt tørket blodflekkresultat følges vanligvis opp med bekreftende testing av glukocerebrosidaseaktivitet i leukocytter og GBA1-analyse. Diagnostisk cellulær aktivitet under omtrent 10–15% av gjennomsnittlig normalverdi er karakteristisk, selv om tolkningen avhenger av laboratoriets metode og prøvekvaliteten. To patogene eller sannsynlig patogene GBA1-varianter på hver sin genkopi støtter genetisk bekreftelse. Lyso-Gb1 gir ytterligere biokjemisk evidens, men erstatter ikke disse testene.
Betyr lav glukocerebrosidaseaktivitet at jeg har Gauchers sykdom?
0 Lav glukocerebrosidaseaktivitet betyr ikke alltid Gaucher-sykdom, særlig når resultatet kommer fra en screening av en tørket blodflekk. Kvaliteten på prøvetakingen, transportforholdene og prøvens sammensetning kan påvirke screeningaktiviteten. Et markant redusert resultat i en validert leukocytt- eller fibroblastanalyse er et langt sterkere diagnostisk bevis enn 1 lav screeningmåling. Grensetilfeller eller avvikende resultater må vurderes av laboratoriet og sammenholdes med testing av GBA1.
Kan en bærer av GBA1 ha Gauchers sykdom?
En person med bare én sykdomsfremkallende GBA1-variant er vanligvis en bærer, ikke en person med Gauchers sykdom. Hvis symptomer og bekreftende enzymtesting gir sterk mistanke om sykdom, bør klinikere undersøke om en annen variant ble oversett, eller om det finnes en annen forklaring. Enzymaktivitet alene kan ikke pålitelig identifisere bærere, fordi områdene for bærere og ikke-bærere overlapper. Enkelte heterozygote GBA1-varianter øker også risikoen for Parkinsons sykdom, men denne sammenhengen er ikke en diagnose av verken Parkinsons sykdom eller Gauchers sykdom.
Hvilket lyso-Gb1-nivå bekrefter Gauchers sykdom?
Ingen enkelt lyso-Gb1-konsentrasjon bekrefter universelt Gauchers sykdom på tvers av alle laboratorier og prøvetyper. Rolfs et al. (2013) rapporterte utmerket diskriminering med en grenseverdi på 12 ng/mL i en selektert forskningskohort, men denne terskelen avhenger av analysemetode og populasjon. Tolk resultatet ved hjelp av referanseintervallet fra laboratoriet som rapporterer svaret, og ta hensyn til om prøven var plasma eller en tørket blodflekk. Bekreftelse bygger på diagnostisk enzymtesting og relevante genetiske funn.
Beviser to GBA1-varianter at man har Gauchers sykdom?
To påviste GBA1-varianter beviser ikke automatisk Gaucher-sykdom. Begge må være sykdomsfremkallende eller sannsynligvis sykdomsfremkallende, og de må påvirke hver sin genkopi, ikke ligge sammen på én kopi. To varianter av usikker betydning fastslår ikke diagnosen i seg selv. Testing av foreldrene, gjennomgang av analysen og bekreftende måling av enzymaktivitet kan bidra til å avklare usikre resultater.
Er det nødvendig med en benmargsbiopsi for å diagnostisere Gauchers sykdom?
Benmargsbiopsi er ikke rutinemessig nødvendig når diagnostisk enzymtesting og GBA1-testing er tilgjengelig. Gaucher-lignende celler kan forekomme ved andre sykdommer, så utseendet deres er ikke tilstrekkelig spesifikt til å bekrefte diagnosen alene. Klinikere kan likevel anbefale benmargsundersøkelse for å avklare et separat hematologisk spørsmål, for eksempel uforklarlige avvik som påvirker 2 eller flere cellelinjer. Hvis det rapporteres lagringslignende celler, er sykdomsspesifikk biokjemisk testing fortsatt nødvendig.
Bør slektninger testes hvis Gauchers sykdom er bekreftet?
Slektninger kan ha nytte av målrettet testing når familiens sykdomsforårsakende GBA1-varianter er fastslått. Når begge foreldrene er bærere, har hvert helsøsken en forhåndssannsynlighet på 25% for å være affisert, 50% for å være bærer og 25% for å arve ingen av familievariantene. Genetisk veiledning forklarer hvilke slektninger som bør testes, hva et negativt resultat ikke avklarer, og hvordan resultatene påvirker familieplanlegging. Det kan likevel være nyttig å teste et tilsynelatende friskt søsken, fordi alvorlighetsgraden av Gauchers sykdom og alderen ved gjenkjenning varierer.
Få forklart blodprøveresultatene dine
Last opp laboratorierapporten din, så forklarer AI-en til Kantesti hver biomarkør på et lettfattelig språk i løpet av sekunder. Brukt av mer enn 2 millioner mennesker verden over.
References
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT-normalområde: veiledning om D-dimer, Protein C og blodkoagulasjon. Kantesti AI medisinsk forskning. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Veiledning om serumproteiner: globuliner, albumin og A/G-forholdet i blodprøver. Kantesti AI medisinsk forskning. DOI
- Dardis A et al. (2022). Pasientsentrerte retningslinjer for laboratoriediagnostikk av Gauchers sykdom type 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukosylsfingosin er en svært sensitiv og spesifikk biomarkør for primær diagnostikk og oppfølgingsmonitorering ved Gauchers sykdom i en ikke-jødisk kaukasisk kohort av pasienter med Gauchers sykdom. PLOS ONE. DOI
- Sidransky E et al. (2009). Multisenteranalyse av glukocerebrosidasemutasjoner ved Parkinsons sykdom. New England Journal of Medicine. DOI PubMed
- 2M+Analyserte prøver
- 127+Countries
- 100+Språk
Om det medisinske teamet


E-E-A-T tillitssignaler
Experience
Klinisk gjennomgang ledet av lege av arbeidsflyter for laboratorietolkning.
Expertise
Fagområde laboratoriemedisin med fokus på hvordan biomarkører oppfører seg i klinisk kontekst.
Authoritativeness
Medisinsk gjennomgått av Dr. Thomas Klein, med bidrag fra Dr. Sarah Mitchell og Prof. Dr. Hans Weber.
Trustworthiness
Evidensbasert tolkning med tydelige oppfølgingsveier for å redusere uro.





Medisinsk ansvarsfraskrivelse
Denne artikkelen er kun for informasjonsformål og utgjør ikke medisinsk rådgivning. Rådfør deg alltid med en kvalifisert helsepersonell for beslutninger om diagnose og behandling.
Publisert · Kontakt redaksjonen
Publisert av Kantesti Ltd, registrert i England og Wales, selskapsnr. 17090423, London, Storbritannia.
