La malattia di Gaucher viene diagnosticata dimostrando una carenza di attività della glucocerebrosidasi, solitamente nei leucociti; l’analisi di GBA1 fornisce una conferma genetica. Un risultato basso allo screening su goccia di sangue essiccata richiede accertamenti; lo stato di portatore e un risultato elevato di lyso-Gb1 non equivalgono a una diagnosi.

Punti chiave
- Screening su goccia di sangue essiccata identifica una possibile carenza enzimatica; 1 risultato di screening anomalo non consente di diagnosticare la malattia di Gaucher.
- Test di conferma dell’enzima misura solitamente la glucocerebrosidasi nei leucociti; un’attività inferiore a circa 10–15% dell’attività media normale è caratteristica, in base al metodo validato dal laboratorio.
- Conferma genetica di GBA1 identifica varianti patogene in entrambe le copie del gene; 2 varianti devono trovarsi su copie opposte per stabilire un genotipo biallelico.
- Stato di portatore di solito significa avere 1 variante patogena di GBA1, non avere la malattia di Gaucher; l’attività enzimatica presenta valori sovrapposti tra portatori e non portatori.
- Lyso-Gb1 supporta la diagnosi e il monitoraggio, ma il valore soglia di 12 ng/mL pubblicato a fini di ricerca non è una soglia universale valida per tutti i laboratori.
- Varianti incerte richiedono l’interpretazione di uno specialista; 2 varianti di significato incerto non bastano da sole a stabilire la diagnosi di malattia di Gaucher.
- Pianificazione familiare comporta una probabilità del 25% di avere un figlio affetto per ogni gravidanza, quando entrambi i genitori sono portatori di una variante patogena nello stesso gene recessivo.
- Gravità della malattia non può essere calcolata sulla base di un’unica percentuale di attività enzimatica, di un risultato GBA1 o di una misurazione di lyso-Gb1.
Che cosa conferma la malattia di Gaucher dopo un risultato di screening?
La malattia di Gaucher è confermata dalla carenza di attività della glucocerebrosidasi in un campione diagnostico appropriato, supportata dall’analisi di GBA1. Un risultato anomalo su goccia di sangue essiccata porta di solito all’analisi dell’enzima nei leucociti e di entrambe le copie di GBA1; i sintomi aiutano a valutare il coinvolgimento della malattia, ma non sono necessari per una diagnosi precoce.
Il percorso diagnostico pone 3 quesiti distinti: lo screening ha individuato una possibile carenza, un test cellulare affidabile la conferma e quali alterazioni genetiche la spiegano? Considerare questi quesiti separatamente evita che un esito positivo allo screening, il riscontro di un portatore o una variante incerta diventino una diagnosi permanente non supportata.
Kantesti è un analizzatore AI degli esami del sangue che aiuta a spiegare la terminologia dei referti senza sostituire la conferma specialistica delle carenze enzimatiche ereditarie. La nostra background aziendale descrive l’organizzazione che sta alla base di queste spiegazioni; per questa patologia, distinguiamo 2 attività: comprendere un referto e stabilire la diagnosi.
Un risultato molecolare che identifica 2 varianti patogene o probabilmente patogene di GBA1 su copie opposte del gene può stabilire una diagnosi genetica, anche prima che compaiano i sintomi. Tuttavia, abbinare il risultato genetico a un test enzimatico convalidato è particolarmente utile dopo lo screening, perché una discordanza può rivelare un problema del campione, un’analisi incompleta o un’interpretazione errata della variante.
Dardis et al. (2022), nelle linee guida di laboratorio dell’International Working Group of Gaucher Disease, distinguono lo screening dalla misurazione diagnostica dell’attività enzimatica e dall’analisi molecolare. Un primo passo pratico è ottenere il referto completo, non solo la parola 'positivo', inclusi il tipo di campione, l’attività, l’intervallo di riferimento e l’indicazione se sia stato eseguito un test di secondo livello.
Perché uno screening su goccia di sangue essiccata può mostrare un’attività bassa?
Una bassa attività della glucocerebrosidasi su goccia di sangue essiccata può indicare la malattia di Gaucher oppure un problema di raccolta, trasporto o analisi. Il risultato individua una persona che necessita di approfondimenti; una singola misurazione di screening non distingue in modo affidabile una persona affetta da un portatore.
Una goccia di sangue essiccata contiene una miscela di elementi cellulari anziché una preparazione standardizzata di leucociti isolati. Poiché il segnale dello screening dipende in parte dalla composizione del campione, l’ematocrito e la quantità di leucociti possono influire sull’attività; il laboratorio diagnostico interpreta quindi un singolo risultato basso tenendo conto della qualità del prelievo e del proprio algoritmo di screening.
Il calore, l’umidità e un’essiccazione inadeguata possono ridurre l’attività enzimatica prima che il campione raggiunga il laboratorio. Se sulla stessa scheda diversi enzimi lisosomiali risultano inaspettatamente bassi, è più plausibile un deterioramento che la presenza di diverse patologie distinte; confrontare 2 o più segnali dei test può quindi fornire informazioni utili sul controllo qualità, senza dimostrarne la causa.
Per esempio, immaginiamo una scheda di screening esposta a un trasporto prolungato in condizioni di umidità, che restituisce un’attività bassa, seguita da un test normale sui leucociti ottenuti da un campione manipolato correttamente. Questa coppia ipotetica di risultati indica un artefatto dello screening, non una carenza enzimatica risolta; la nostra guida sulla qualità dei campioni spiega il principio più generale secondo cui gli errori di manipolazione influiscono in modo diverso sui vari test.
Non tutti i programmi di screening neonatale includono la malattia di Gaucher e i protocolli di secondo livello variano da una giurisdizione all’altra. Ponete 3 domande: si trattava di uno screening della popolazione o di un test richiesto in presenza di sintomi, è stato misurato il lyso-Gb1 e l’analisi di GBA1 era già stata eseguita? Le risposte determinano se il prossimo appuntamento debba concentrarsi sulla conferma, sulla genetica o su entrambe.
Come funziona il test di conferma della glucocerebrosidasi?
Il test enzimatico di conferma per la malattia di Gaucher misura solitamente la beta-glucosidasi acida, detta anche glucocerebrosidasi, nei leucociti. I fibroblasti cutanei coltivati costituiscono un altro campione diagnostico quando necessario; il laboratorio utilizza un test concepito per misurare l’enzima lisosomiale pertinente, anziché interpretare un pannello di analisi chimiche di routine.
La glucocerebrosidasi contribuisce normalmente a scomporre il glucosilceramide all’interno dei lisosomi. I test diagnostici misurano la conversione di un substrato di laboratorio in condizioni controllate; i laboratori possono riportare l’attività in nmol/ora/mg di proteine o in un’altra unità convalidata, quindi i numeri stampati in 2 referti con denominatori diversi non sono confrontabili da soli.
La separazione dei leucociti e la stabilità del campione sono importanti perché il test diagnostico dipende dall’attività enzimatica vitale, non dalla sola presenza del DNA. Chiedere al laboratorio che riceve il campione quale provetta di raccolta, quali condizioni di spedizione e quale intervallo di arrivo siano necessari; una regola usata per gli esami di routine di 1 ospedale potrebbe non essere adatta a un laboratorio specialistico di malattie metaboliche.
Il digiuno in genere non è necessario per i test enzimatici e del DNA eseguiti singolarmente, anche se altri esami richiesti nella stessa visita possono avere requisiti specifici. La nostra spiegazione del test enzimatico G6PD illustra perché il tipo di cellula e il contesto del test sono importanti, ma la G6PD è un enzima diverso, con modalità di ereditarietà e considerazioni relative alla ripetizione del test differenti.
Un laboratorio diagnostico può utilizzare un enzima di controllo o altri controlli per determinare se il campione è idoneo. Quando il referto riporta 'insufficiente', 'degradato' o 'da ripetere', la corretta interpretazione è che 1 test non ha fornito una risposta alla domanda, non che il paziente abbia una forma borderline della malattia di Gaucher.
Quanto deve essere bassa l’attività della glucocerebrosidasi?
Un’attività inferiore a circa 10–15% dell’attività media normale della glucocerebrosidasi è caratteristica della malattia di Gaucher nei test cellulari diagnostici. L’interpretazione dipende dall’intervallo dei valori riscontrati nei pazienti affetti e dalla convalida del test da parte del laboratorio; non esiste un unico valore di attività in nmol/ora/mg applicabile a tutti i metodi.
La descrizione 10–15% si riferisce a una percentuale dell’attività media normale, non necessariamente a una percentuale del limite inferiore dell’intervallo di riferimento. La distinzione è importante: dividere il risultato di un paziente per il valore di riferimento sbagliato può generare una percentuale fuorviante, soprattutto quando il laboratorio riporta un intervallo ampio anziché una media dei controlli.
Per un test ipotetico con un’attività media normale di 20 nmol/ora/mg di proteine, un risultato di 2 nmol/ora/mg corrisponde a 10% di tale media. Questo calcolo spiega la percentuale, ma non stabilisce una soglia trasferibile, poiché un altro laboratorio potrebbe utilizzare un substrato, una preparazione, una calibrazione o un metodo di normalizzazione diversi.
L’attività enzimatica dei portatori rientra nell’intervallo osservato nelle persone senza una variante patogena; pertanto, un valore intermedio non può confermare né escludere in modo affidabile lo stato di portatore. La distinzione tra risultati qualitativi e quantitativi è utile in questo caso: 'basso' riassume una misurazione, ma non ne spiega l’affidabilità diagnostica.
L’attività residua non è un calcolatore della gravità della malattia. Una persona con un’attività del 5% non è necessariamente più colpita sul piano clinico di una persona con un’attività dell’8%; i test basati su substrati non riproducono ogni aspetto della funzione enzimatica nei tessuti e al quadro clinico contribuiscono anche il genotipo, l’età, il coinvolgimento degli organi e la storia terapeutica.
| Livello | Intervallo | Significato |
|---|---|---|
| Entro l’intervallo di normalità del laboratorio | Unità di attività specifiche del metodo | Depone generalmente contro un deficit enzimatico classico correlato a GBA1, se la qualità del campione è adeguata. |
| Attività intermedia o borderline | Al di sotto della norma, ma al di fuori di un intervallo chiaramente associato alla malattia | Richiede la valutazione del laboratorio; non consente di classificare in modo affidabile lo stato di portatore. |
| Attività diagnostica marcatamente ridotta | Spesso inferiore a circa 10–15% della media normale | Supporta la malattia di Gaucher in un test cellulare convalidato; correlare con i risultati di GBA1. |
| Campione non idoneo | Nessuna soglia diagnostica interpretabile | Richiede un nuovo prelievo; l’inadeguatezza del campione non è indice di malattia grave. |
Qual è il ruolo di lyso-Gb1 nella diagnosi della malattia di Gaucher?
Lyso-Gb1, chiamato anche glucosilsfingosina, è un biomarcatore che supporta la diagnosi di Gaucher e aiuta a monitorare l’attività della malattia e la risposta al trattamento. Integra gli esami enzimatici e il test di GBA1; una singola concentrazione non identifica autonomamente il genotipo, il sottotipo clinico o la necessità di trattamento.
Rolfs et al. (2013), in PLOS ONE, hanno riportato un’eccellente capacità di discriminazione diagnostica usando un cutoff di 12 ng/mL in una coorte selezionata di caucasici non ebrei. Questo risultato conferma l’utilità del biomarcatore, ma la coorte, il test e il disegno dello studio sono importanti; non va trasformato in una soglia universale di screening per ogni neonato o laboratorio.
I risultati di lyso-Gb1 nel plasma e su gocce di sangue essiccato non sono automaticamente intercambiabili e i laboratori possono riportare ng/mL o nmol/L. Un risultato plasmatico ipotetico di 60 ng/mL, rispetto al limite superiore di 6 ng/mL di quel laboratorio, è pari a 10 volte il limite superiore; il confronto dovrebbe basarsi sullo stesso tipo di campione e metodo.
Lyso-Gb1 non è lyso-Gb3: quest’ultimo è associato alla malattia di Fabry e riflette una diversa via lipidica. Le spiegazioni didattiche di Kantesti mantengono distinti questi nomi perché confondere i 2 può indirizzare il follow-up nella direzione sbagliata; il nostro percorso per gli esami della malattia di Fabry spiega i corrispondenti test enzimatici e genetici.
Un aumento significativo di lyso-Gb1 rafforza il sospetto quando l’attività enzimatica diagnostica è carente, mentre un risultato del biomarcatore discordante richiede una revisione anziché un’esclusione automatica. Per il follow-up, confrontare almeno 2 misurazioni eseguite con un metodo coerente e interpretare l’andamento insieme alla conta piastrinica, alla valutazione degli organi, ai reperti scheletrici e ai tempi del trattamento.
Che cosa stabiliscono effettivamente i risultati del test genetico GBA1?
I risultati del test genetico GBA1 stabiliscono quali varianti sono state rilevate e se supportano un genotipo causativo di malattia. La malattia di Gaucher è autosomica recessiva: 2 varianti patogene o probabilmente patogene su copie diverse del gene supportano una diagnosi genetica, mentre una sola variante rilevata indica solitamente lo stato di portatore o un test incompleto.
Il referto dovrebbe indicare la variante esatta, la sua classificazione, lo stato allelico e i limiti tecnici del test. Una variante di significato incerto, o VUS, non costituisce un reperto confermato causativo di malattia; rilevare 2 VUS non stabilisce la malattia di Gaucher in assenza di ulteriori evidenze, anche quando il referto usa espressioni allarmanti come 'potenzialmente rilevante'.'
Kantesti è una piattaforma di interpretazione degli esami del sangue basata sull’IA che può aiutare a spiegare la differenza tra 1 variante rilevata e un risultato biallelico confermato. Il nostro guida alla terminologia dei biomarcatori aiuta a leggere il referto, ma la spiegazione dell’IA non sostituisce la classificazione delle varianti di un laboratorio clinico né la valutazione di un consulente genetico.
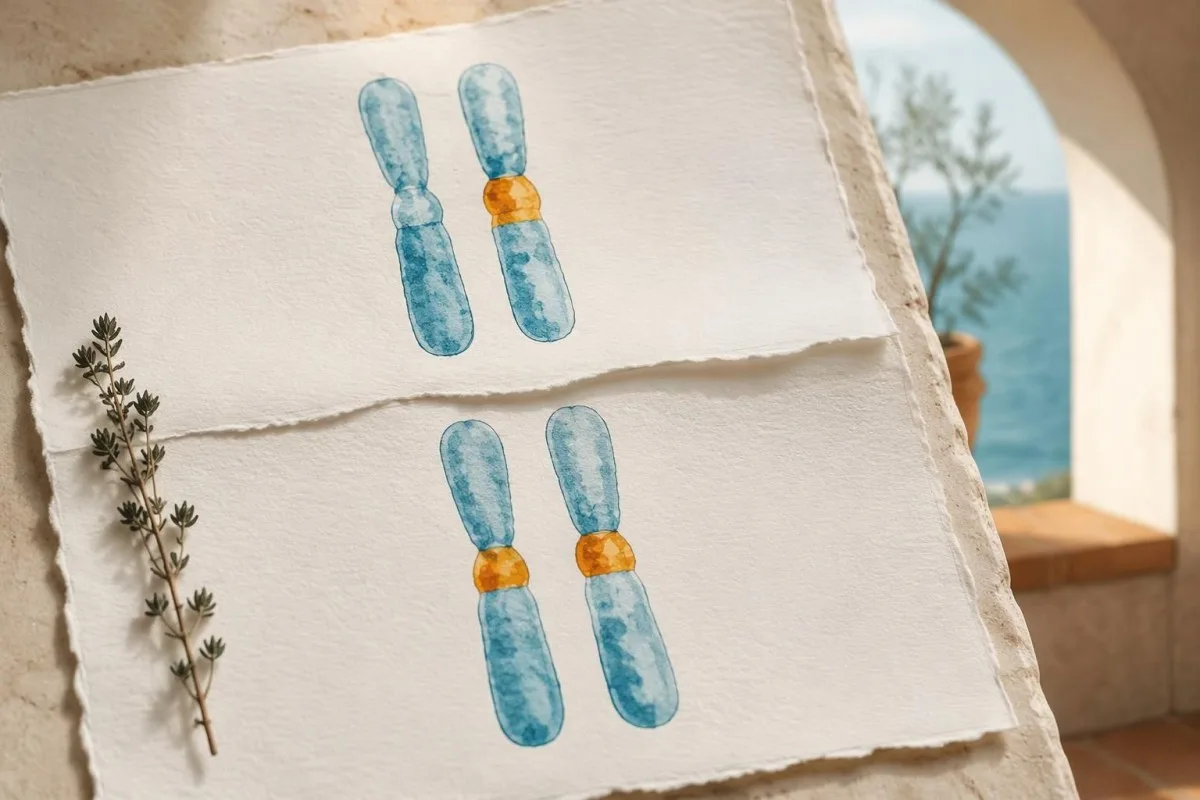
Due varianti possono trovarsi insieme sulla stessa copia del gene, condizione detta 'in cis', lasciando intatta l’altra copia. Le varianti su copie opposte sono dette 'in trans'; il test dei genitori può aiutare a stabilire questa fase, quindi la dicitura 'rilevate 2 varianti' non va considerata sinonimo di 'entrambe le copie sono interessate'.'
Un pannello limitato di mutazioni negativo è diverso da un’analisi completa negativa. Se un pannello esamina solo varianti selezionate, il suo risultato negativo 1 lascia irrisolte le regioni non testate e le alterazioni strutturali; prima di interpretare il risultato come esclusione, chiedere se sono stati inclusi il sequenziamento, l’analisi di delezioni/duplicazioni e metodi in grado di rilevare alleli ricombinanti.
Perché un risultato che indica lo stato di portatore di una variante GBA1 non significa avere la malattia di Gaucher?
Un portatore di GBA1 ha solitamente una variante causativa di malattia e non è affetto dalla malattia di Gaucher. Lo stato di portatore incide soprattutto sulla consulenza riproduttiva, mentre alcune varianti eterozigoti di GBA1 aumentano anche il rischio di malattia di Parkinson; nessuna delle due circostanze trasforma un singolo riscontro di portatore in una diagnosi di malattia da accumulo lisosomiale.
Quando entrambi i genitori sono portatori di una variante causativa di malattia in GBA1, ogni gravidanza comporta una probabilità di 25% di un figlio affetto, una probabilità di 50% di un figlio portatore e una probabilità di 25% di un figlio che non eredita nessuna delle varianti familiari. Queste probabilità si azzerano a ogni gravidanza; gli esiti precedenti non modificano il calcolo successivo.
L’interpretazione dello stato di portatore dipende dalla modalità di trasmissione del gene e dai limiti del test. La nostra guida ai risultati del test di portatore per la SMA mostra come il rischio nascosto possa dipendere dalla disposizione delle copie geniche, mentre l’interpretazione dello stato di portatore per la sindrome dell’X fragile si basa su un meccanismo diverso; nessuno dei due algoritmi dovrebbe essere applicato alla consulenza genetica per GBA1.
Sidransky et al. (2009), sul New England Journal of Medicine, hanno riscontrato un odds ratio complessivo di 5,43 per l’associazione tra mutazioni di GBA e malattia di Parkinson in uno studio caso-controllo multicentrico. Un odds ratio non è una probabilità nell’arco della vita: la maggior parte dei portatori non sviluppa inevitabilmente la malattia di Parkinson e il rischio individuale varia in base alla variante e ad altri fattori.
I sintomi meritano comunque una valutazione anche in una persona classificata come portatrice. Se una persona ipotetica presenta 1 variante patogena rilevata più un’attività leucocitaria chiaramente carente, i clinici dovrebbero cercare un secondo allele non rilevato o un’altra spiegazione, anziché presumere che il solo stato di portatore spieghi i risultati.
Perché il test GBA1 deve essere eseguito da un laboratorio specializzato?
Il test di GBA1 è tecnicamente impegnativo perché lo pseudogene GBAP1, situato nelle vicinanze, presenta una somiglianza di sequenza di circa 96% con GBA1. Un test adeguato deve distinguere il gene funzionale dallo pseudogene e considerare gli alleli ricombinanti o strutturali che un test limitato potrebbe non rilevare o assegnare in modo errato.
Le letture di DNA brevi possono essere mappate in modo ambiguo quando 2 regioni sono molto simili e la ricombinazione tra gene e pseudogene può produrre alleli complessi. Ecco perché 'è stato eseguito il sequenziamento' non è un’informazione sufficiente: il laboratorio dovrebbe spiegare se il suo metodo è validato per il locus GBA1 e come gestisce le regioni difficili.
Sono cambiate anche le denominazioni delle varianti in base alla convenzione di numerazione delle proteine. Il vecchio nome N370S corrisponde a p.Asn409Ser e L444P corrisponde a p.Leu483Pro; la differenza di 39 amminoacidi può far apparire la stessa variante come 2 risultati diversi quando si confronta un vecchio referto familiare con un risultato più recente.
Non tutte le varianti associate a GBA1 che comportano un rischio di Parkinson causano da sole la malattia di Gaucher. Per esempio, p.Glu365Lys, storicamente E326K, richiede una classificazione attenta, anziché essere conteggiata automaticamente come 1 allele causativo della malattia di Gaucher; la nostra guida all’interpretazione dei risultati genetici spiega perché la rilevanza di una variante debba essere valutata in relazione alla condizione oggetto dell’indagine.
La genotipizzazione effettuata da aziende commerciali e l’interpretazione non validata dei dati grezzi non dovrebbero confermare né escludere la malattia di Gaucher. Se un referto indica solo 1 variante comune, chiedete una conferma clinica e informazioni sul secondo allele; se indica un allele complesso, chiedete se le varianti sono in cis e se i test parentali potrebbero chiarire la situazione.
Cosa succede se i risultati degli enzimi, di lyso-Gb1 e del DNA sono discordanti?
Risultati discordanti per la malattia di Gaucher richiedono la revisione del campione e del metodo, nonché l’interpretazione di uno specialista prima di formulare una diagnosi definitiva. Una bassa attività enzimatica con 1 variante rilevata, o un livello elevato di lyso-Gb1 con attività apparentemente normale, può riflettere un test genetico incompleto, limiti analitici o una spiegazione biologica meno comune.
Una combinazione ipotetica di attività leucocitaria carente, lyso-Gb1 elevata e 1 variante patogena di GBA1 giustifica ampiamente la ricerca dell’allele mancante. L’indagine successiva può includere la valutazione di delezioni/duplicazioni, l’analisi degli alleli ricombinanti o un altro metodo validato; ripetere lo stesso pannello limitato non fornisce necessariamente informazioni utili.
La rara carenza di saposina C, correlata a PSAP, può produrre un quadro biochimico e clinico simile alla malattia di Gaucher, nonostante un’attività relativamente conservata in alcuni test con substrati artificiali. Si tratta di una diagnosi differenziale specialistica, non di un motivo per diffidare di ogni risultato enzimatico normale; diventa rilevante quando 2 o più risultati indipendenti restano inspiegati.
Il trapianto allogenico di cellule staminali può modificare l’attività enzimatica leucocitaria e la fonte del DNA nelle cellule circolanti, quindi il laboratorio deve conoscere questa anamnesi. È opportuno segnalare anche le trasfusioni recenti, sebbene il loro impatto dipenda dal prodotto e dal test; confrontare i risultati tra le visite richiede più che presumere che ogni variazione numerica rifletta la malattia.
L’IA Kantesti non può determinare la fase genica, la contaminazione del laboratorio o il chimerismo da cellule del donatore basandosi solo su un referto. La nostra guida sulla sicurezza delle spiegazioni AI distingue le spiegazioni comprensibili dalla verifica diagnostica; portate tutti e 3 i referti — enzimatico, genetico e biomarcatore — alla stessa valutazione specialistica, invece di interpretarli separatamente.
Quali valori dell’emocromo e quali sintomi destano sospetti?
Un ingrossamento inspiegato della milza, trombocitopenia, anemia e sintomi scheletrici possono indurre a effettuare test per la malattia di Gaucher, ma nessuno di questi elementi la conferma. La combinazione conta più di 1 anomalia isolata e i medici devono considerare cause ematologiche, epatiche e di altro tipo oltre a una malattia da accumulo lisosomiale.
Per esempio, un adulto ipotetico con piastrine pari a 85 × 10^9/L, emoglobina pari a 10,4 g/dL e milza ingrossata merita una spiegazione per questo quadro combinato. Questi valori non diagnosticano la malattia di Gaucher; giustificano una valutazione per sequestro, patologie midollari, malattia epatica e altre cause, invece di attribuire tutto alla carenza di ferro.
Quando il contesto clinico suggerisce un artefatto, occorre anzitutto verificare se un basso conteggio piastrinico automatizzato sia dovuto ad aggregazione. La nostra spiegazione sull'aggregazione piastrinica descrive questa comune alternativa; confermare che il conteggio sia realmente basso evita che un falso risultato di laboratorio induca a un iter diagnostico non necessario per una malattia rara.
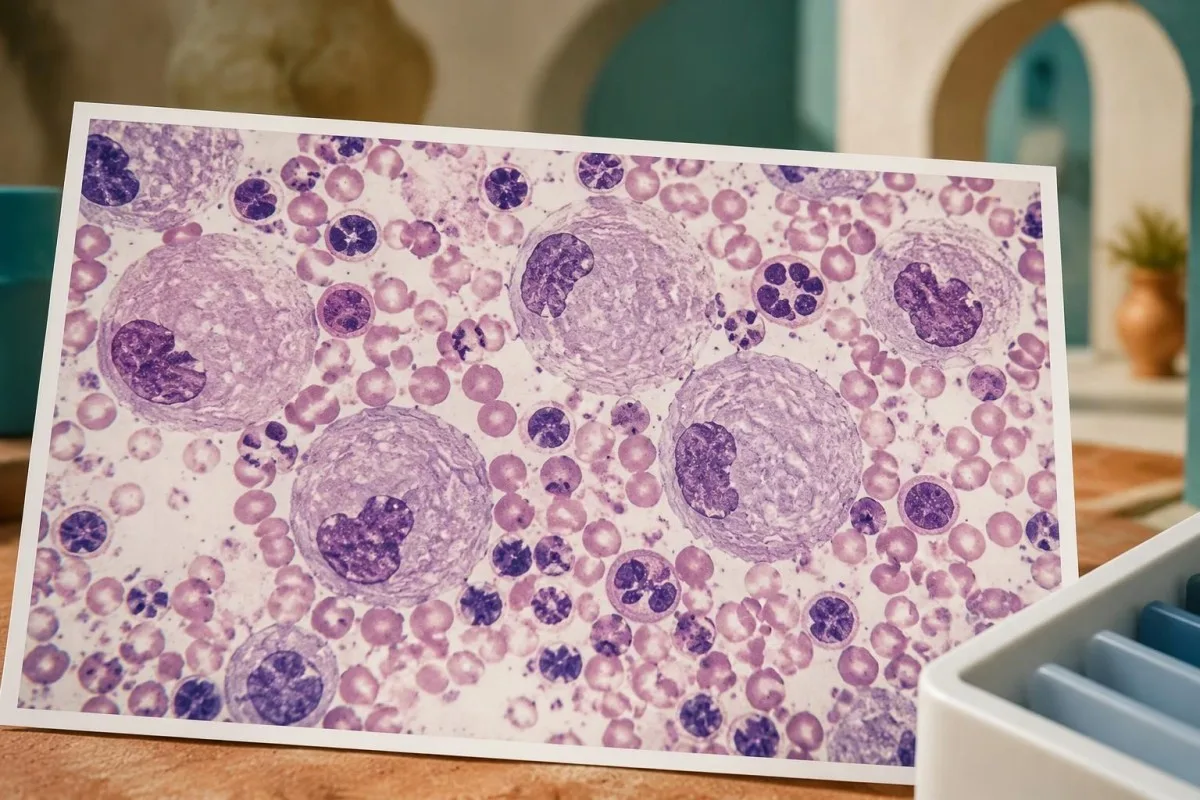
L'esame del midollo osseo non è di norma necessario per diagnosticare la malattia di Gaucher quando sono disponibili i test enzimatici e genetici. Le cellule simili a quelle di Gaucher, o 'pseudo-Gaucher', possono essere presenti in altre condizioni, comprese le patologie caratterizzate da un elevato ricambio cellulare; la nostra guida alla diagnosi midollare spiega perché l'aspetto cellulare e la conferma specifica della malattia rispondono a domande diverse.
Un CBC normale non esclude una malattia di Gaucher precoce o lieve, in particolare quando sono note 2 varianti patogene familiari. Al contrario, se un referto midollare menziona cellule simili a quelle da accumulo, occorre procedere alla conferma biochimica anziché attribuire subito un'etichetta diagnostica; chiedete quali cause alternative sono state considerate e se il campione per il test enzimatico è stato raccolto prima di qualsiasi trattamento.
Questi test possono identificare il tipo e la gravità della malattia di Gaucher?
I test enzimatici e di GBA1 stabiliscono le basi biochimiche e genetiche della malattia di Gaucher, ma la valutazione clinica determina il sottotipo e il coinvolgimento degli organi. La classificazione convenzionale comprende i tipi 1, 2 e 3; il coinvolgimento neurologico primario distingue le forme neuronopatiche. Queste categorie non sostituiscono una valutazione individualizzata.
Il tipo 1 non presenta il quadro neuronopatico primario dei tipi 2 e 3, sebbene le persone con tipo 1 o con varianti eterozigoti di GBA1 possano comunque avere altre patologie neurologiche. La distinzione è specifica sul piano clinico; un'associazione con un futuro rischio di Parkinson non equivale a classificare una persona come affetta da malattia di Gaucher neuronopatica.
La variante p.Asn409Ser è fortemente associata alla forma non neuronopatica quando è presente in un genotipo Gaucher, ma il genotipo non predice con precisione il carico scheletrico o il momento in cui iniziare il trattamento. Due fratelli ipotetici con le stesse 2 varianti possono comunque differire per dimensioni della milza, conteggio piastrinico, coinvolgimento osseo ed età al momento del riconoscimento della malattia.
La valutazione scheletrica può richiedere esami di diagnostica per immagini, perché i risultati di routine di calcio o fosfatasi alcalina possono non rilevare il coinvolgimento osseo correlato alla malattia di Gaucher. La nostra guida di laboratorio sulla salute ossea spiega cosa possono e non possono indicare gli esami ossei generali; un risultato normale in 1 pannello biochimico non sostituisce gli esami di diagnostica per immagini indicati.
La valutazione neurologica si concentra sui sintomi, sull'esame obiettivo e sulla valutazione specialistica adeguata all'età, comprese le anomalie dei movimenti oculari quando pertinenti. La nostra guida all'interpretazione dei neurofilamenti spiega perché un marcatore aspecifico di danno neuronale non può determinare il sottotipo di Gaucher; né tale marcatore né 1 concentrazione di lyso-Gb1 consentono una classificazione autonoma.
Chi dovrebbe sottoporsi ai test familiari dopo la conferma?
Dopo la conferma della malattia di Gaucher, la consulenza genetica può individuare i familiari che necessitano di test mirati e spiegare le probabilità riproduttive. Testare le 2 varianti già identificate nella famiglia è spesso più informativo che ripetere un ampio pannello di screening, soprattutto quando il referto originale ne documenta chiaramente la fase e la classificazione.
I fratelli germani di una persona affetta hanno in genere le consuete probabilità del 25% di essere affetti, del 50% di essere portatori e del 25% di non essere portatori quando entrambi i genitori sono portatori. Si tratta di probabilità a priori, non di previsioni per un fratello specifico; anche un parente apparentemente sano potrebbe aver bisogno di test, poiché la gravità dei sintomi e l'età di esordio variano.
Il test del partner aiuta a stimare il rischio riproduttivo, ma è importante considerare l’ambito del test. Un pannello negativo che analizza solo alcune varianti comuni lascia un’incertezza residua maggiore rispetto a un test completo convalidato; chiedete al consulente di spiegare sia il risultato rilevato sia il rischio residuo, anziché considerare un risultato negativo allo screening una garanzia.
I test sui minori sollevano 2 questioni diverse: identificare la malattia potrebbe modificare l’assistenza durante l’infanzia? La richiesta serve esclusivamente a stabilire lo stato di portatore in vista della riproduzione futura? I test diagnostici per un bambino potenzialmente affetto possono avere un’utilità immediata, mentre i test volti soltanto a determinare lo stato di portatore possono richiedere una discussione diversa sul consenso, in base alla prassi locale e alle circostanze familiari.
Condividete il referto originale del laboratorio clinico, inclusi i nomi esatti delle varianti e i dettagli del campione, anziché un riepilogo familiare riscritto. Il nostro guida alla condivisione sicura dei risultati illustra gli aspetti pratici del consenso; ogni parente adulto dovrebbe controllare l’accesso ai propri risultati, anche quando un familiare coordina gli appuntamenti.
Cosa succede dopo la conferma della malattia di Gaucher?
Una diagnosi confermata comporta una valutazione specialistica, misurazioni di base e una decisione sul trattamento o sul monitoraggio. La terapia enzimatica sostitutiva o la terapia di riduzione del substrato vengono prese in considerazione in base al coinvolgimento clinico, non semplicemente perché il risultato di un enzima è basso o lyso-Gb1 supera il limite di riferimento.
La valutazione di base comprende comunemente CBC, esami correlati al fegato, misurazioni di milza e fegato, valutazione scheletrica e un biomarcatore specifico della malattia. Rilevare questi dati prima del trattamento permette di interpretare i cambiamenti successivi; 2 risultati di lyso-Gb1 senza informazioni sul metodo, sul momento del trattamento e sullo stato degli organi forniscono un quadro di follow-up molto meno affidabile.
Chitotriosidasi e CCL18 possono contribuire al monitoraggio, ma non sostituiscono i test enzimatici diagnostici. Una comune duplicazione di 24 paia di basi in CHIT1 può eliminare l’attività della chitotriosidasi se presente su entrambe le copie; pertanto, un risultato non rilevabile della chitotriosidasi può riflettere una carenza ereditaria del marcatore anziché l’assenza della malattia di Gaucher.
Gli strumenti di analisi delle tendenze di Kantesti possono aiutare a organizzare i risultati di routine, ma non stabiliscono se i test specializzati per Gaucher siano analiticamente comparabili né se sia opportuno modificare il trattamento. Le informazioni genetiche richiedono particolare attenzione; il nostro indicazioni sulla privacy e sui dati illustra il trattamento dei dati e i pazienti dovrebbero evitare di includere referti identificabili di familiari senza il loro consenso.
I bambini necessitano di un’interpretazione adeguata all’età, di una valutazione della crescita e della supervisione di un pediatra esperto in malattie metaboliche, anziché dell’applicazione meccanica degli intervalli di riferimento per adulti. Il nostro linee guida pediatriche sulla sicurezza dell’IA descrive questo limite; in caso di sanguinamento incontrollato, forte dolore addominale di nuova insorgenza o alterazioni neurologiche acute, rivolgetevi urgentemente a un medico invece di attendere un secondo risultato di monitoraggio di routine.
Quali evidenze supportano il percorso diagnostico e che cosa può spiegare l’IA?
Il percorso diagnostico si basa su linee guida di laboratorio specialistico, ricerche sui biomarcatori ed evidenze di genetica clinica, non soltanto sui risultati dell’IA. I 3 riferimenti medici direttamente pertinenti riportati di seguito trattano la conferma di laboratorio, lyso-Gb1 e il rischio di Parkinson associato a GBA; le nostre pubblicazioni distinte forniscono informazioni di contesto sull’interpretazione degli esami di laboratorio di routine.
Kantesti è uno strumento di analisi degli esami del sangue basato sull’IA che aiuta a tradurre il linguaggio dei referti in domande da porre al medico, anziché verificare una diagnosi di malattia rara. Il nostro informazioni sulla metodologia clinica illustra la supervisione più ampia; le prestazioni sui pannelli di routine non stabiliscono l’accuratezza diagnostica per la fase di GBA1, gli alleli rari o i test enzimatici specializzati.
Dardis et al. (2022) forniscono il quadro di riferimento fondamentale per il laboratorio, mentre Rolfs et al. (2013) forniscono evidenze a sostegno di lyso-Gb1 come biomarcatore diagnostico e di follow-up. I loro risultati rispondono a 2 domande diverse: come accertare il deficit enzimatico e come misurare un segnale biochimico associato; nessuno dei due avvalora l’interpretazione di uno screening dei portatori come prova di malattia.
La nostra pubblicazione sull’ interpretazione dei test della coagulazione costituisce un’informazione di contesto pertinente quando si valuta il sanguinamento in un paziente con diagnosi confermata, ma non è uno studio diagnostico sulla malattia di Gaucher. Il DOI Zenodo associato, riportato di seguito, documenta tale pubblicazione didattica, non una convalida indipendente di un test per Gaucher o di una soglia terapeutica.
Il materiale complementare guida all'interpretazione delle proteine sieriche illustra le misurazioni di routine delle proteine che possono accompagnare una valutazione più ampia; albumina e globuline non confermano questa patologia. Entrambi i 2 riferimenti Zenodo sono inclusi in modo trasparente come pubblicazioni didattiche correlate, distinte dalle evidenze mediche direttamente pertinenti.
Domande frequenti
Come viene diagnosticata la malattia di Gaucher dopo un risultato anomalo del test su goccia di sangue essiccata?
Un risultato anomalo su sangue essiccato viene in genere seguito dal test di conferma dell’attività della glucocerebrosidasi nei leucociti e dall’analisi di GBA1. Un’attività cellulare diagnostica inferiore a circa il 10–15% della media normale è caratteristica, sebbene l’interpretazione dipenda dal metodo del laboratorio e dalla qualità del campione. Due varianti patogene o probabilmente patogene di GBA1 su copie opposte del gene supportano la conferma genetica. Lyso-Gb1 aggiunge evidenze biochimiche, ma non sostituisce questi test.
Una bassa attività della glucocerebrosidasi significa che ho la malattia di Gaucher?
0 Bassa attività della glucocerebrosidasi non significa sempre malattia di Gaucher, soprattutto quando il risultato proviene da uno screening su goccia di sangue essiccata. La qualità del prelievo, le condizioni di trasporto e la composizione del campione possono influire sull’attività rilevata dallo screening. Un risultato marcatamente carente in un test validato su leucociti o fibroblasti costituisce un’evidenza diagnostica molto più solida rispetto a 1 sola misurazione di screening bassa. I risultati borderline o discordanti richiedono una revisione di laboratorio e una correlazione con il test di GBA1.
Un portatore di GBA1 può avere la malattia di Gaucher?
Una persona con una sola variante di GBA1 patogena è solitamente un portatore, non una persona affetta dalla malattia di Gaucher. Se i sintomi e i test enzimatici di conferma suggeriscono fortemente la malattia, i medici dovrebbero verificare se è stata trascurata una seconda variante o se esiste un’altra spiegazione. La sola attività enzimatica non consente di identificare in modo affidabile i portatori, poiché gli intervalli dei portatori e dei non portatori si sovrappongono. Alcune varianti eterozigoti di GBA1 aumentano anche il rischio di malattia di Parkinson, ma questa associazione non costituisce una diagnosi né di malattia di Parkinson né di malattia di Gaucher.
Quale livello di lyso-Gb1 conferma la malattia di Gaucher?
Nessuna concentrazione di lyso-Gb1 conferma universalmente la malattia di Gaucher in tutti i laboratori e per tutti i tipi di campione. Rolfs et al. (2013) hanno riportato un'eccellente capacità discriminante con una soglia di 12 ng/mL in una coorte di ricerca selezionata, ma tale soglia dipende dal test e dalla popolazione. Interpretare il risultato tenendo conto dell'intervallo indicato dal laboratorio e del fatto che il campione fosse plasma o una goccia di sangue essiccato. La conferma si basa su test enzimatici diagnostici e su prove genetiche appropriate.
Due varianti di GBA1 dimostrano la malattia di Gaucher?
0 Due varianti GBA1 rilevate non dimostrano automaticamente la malattia di Gaucher. Entrambe devono essere patogene o probabilmente patogene e interessare copie opposte del gene, anziché trovarsi entrambe sulla stessa copia. Due varianti di significato incerto non bastano da sole a stabilire la diagnosi. L’analisi dei genitori, la revisione del test e la conferma dell’attività enzimatica possono aiutare a chiarire i risultati incerti.
È necessaria una biopsia del midollo osseo per diagnosticare la malattia di Gaucher?
0 La biopsia del midollo osseo non è necessaria di routine quando sono disponibili il test diagnostico degli enzimi e il test di GBA1. Le cellule simil-Gaucher possono comparire in altre patologie, quindi il loro aspetto non è sufficientemente specifico da confermare da solo la diagnosi. I clinici possono comunque raccomandare un esame del midollo per un quesito ematologico distinto, come anomalie inspiegate che interessano 2 o più linee cellulari. Se vengono segnalate cellule simil-cellule di accumulo, è comunque necessario eseguire test biochimici specifici per la malattia.
I familiari dovrebbero sottoporsi al test se la malattia di Gaucher è confermata?
I familiari possono trarre beneficio da test mirati dopo aver identificato le varianti patogene di GBA1 presenti in famiglia. Se entrambi i genitori sono portatori, ciascun fratello o sorella germano ha una probabilità pre-test del 25% di essere affetto, del 50% di essere portatore e del 25% di non ereditare nessuna delle varianti familiari. La consulenza genetica chiarisce quali familiari dovrebbero sottoporsi ai test, quali aspetti restano irrisolti in caso di risultato negativo e in che modo i risultati influiscono sulla pianificazione riproduttiva. Anche il test di un fratello o di una sorella apparentemente in buona salute può essere utile, perché la gravità della malattia di Gaucher e l'età al momento del riconoscimento variano.
Scopri come leggere le analisi del sangue
Carica il tuo referto di laboratorio e l'IA di Kantesti spiega ogni biomarcatore in un linguaggio semplice in pochi secondi. Utilizzata da oltre 2 milioni di persone in tutto il mondo.
Riferimenti
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervallo normale dell'aPTT: guida alla coagulazione del sangue per D-dimero e proteina C. Ricerca medica sull'IA di Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guida alle proteine sieriche: globuline, albumina e rapporto albumina/globuline nelle analisi del sangue. Ricerca medica sull'IA di Kantesti. DOI
- Dardis A et al. (2022). Linee guida centrate sul paziente per la diagnosi di laboratorio della malattia di Gaucher di tipo 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). La glucosilsfingosina è un biomarcatore altamente sensibile e specifico per la diagnosi primaria e il monitoraggio del follow-up nella malattia di Gaucher, in una coorte non ebraica e caucasica di pazienti affetti dalla malattia di Gaucher. PLOS ONE. DOI
- Sidransky E et al. (2009). Analisi multicentrica delle mutazioni della glucocerebrosidasi nella malattia di Parkinson. New England Journal of Medicine. DOI PubMed
- 2 milioni+Esami analizzati
- 127+Paesi
- 100+Lingue
Informazioni sul team medico


Segnali di fiducia E-E-A-T
Esperienza
Revisione clinica guidata da un medico dei flussi di lavoro di interpretazione degli esami.
Competenza
Focus sulla medicina di laboratorio su come i biomarcatori si comportano nel contesto clinico.
autorevolezza
Revisione medica a cura del dott. Thomas Klein, con il contributo della dott.ssa Sarah Mitchell e del prof. Hans Weber.
Affidabilità
Interpretazione basata su evidenze, con percorsi di follow-up chiari per ridurre l’allarme.





Avvertenza medica
Questo articolo ha solo scopo educativo e non costituisce consulenza medica. Consulta sempre un operatore sanitario qualificato per decisioni su diagnosi e trattamento.
Pubblicato · Contatta il team editoriale
Pubblicato da Kantesti Ltd, registrata in Inghilterra e Galles, numero di società. 17090423, Londra, Regno Unito.
