Gaucherova choroba se diagnostikuje průkazem snížené aktivity glukocerebrozidázy, obvykle v leukocytech; analýza GBA1 poskytuje genetické potvrzení. Nízká hodnota při screeningu ze suché kapky krve vyžaduje následné vyšetření; přenašečství a zvýšená hodnota lyso-Gb1 nejsou zaměnitelné s diagnózou.

Klíčová sdělení
- Screening ze suché kapky krve odhaluje možný nedostatek enzymu; 1 abnormální screeningový výsledek Gaucherovu chorobu nepotvrzuje.
- Konfirmační vyšetření enzymu obvykle měří glukocerebrozidázu v leukocytech; aktivita nižší než přibližně 10–15% průměrné normální aktivity je charakteristická, s přihlédnutím k validované metodě laboratoře.
- Genetické potvrzení GBA1 odhaluje varianty způsobující onemocnění v obou kopiích genu; 2 varianty musí být na opačných kopiích, aby byl potvrzen bialelický genotyp.
- Přenašečství obvykle znamená 1 variantu GBA1 způsobující onemocnění, nikoli Gaucherovu chorobu; aktivita enzymu se u přenašečů a osob, které přenašeči nejsou, překrývá.
- Lyso-Gb1 podporuje diagnostiku a monitorování, ale publikovaná výzkumná mezní hodnota 12 ng/mL není univerzálním prahem platným pro všechny laboratoře.
- Nejisté varianty vyžadují odbornou interpretaci; 2 varianty nejasného významu samy o sobě Gaucherovu chorobu nepotvrzují.
- Plánování rodiny zahrnuje pravděpodobnost 25% narození postiženého dítěte v každém těhotenství, pokud oba rodiče nesou variantu způsobující onemocnění ve stejném recesivním genu.
- Závažnost onemocnění nelze vypočítat na základě jediné procentuální hodnoty enzymové aktivity, výsledku GBA1 ani měření lyso-Gb1.
Co potvrzuje Gaucherovu chorobu po screeningovém výsledku?
Gaucherova choroba se potvrzuje sníženou aktivitou glukocerebrosidázy ve vhodném diagnostickém vzorku, přičemž oporu poskytuje vyšetření GBA1. Abnormální výsledek ze suché kapky krve obvykle vede k vyšetření enzymu v leukocytech a analýze obou kopií GBA1; příznaky pomáhají posoudit postižení onemocněním, ale pro časnou diagnózu nejsou nutné.
Diagnostický postup zahrnuje 3 odlišné otázky: odhalil screening možný deficit, potvrzuje jej spolehlivý test buněk a jaké genetické změny jej vysvětlují? Oddělené posuzování těchto otázek brání tomu, aby se screeningový nález, zjištění přenašečství nebo nejistá varianta staly nepodloženou celoživotní diagnózou.
Kantesti je analyzátor krevních testů využívající AI, který pomáhá vysvětlovat terminologii ve výsledcích, aniž by nahrazoval odborné potvrzení dědičných enzymových deficitů. Naše firemní pozadí popisuje organizaci stojící za těmito vysvětleními; u tohoto onemocnění rozlišujeme 2 úkoly – porozumět výsledku a stanovit diagnózu.
Molekulární nález 2 patogenních nebo pravděpodobně patogenních variant GBA1 na opačných kopiích genu může potvrdit genetickou diagnózu ještě před rozvojem příznaků. Spojení genetického nálezu s validovaným enzymovým testem je však obzvlášť přínosné po screeningu, protože nesoulad může odhalit problém se vzorkem, neúplné vyšetření nebo nesprávnou interpretaci varianty.
Dardis et al. (2022) v laboratorních doporučeních Mezinárodní pracovní skupiny pro Gaucherovu chorobu rozlišují screening od diagnostického měření enzymové aktivity a molekulární analýzy. Praktickým prvním krokem je získat kompletní zprávu, nejen údaj 'pozitivní', včetně typu vzorku, aktivity, referenčního rozmezí a informace, zda bylo provedeno následné vyšetření.
Proč může screening ze suché kapky krve ukázat nízkou aktivitu?
Nízká aktivita glukocerebrosidázy v suché kapce krve může souviset s Gaucherovou chorobou nebo s problémem při odběru, přepravě či analýze. Výsledek identifikuje osobu, která potřebuje následné vyšetření; 1 screeningové měření nedokáže spolehlivě rozlišit nemocného od přenašeče.
Suchá kapka krve obsahuje směs buněčných složek, nikoli standardizovaný preparát izolovaných leukocytů. Protože screeningový signál částečně závisí na složení vzorku, může aktivitu ovlivnit hematokrit i množství leukocytů; diagnostická laboratoř proto posuzuje 1 nízký výsledek spolu s kvalitou odběru a vlastním screeningovým algoritmem.
Teplo, vlhkost a nedostatečné vysušení mohou snížit enzymovou aktivitu ještě před doručením vzorku do laboratoře. Pokud je na téže kartičce neočekávaně nízká aktivita několika lysozomálních enzymů, je pravděpodobnější znehodnocení vzorku než několik samostatných onemocnění; porovnání 2 či více výsledků testů proto může poskytnout užitečné informace pro kontrolu kvality, aniž by prokazovalo příčinu.
Představme si například screeningovou kartičku vystavenou během dlouhé přepravy vlhkému prostředí, která vykáže nízkou aktivitu, po níž následuje normální vyšetření leukocytů ze správně uchovávaného vzorku. Tato hypotetická dvojice výsledků svědčí pro artefakt screeningu, nikoli pro obnovený enzymový deficit; naše příručka ke kvalitě vzorků vysvětluje obecnější princip, že chyby při manipulaci ovlivňují různé testy různým způsobem.
Screeningové programy novorozenců Gaucherovu chorobu nezahrnují všechny a postupy následných vyšetření se v jednotlivých jurisdikcích liší. Položte 3 otázky: šlo o populační screening, nebo o vyšetření na základě příznaků, bylo měřeno lyso-Gb1 a byla již provedena analýza GBA1? Odpovědi určí, zda se má následující návštěva zaměřit na potvrzení diagnózy, genetiku, nebo obojí.
Jak probíhá konfirmační vyšetření glukocerebrozidázy?
Potvrzovací vyšetření enzymu při Gaucherově chorobě obvykle měří kyselou beta-glukosidázu, nazývanou také glukocerebrosidáza, v leukocytech. V případě potřeby lze jako další diagnostický vzorek použít kultivované kožní fibroblasty; laboratoř používá metodu určenou k měření příslušného lysozomálního enzymu, nikoli k interpretaci rutinního biochemického panelu.
Glukocerebrosidáza za normálních okolností pomáhá rozkládat glukosylceramid uvnitř lysozomů. Diagnostické testy měří za kontrolovaných podmínek přeměnu laboratorního substrátu; laboratoře mohou uvádět aktivitu v nmol/hodinu/mg bílkoviny nebo v jiné validované jednotce, takže 2 zprávy s různými jmenovateli nelze porovnávat pouze podle uvedených čísel.
Oddělení leukocytů a stabilita vzorku jsou důležité, protože diagnostický test závisí na aktivitě životaschopného enzymu, nikoli pouze na přítomnosti DNA. Zeptejte se laboratoře, která bude vzorek zpracovávat, jakou odběrovou zkumavku, přepravní podmínky a lhůtu pro doručení požaduje; pravidlo používané pro rutinní vyšetření v 1 nemocnici nemusí být vhodné pro specializovanou metabolickou laboratoř.
Před samostatným enzymovým a DNA testováním obvykle není nutné lačnit, ačkoli další testy objednané při stejné návštěvě mohou mít vlastní požadavky. Naše vysvětlení enzymového testování G6PD ukazuje, proč záleží na typu buněk a kontextu testu, ale G6PD je jiný enzym s odlišnou dědičností a jinými požadavky na opakované testování.
Diagnostická laboratoř může použít kontrolní enzym nebo jiné kontroly k ověření, zda je vzorek vhodný. Když zpráva uvádí 'nedostatečný', 'degradovaný' nebo 'nutno opakovat', správná interpretace je, že 1 test na otázku neodpověděl — nikoli že pacient má hraniční formu Gaucherovy choroby.
Jak nízká musí být aktivita glukocerebrozidázy?
Aktivita pod přibližně 10–15% průměrné normální aktivity glukocerebrosidázy je pro Gaucherovu chorobu v diagnostických buněčných testech charakteristická. Interpretaci určuje rozmezí pro postižené pacienty dané laboratoře a validace testu; neexistuje jediná hodnota aktivity v nmol/hodinu/mg, která by platila pro všechny metody.
Údaj 10–15% označuje podíl průměrné normální aktivity, nikoli nutně podíl dolní meze referenčního rozmezí. Na tomto rozdílu záleží: vydělení výsledku pacienta nesprávnou referenční hodnotou může vést k zavádějícímu procentu, zejména když laboratoř uvádí široké rozmezí místo průměrné kontrolní hodnoty.
U hypotetického testu s průměrnou normální aktivitou 20 nmol/hodinu/mg bílkoviny představuje výsledek 2 nmol/hodinu/mg hodnotu 10% tohoto průměru. Tento výpočet vysvětluje procento; nestanovuje přenositelnou mezní hodnotu, protože jiná laboratoř může používat odlišný substrát, přípravu, kalibraci nebo metodu normalizace.
Aktivita enzymu u přenašečů se překrývá s aktivitou u lidí bez varianty způsobující onemocnění, takže střední hodnota nemůže spolehlivě potvrdit ani vyloučit přenašečství. Rozlišení mezi kvalitativní a kvantitativní výsledky je zde užitečné: 'nízká' shrnuje naměřenou hodnotu, ale nevypovídá o její diagnostické spolehlivosti.
Zbytková aktivita není ukazatelem závažnosti onemocnění. Osoba s aktivitou 5% nemusí být klinicky postižena více než někdo s aktivitou 8%; testy založené na substrátu nereprodukují všechny aspekty funkce enzymu v tkáních a ke klinickému obrazu přispívají také genotyp, věk, postižení orgánů a anamnéza léčby.
| Úroveň | Rozmezí | Co to znamená |
|---|---|---|
| V rámci normálního rozmezí laboratoře | Jednotky aktivity specifické pro metodu | Při vyhovující kvalitě vzorku obvykle svědčí proti klasickému nedostatku enzymu souvisejícímu s GBA1. |
| Střední nebo hraniční aktivita | Pod normální hodnotou, ale mimo jasné rozmezí pro postižené | Vyžaduje posouzení laboratoří; nelze spolehlivě určit přenašečství. |
| Výrazně snížená diagnostická aktivita | Často pod přibližně 10–15% průměrné normální aktivity | Podporuje Gaucherovu chorobu ve validovaném buněčném testu; interpretujte v souvislosti s nálezy v GBA1. |
| Nevhodný vzorek | Neexistuje interpretovatelná diagnostická hranice | Vyžaduje opakovaný odběr; selhání vzorku není důkazem závažného onemocnění. |
Jakou roli má lyso-Gb1 v diagnostice Gaucherovy choroby?
Lyso-Gb1, nazývaný také glukosylsfingosin, je biomarker podporující diagnózu Gaucherovy choroby a pomáhající sledovat aktivitu onemocnění a odpověď na léčbu. Doplňuje vyšetření enzymů a GBA1; jediná koncentrace sama o sobě neurčuje genotyp, klinický podtyp ani potřebu léčby.
Rolfs et al. (2013) v časopise PLOS ONE popsali v rámci vybrané kohorty bělošských osob nežidovského původu vynikající diagnostickou rozlišovací schopnost při použití hranice 12 ng/mL. Tento poznatek podporuje užitečnost biomarkeru, záleží však na kohortě, testu i uspořádání studie; neměl by se převádět na univerzální screeningovou hranici pro každého novorozence ani každou laboratoř.
Výsledky lyso-Gb1 v plazmě a ze suché kapky krve nejsou automaticky zaměnitelné a laboratoře mohou uvádět ng/mL nebo nmol/L. Hypotetický výsledek v plazmě 60 ng/mL při horní mezi dané laboratoře 6 ng/mL je 10násobkem horní meze; srovnání by mělo vycházet ze stejného typu vzorku a metody.
Lyso-Gb1 není lyso-Gb3: druhá uvedená látka souvisí s Fabryho chorobou a odráží jinou metabolickou dráhu lipidů. Vzdělávací vysvětlení platformy Kantesti tyto názvy rozlišují, protože jejich záměna může nasměrovat další vyšetření špatným směrem; naše cesta vyšetření Fabryho choroby vysvětluje příslušná vyšetření enzymů a genů.
Výrazné zvýšení lyso-Gb1 posiluje podezření, pokud je diagnostická aktivita enzymů snížená, zatímco nesouhlasný výsledek biomarkeru je důvodem k přezkoumání, nikoli k automatickému odmítnutí. Při následném sledování porovnejte alespoň 2 měření provedená konzistentní metodou a interpretujte trend společně s počtem trombocytů, vyšetřením orgánů, kostními nálezy a načasováním léčby.
Co výsledky genetického testu GBA1 skutečně potvrzují?
Výsledky genetického testu GBA1 určují, které varianty byly zjištěny a zda odpovídají genotypu způsobujícímu onemocnění. Gaucherova choroba se dědí autosomálně recesivně: 2 patogenní nebo pravděpodobně patogenní varianty na opačných kopiích genu podporují genetickou diagnózu, zatímco jedna zjištěná varianta obvykle svědčí pro přenašečství nebo neúplné vyšetření.
Zpráva by měla uvádět přesnou variantu, její klasifikaci, zygotnost a technická omezení testu. Varianta nejasného klinického významu neboli VUS není potvrzeným nálezem způsobujícím onemocnění; zjištění 2 VUS Gaucherovu chorobu bez dalších důkazů nepotvrzuje, ani když zpráva používá znepokojivé formulace, jako je 'potenciálně relevantní'.'
Kantesti je platforma pro rozbor krevních výsledků s umělou inteligencí, která může pomoci vysvětlit rozdíl mezi 1 zjištěnou variantou a potvrzeným bialelickým nálezem. Naše průvodce terminologií biomarkerů pomáhá s porozuměním zprávám, ale vysvětlení pomocí AI nenahrazuje klasifikaci varianty v klinické laboratoři ani posouzení genetického poradce.
Dvě varianty se mohou nacházet společně na jedné kopii genu, což se označuje jako 'v cis', a druhá kopie pak zůstává neovlivněna. Varianty na opačných kopiích jsou 'v trans'; určit tuto fázi může pomoci vyšetření rodičů, proto se výraz 'zjištěny 2 varianty' nesmí považovat za synonymum tvrzení 'postiženy jsou obě kopie'.'
Negativní výsledek omezeného panelu mutací se liší od negativního výsledku komplexní analýzy. Pokud panel zkoumá pouze vybrané varianty, jeho 1 negativní výsledek ponechává nevyšetřené oblasti a strukturální změny neobjasněné; než výsledek vyložíte jako vyloučení onemocnění, ověřte, zda bylo zahrnuto sekvenování, analýza delecí/duplikací a metody schopné detekovat rekombinantní alely.
Proč výsledek testu GBA1 prokazující přenašečství neznamená Gaucherovu chorobu?
Přenašeč Gaucherovy choroby má obvykle jednu variantu způsobující onemocnění a Gaucherovu chorobu nemá. Přenašečství má vliv především na reprodukční poradenství, zatímco některé heterozygotní varianty GBA1 rovněž zvyšují riziko Parkinsonovy choroby; ani jedno z toho nemění 1 nález přenašečství v diagnózu lysozomální střádavé choroby.
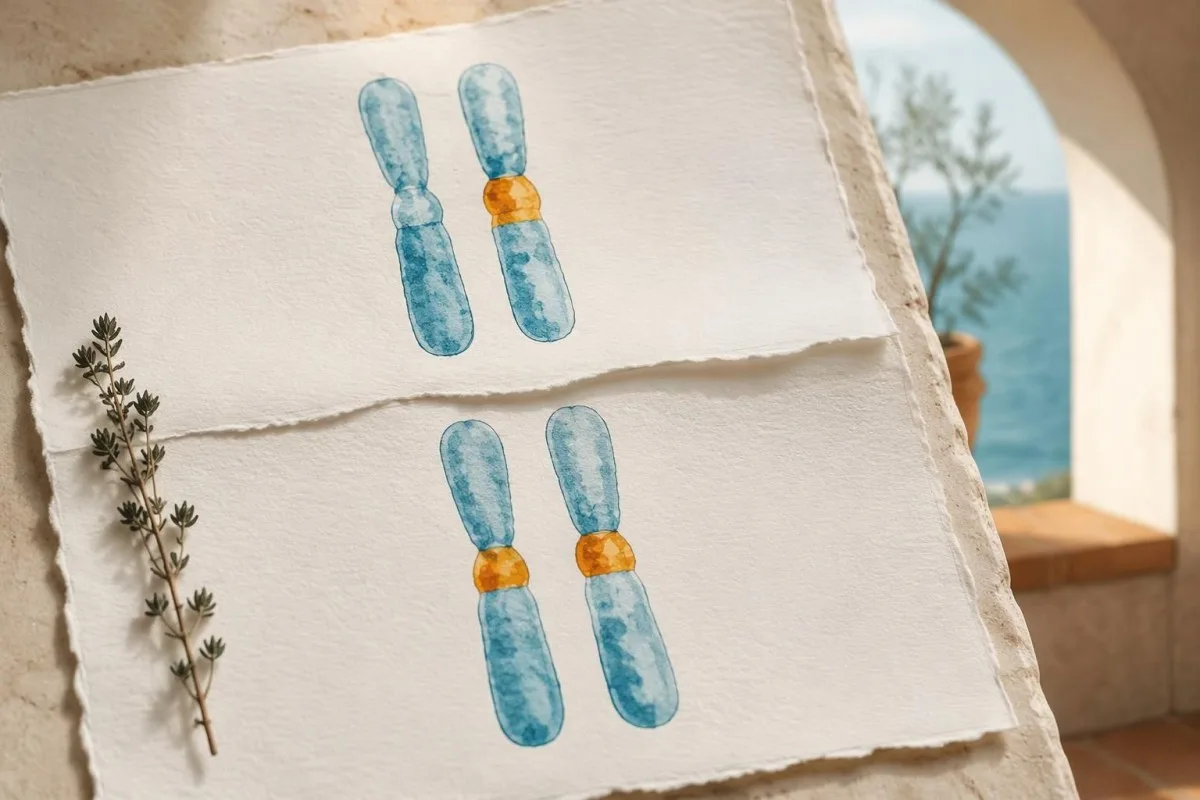
Pokud oba rodiče nesou variantu způsobující onemocnění v genu GBA1, má každé těhotenství 25% pravděpodobnost narození postiženého dítěte, 50% pravděpodobnost narození dítěte-přenašeče a 25% pravděpodobnost narození dítěte, které nezdědí ani jednu z rodinných variant. Tyto pravděpodobnosti se při každém těhotenství stanovují znovu; předchozí výsledky výpočet pro další těhotenství nemění.
Interpretace nosičství závisí na způsobu dědičnosti daného genu a omezeních testu. Naše průvodce výsledky testování nosičství SMA ukazuje, jak může skryté riziko záviset na uspořádání kopií genu, zatímco interpretace nosičství syndromu fragilního X vychází z jiného mechanismu; žádný z těchto algoritmů by se neměl přenášet do poradenství ohledně GBA1.
Sidransky et al. (2009) v časopise New England Journal of Medicine zjistili v multicentrické studii případů a kontrol celkový poměr šancí 5,43 pro souvislost mezi mutacemi GBA a Parkinsonovou nemocí. Poměr šancí není celoživotní pravděpodobnost: u většiny nosičů se Parkinsonova nemoc nevyvine nevyhnutelně a individuální riziko se liší podle varianty a dalších faktorů.
Příznaky je třeba vyšetřit i u osoby označené za nosiče. Pokud má hypotetická osoba 1 zjištěnou patogenní variantu a současně zřetelně sníženou aktivitu v leukocytech, měli by lékaři hledat nezjištěnou druhou alelu nebo jiné vysvětlení, místo aby předpokládali, že nález vysvětluje samo nosičství.
Proč je nutné provádět testování GBA1 ve specializované laboratoři?
Testování GBA1 je technicky náročné, protože blízký pseudogen GBAP1 má přibližně 96% sekvenční podobnost s GBA1. Vhodná metoda musí odlišit funkční gen od pseudogenu a zohlednit rekombinantní nebo strukturální alely, které mohou při omezeném testování uniknout nebo být chybně přiřazeny.
Krátká čtení DNA mohou být při mapování nejednoznačná, pokud jsou 2 oblasti vysoce podobné, a rekombinace genu s pseudogenem může vytvářet komplexní alely. Proto informace 'provedeno sekvenování' nestačí: laboratoř by měla vysvětlit, zda je její metoda validována pro lokus GBA1 a jakým způsobem zpracovává obtížné oblasti.
Názvy variant se také změnily v důsledku změny konvence číslování aminokyselin v proteinu. Starší název N370S odpovídá p.Asn409Ser a L444P odpovídá p.Leu483Pro; rozdíl 39 aminokyselin může způsobit, že se stejná varianta jeví jako 2 odlišné nálezy při porovnávání starší rodinné zprávy s novějším výsledkem.
Ne každá varianta GBA1 spojená s rizikem Parkinsonovy nemoci sama o sobě způsobuje Gaucherovu chorobu. Například p.Glu365Lys, historicky E326K, vyžaduje pečlivou klasifikaci, nikoli automatické započítání jako 1 alely způsobující Gaucherovu chorobu; náš průvodce interpretací genetických výsledků vysvětluje, proč je třeba význam varianty posuzovat ve vztahu k vyšetřovanému onemocnění.
Spotřebitelské genotypování a nevalidovaná interpretace surových dat by neměly sloužit k potvrzení ani vyloučení Gaucherovy choroby. Pokud zpráva uvádí pouze 1 běžnou variantu, požádejte o klinické potvrzení a zeptejte se na druhou alelu; pokud uvádí komplexní alelu, zeptejte se, zda se změny nacházejí v cis a zda by je mohlo objasnit testování rodičů.
Co když si výsledky vyšetření enzymu, lyso-Gb1 a DNA odporují?
Rozporuplné výsledky vyšetření na Gaucherovu chorobu vyžadují kontrolu vzorku a metody a odbornou interpretaci před stanovením konečné diagnózy. Nízká aktivita enzymu při 1 zjištěné variantě nebo zvýšený lyso-Gb1 při zdánlivě normální aktivitě mohou odrážet neúplné genetické vyšetření, analytická omezení nebo méně časté biologické vysvětlení.
Hypotetická kombinace snížené aktivity v leukocytech, zvýšeného lyso-Gb1 a 1 patogenní varianty GBA1 silně odůvodňuje pátrání po chybějící alele. Další vyšetření může zahrnovat analýzu delecí/duplikací, analýzu rekombinantních alel nebo jinou validovanou metodu; opakování stejného omezeného panelu nemusí nutně přinést užitečné informace.
Vzácný nedostatek saposinu C související s genem PSAP může způsobovat biochemický a klinický obraz podobný Gaucherově chorobě, přestože aktivita v některých testech s umělým substrátem zůstává relativně zachována. Jde o diferenciální diagnózu pro specialisty, nikoli o důvod zpochybňovat každý normální enzymový test; je relevantní, pokud zůstávají nevysvětlené 2 nebo více nezávislých nálezů.
Alogenní transplantace kmenových buněk může změnit aktivitu enzymů v leukocytech i původ DNA v cirkulujících buňkách, proto laboratoř potřebuje znát tuto anamnézu. Je třeba uvést také nedávné transfuze, ačkoli jejich vliv závisí na přípravku a metodě; porovnání výsledků mezi návštěvami vyžaduje to víc než jen předpokládat, že každá číselná změna odráží onemocnění.
Kantesti AI nedokáže pouze na základě zprávy určit fázi genů, kontaminaci laboratoře ani chimerismus dárcovských buněk. Náš průvodce bezpečností AI vysvětlení odděluje srozumitelná vysvětlení od diagnostického ověření; přineste všechny 3 zprávy — o enzymu, genetice a biomarkeru — na společnou odbornou konzultaci, místo abyste každou interpretovali samostatně.
Které krevní obrazy a příznaky vzbuzují podezření?
Nevysvětlené zvětšení sleziny, trombocytopenie, anémie a skeletální příznaky mohou vést k testování na Gaucherovu chorobu, ale žádný z těchto nálezů ji nepotvrzuje. Kombinace nálezů je důležitější než 1 izolovaná abnormalita a lékaři musí vedle lysozomální střádavé choroby zvážit také hematologické, jaterní a jiné příčiny.
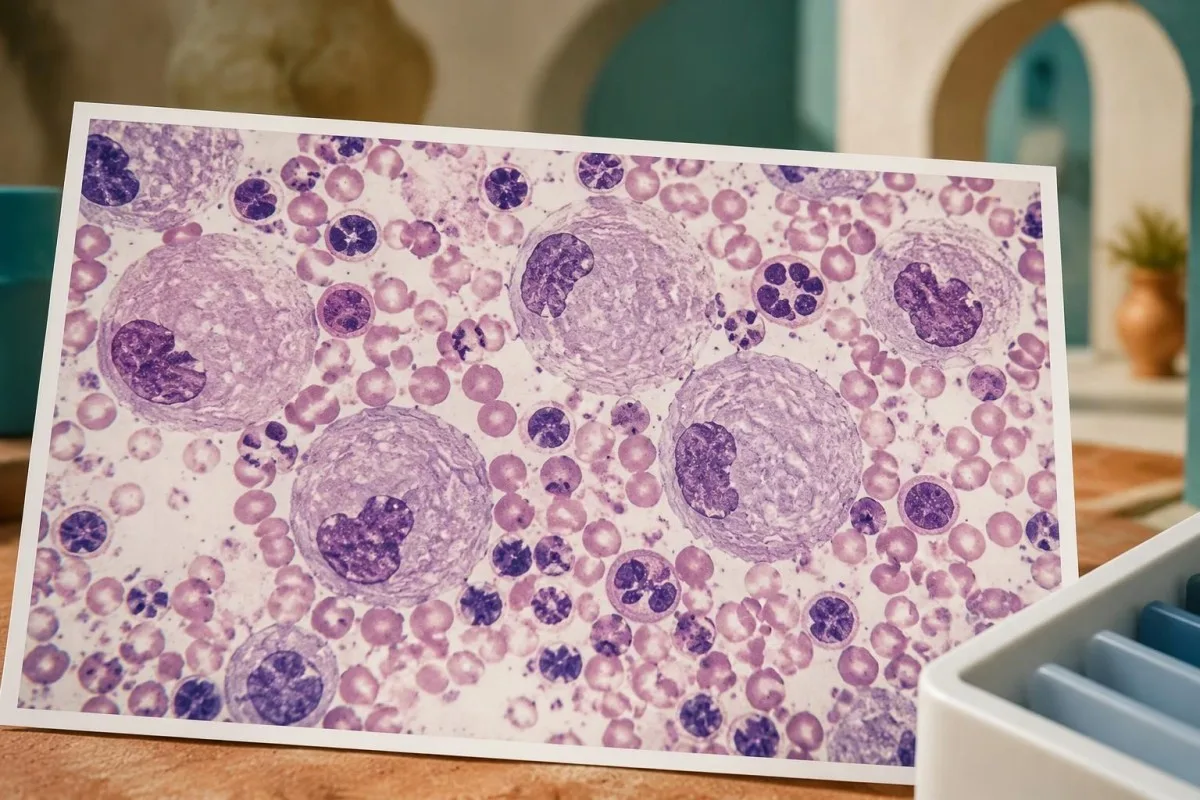
Například u hypotetického dospělého s počtem trombocytů 85 × 10^9/L, hemoglobinem 10,4 g/dL a zvětšenou slezinou je třeba objasnit souvislost mezi těmito nálezy. Uvedené hodnoty Gaucherovu chorobu nediagnostikují; odůvodňují vyšetření sekvestrace, poruch kostní dřeně, jaterního onemocnění a dalších příčin, namísto toho, aby se vše přičítalo nedostatku železa.
Pokud klinický kontext svědčí pro artefakt, je třeba nejprve ověřit nízký počet trombocytů zjištěný automatizovanou metodou a vyloučit shlukování. Náš vysvětlení shlukování trombocytů popisuje tuto častou alternativní příčinu; potvrzení skutečně nízkého počtu předchází tomu, aby falešná laboratorní abnormalita vedla ke zbytečnému vyšetřování vzácného onemocnění.
Vyšetření kostní dřeně se k diagnostice Gaucherovy choroby rutinně nevyžaduje, pokud je k dispozici enzymatické a genetické testování. Buňky podobné Gaucherovým neboli 'pseudo-Gaucherovy' buňky se mohou vyskytovat i u jiných stavů, včetně poruch se zvýšeným buněčným obratem; náš průvodce diagnostikou z kostní dřeně vysvětluje, proč buněčný vzhled a potvrzení specifické pro dané onemocnění zodpovídají na různé otázky.
Normální CBC nevylučuje časnou ani mírnou Gaucherovu chorobu, zejména jsou-li známy 2 patogenní varianty v rodině. Naopak nález buněk podobných střádavým buňkám ve zprávě z vyšetření kostní dřeně by měl vést k biochemickému potvrzení, nikoli k okamžitému stanovení diagnózy; zeptejte se, které alternativní příčiny byly zváženy a zda byl vzorek pro enzymatické vyšetření odebrán před zahájením léčby.
Mohou tyto testy určit typ a závažnost Gaucherovy choroby?
Enzymatické testy a testy GBA1 potvrzují biochemický a genetický podklad Gaucherovy choroby, klinické vyšetření však určuje podtyp a postižení orgánů. Tradiční klasifikace rozlišuje typy 1, 2 a 3, přičemž primární neurologické postižení odlišuje neuronopatické formy; tyto kategorie nenahrazují individuální posouzení.
U typu 1 chybí primární neuronopatický obraz typů 2 a 3, ačkoli lidé s typem 1 nebo s heterozygotními variantami GBA1 mohou mít i jiná neurologická onemocnění. Toto rozlišení má konkrétní klinický význam; souvislost s budoucím rizikem Parkinsonovy nemoci není totéž jako zařazení člověka mezi pacienty s neuronopatickou Gaucherovou chorobou.
Varianta p.Asn409Ser je v rámci genotypu pro Gaucherovu chorobu silně spojena s nen neuronopatickým onemocněním, avšak genotyp nedokáže přesně předpovědět rozsah postižení kostí ani načasování léčby. U hypotetické dvojice sourozenců se stejnými 2 variantami se přesto může lišit velikost sleziny, počet trombocytů, postižení kostí i věk při rozpoznání onemocnění.
Posouzení skeletu může vyžadovat zobrazovací vyšetření, protože běžné výsledky vyšetření vápníku nebo alkalické fosfatázy mohou postižení kostí související s Gaucherovou chorobou přehlédnout. Náš laboratorní průvodce zdravím kostí vysvětluje, co obecná vyšetření kostí mohou a nemohou ukázat; normální výsledek 1 biochemického panelu nenahrazuje indikované zobrazovací vyšetření.
Neurologické posouzení se zaměřuje na příznaky, vyšetření a odborné zhodnocení přiměřené věku, případně včetně poruch okohybných pohybů. Náš průvodce interpretací neurofilamentů vysvětluje, proč nespecifický marker poškození neuronů nemůže určit podtyp Gaucherovy choroby; ani tento marker, ani 1 koncentrace lyso-Gb1 samy o sobě klasifikaci neumožňují.
Kdo by měl po potvrzení diagnózy podstoupit rodinné vyšetření?
Po potvrzení Gaucherovy choroby může genetické poradenství určit příbuzné, kteří potřebují cílené testování, a objasnit pravděpodobnosti pro reprodukční plánování. Testování 2 známých variant v rodině bývá informativnější než opakování širokého screeningového panelu, zejména když původní zpráva jasně uvádí jejich fázi a klasifikaci.
U plných sourozenců postižené osoby obecně platí známé pravděpodobnosti 25 % pro postiženého, 50 % pro přenašeče a 25 % pro osobu bez přenašečství, jsou-li oba rodiče přenašeči. Jde o pravděpodobnosti před testováním, nikoli o předpověď pro konkrétního sourozence; testování může být potřebné i u příbuzného, který zjevně nemá potíže, protože závažnost příznaků a věk při jejich nástupu se liší.
Testování partnera pomáhá odhadnout reprodukční riziko, ale záleží na rozsahu testu. Negativní panel vyšetřující pouze několik běžných variant ponechává větší zbytkovou nejistotu než validovaný komplexní test; požádejte genetického poradce, aby vysvětlil jak zjištěný výsledek, tak zbývající riziko, a nepovažujte 1 negativní screening za záruku.
Testování nezletilých přináší 2 různé otázky: mohlo by zjištění onemocnění změnit péči o dítě v dětství a je cílem žádosti pouze zjistit budoucí reprodukční přenašečství? Diagnostické vyšetření potenciálně postiženého dítěte může mít bezprostřední přínos, zatímco testování pouze na přenašečství může vyžadovat odlišnou diskusi o souhlasu podle místní praxe a rodinných okolností.
Sdílejte původní zprávu klinické laboratoře, včetně přesných názvů variant a údajů o vzorku, nikoli přepsané rodinné shrnutí. Naše příručka pro bezpečné sdílení výsledků vysvětluje praktické aspekty souhlasu; každý dospělý příbuzný by měl mít kontrolu nad přístupem ke svým vlastním výsledkům, i když 1 člen rodiny koordinuje návštěvy.
Co následuje po potvrzení Gaucherovy choroby?
Potvrzená diagnóza vede ke specializovanému vyšetření, stanovení výchozích hodnot a rozhodnutí o léčbě nebo sledování. Enzymová substituční léčba nebo léčba snižující tvorbu substrátu se zvažují podle klinického postižení, nikoli pouze proto, že 1 výsledek enzymového testu je nízký nebo lyso-Gb1 překračuje referenční mez.
Stanovení výchozího stavu obvykle zahrnuje CBC, jaterní testy, měření velikosti sleziny a jater, vyšetření skeletu a biomarker specifický pro dané onemocnění. Zaznamenání těchto nálezů před zahájením léčby umožňuje interpretovat pozdější změny; 2 výsledky lyso-Gb1 bez informací o metodě, načasování léčby a stavu orgánů poskytují podstatně méně vypovídající obraz pro další sledování.
Chitotriosidáza a CCL18 mohou pomoci při sledování, ale nenahrazují diagnostické enzymové testování. Běžná 24párová duplikace v CHIT1 může při přítomnosti na obou kopiích eliminovat aktivitu chitotriosidázy, takže nezjistitelný výsledek chitotriosidázy může odrážet dědičný deficit tohoto markeru, nikoli nepřítomnost Gaucherovy choroby.
Nástroje Kantesti pro sledování trendů mohou pomoci uspořádat rutinní výsledky, neprokazují však, zda jsou specializovaná vyšetření Gaucherovy choroby analyticky srovnatelná ani zda je třeba změnit léčbu. Genetické informace vyžadují zvláštní opatrnost; naše pokyny k ochraně soukromí a nakládání s údaji vysvětluje nakládání s daty a pacienti by neměli bez souhlasu přikládat identifikovatelné zprávy svých příbuzných.
U dětí je nutná interpretace zohledňující věk, hodnocení růstu a péče pediatrického specialisty na metabolická onemocnění, nikoli mechanické použití referenčních rozmezí pro dospělé. Naše pokyny k bezpečnému využívání AI v pediatrii vymezuje tuto hranici; při nezvládnutelném krvácení, nově vzniklé silné bolesti břicha nebo akutní neurologické změně vyhledejte neodkladnou péči, místo abyste čekali na druhý rutinní výsledek sledování.
Které důkazy podporují tento postup a co může vysvětlit AI?
Diagnostický postup se opírá o doporučení specializovaných laboratoří, výzkum biomarkerů a klinické genetické důkazy, nikoli pouze o výstup AI. Níže uvedené 3 přímo související lékařské reference se zabývají laboratorním potvrzením, lyso-Gb1 a rizikem Parkinsonovy choroby spojeným s GBA; naše samostatné publikace přinášejí kontext k interpretaci rutinních laboratorních výsledků.
Kantesti je nástroj pro analýzu krevních testů využívající AI, který pomáhá převést formulace ve zprávě na otázky pro lékaře, nikoli ověřit diagnózu vzácného onemocnění. Naše informace o klinické metodice vysvětluje širší rámec dohledu; výsledky u rutinních panelů neprokazují diagnostickou přesnost pro určení fáze GBA1, vzácné alely ani specializované enzymové testy.
Dardis et al. (2022) poskytují základní laboratorní rámec, zatímco Rolfs et al. (2013) přinášejí důkazy o lyso-Gb1 jako diagnostickém biomarkeru a biomarkeru pro následné sledování. Jejich zjištění odpovídají na 2 různé otázky: jak stanovit enzymový deficit a jak měřit související biochemický signál; ani jedno z nich nepodporuje interpretaci screeningu přenašečství jako potvrzení postižení.
Naše publikace o interpretaci koagulačních testů představuje relevantní kontext při posuzování krvácení u pacienta s potvrzenou diagnózou, nejde však o diagnostickou studii Gaucherovy choroby. Níže uvedené související DOI Zenodo dokládá tuto vzdělávací publikaci, nikoli nezávislou validaci testu na Gaucherovu chorobu ani hranice pro zahájení léčby.
Doprovodný průvodce interpretací sérových proteinů vysvětluje rutinní vyšetření bílkovin, která mohou být součástí širšího vyšetření; albumin a globuliny tuto poruchu nepotvrzují. Obě 2 reference Zenodo jsou transparentně uvedeny jako související vzdělávací publikace, oddělené od přímo relevantních lékařských důkazů.
Často kladené dotazy
Jak se diagnostikuje Gaucherova choroba po abnormálním výsledku vyšetření ze suché krevní kapky?
Abnormální výsledek ze suché kapky krve obvykle následuje konfirmační vyšetření aktivity glukocerebrosidázy v leukocytech a analýza GBA1. Diagnostická buněčná aktivita nižší než přibližně 10–15% průměrné normální hodnoty je typická, interpretace však závisí na metodě laboratoře a kvalitě vzorku. Dvě patogenní nebo pravděpodobně patogenní varianty GBA1 na opačných kopiích genu podporují genetické potvrzení. Lyso-Gb1 poskytuje další biochemický důkaz, tyto testy však nenahrazuje.
Znamená nízká aktivita glukocerebrosidázy, že mám Gaucherovu chorobu?
Nízká aktivita glukocerebrosidázy nemusí vždy znamenat Gaucherovu chorobu, zejména pokud výsledek pochází ze screeningu ze zaschlé kapky krve. Aktivitu naměřenou při screeningu mohou ovlivnit kvalita odběru, podmínky přepravy a složení vzorku. Výrazně snížená aktivita zjištěná validovaným vyšetřením leukocytů nebo fibroblastů představuje mnohem silnější diagnostický důkaz než 1 nízká screeningová hodnota. Hraniční nebo rozporné výsledky vyžadují laboratorní posouzení a korelaci s vyšetřením GBA1.
Může se u nositele mutace GBA1 rozvinout Gaucherova choroba?
Osoba s pouze 1 patogenní variantou genu GBA1 je obvykle přenašečem, nikoli pacientem s Gaucherovou chorobou. Pokud příznaky a potvrzující enzymové testování silně svědčí pro toto onemocnění, měli by lékaři ověřit, zda nebyla přehlédnuta druhá varianta nebo zda neexistuje jiné vysvětlení. Samotná enzymová aktivita nedokáže spolehlivě identifikovat přenašeče, protože rozmezí hodnot u přenašečů a nepřenašečů se překrývají. Některé heterozygotní varianty genu GBA1 také zvyšují riziko Parkinsonovy choroby, tato souvislost však sama o sobě neznamená diagnózu Parkinsonovy choroby ani Gaucherovy choroby.
Jaká hladina lyso-Gb1 potvrzuje Gaucherovu chorobu?
Žádná jednotlivá koncentrace lyso-Gb1 nepotvrzuje Gaucherovu chorobu ve všech laboratořích a u všech typů vzorků. Rolfs et al. (2013) uvedli v selektovaném výzkumném souboru vynikající rozlišovací schopnost při prahové hodnotě 12 ng/mL, tato hranice však závisí na použité metodě a populaci. Výsledek interpretujte s ohledem na referenční rozmezí laboratoře, která zprávu vydala, a na to, zda šlo o vzorek plazmy, nebo sušené krevní skvrny. Potvrzení se opírá o diagnostické enzymatické vyšetření a odpovídající genetický důkaz.
Dokazují dvě varianty GBA1 Gaucherovu chorobu?
Dvě zjištěné varianty GBA1 automaticky nedokazují Gaucherovu chorobu. Obě musí být patogenní nebo pravděpodobně patogenní a musí postihovat opačné kopie genu, nikoli se nacházet společně na 1 kopii. Dvě varianty nejasného významu samy o sobě diagnózu nestanovují. Nejasné výsledky mohou pomoci objasnit testování rodičů, přezkoumání testu a potvrzující vyšetření enzymové aktivity.
Je k diagnostice Gaucherovy choroby nutná biopsie kostní dřeně?
Biopsie kostní dřeně není běžně nutná, pokud jsou dostupná diagnostická enzymatická vyšetření a testování genu GBA1. Gaucherovské buňky se mohou vyskytovat i u jiných poruch, takže jejich vzhled není dostatečně specifický, aby sám o sobě potvrdil diagnózu. Lékaři mohou vyšetření kostní dřeně přesto doporučit z důvodu jiné hematologické otázky, například při nevysvětlených abnormalitách postihujících 2 nebo více buněčných linií. Pokud jsou popsány buňky podobné střádavým buňkám, je stále nutné specifické biochemické vyšetření daného onemocnění.
Měli by být příbuzní testováni, pokud je Gaucherova choroba potvrzena?
Příbuzným může prospět cílené testování poté, co jsou v rodině určeny varianty GBA1 způsobující onemocnění. Jsou-li oba rodiče přenašeči, má každý sourozenec se stejnými rodiči před testováním pravděpodobnost 25 % že je postižen, 50 % že je přenašeč a 25 % že nezdědí ani jednu z rodinných variant. Genetické poradenství vysvětluje, kteří příbuzní by měli podstoupit testování, co zůstává neobjasněno i při negativním výsledku a jak výsledky ovlivňují plánování rodičovství. Testování zdánlivě zdravého sourozence může být přesto užitečné, protože závažnost Gaucherovy choroby i věk při jejím rozpoznání se liší.
Nechte si vysvětlit výsledky krevních testů
Nahrajte svou laboratorní zprávu a AI Kantesti během několika sekund vysvětlí jednotlivé biomarkery srozumitelným jazykem. Používá ji více než 2 miliony lidí na celém světě.
Reference
- Klein, T., Mitchell, S. & Weber, H. (2026). Normální rozmezí aPTT: Průvodce D-dimerem a proteinem C při srážení krve. Lékařský výzkum AI Kantesti. DOI
- Klein, T., Mitchell, S. & Weber, H. (2026). Průvodce sérovými bílkovinami: globuliny, albumin a poměr A/G v krevním testu. Lékařský výzkum AI Kantesti. DOI
- Dardis A et al. (2022). Doporučení zaměřená na pacienta pro laboratorní diagnostiku Gaucherovy choroby typu 1. Orphanet Journal of Rare Diseases.
- Rolfs A et al. (2013). Glukosylsfingosin je vysoce citlivý a specifický biomarker pro primární diagnostiku a následné sledování u pacientů s Gaucherovou chorobou v bělošské kohortě pacientů s Gaucherovou chorobou nežidovského původu. PLOS ONE. DOI
- Sidransky E et al. (2009). Multicentrická analýza mutací glukocerebrosidázy u Parkinsonovy choroby. New England Journal of Medicine. DOI PubMed
- 2 miliony+Analyzovaná vyšetření
- 127+země
- 100+Jazyky
O lékařském týmu


Signály důvěry E-E-A-T
Zažít
Lékařem vedená klinická revize pracovních postupů pro interpretaci laboratorních výsledků.
Odbornost
Zaměření laboratorní medicíny na to, jak se biomarkery chovají v klinickém kontextu.
Autoritativnost
Lékařskou kontrolu provedl Dr. Thomas Klein, s přispěním Dr. Sarah Mitchell a prof. Dr. Hanse Webera.
Důvěryhodnost
Interpretace založená na důkazech s jasnými následnými kroky pro snížení poplachu.





Lékařské upozornění
Tento článek je pouze pro vzdělávací účely a nepředstavuje lékařské poradenství. Pro rozhodnutí o diagnóze a léčbě se vždy poraďte s kvalifikovaným poskytovatelem zdravotních služeb.
Publikováno · Kontaktujte redakční tým
Vydává Kantesti Ltd, registrovaná v Anglii a Walesu, číslo společnosti. 17090423, Londýn, Spojené království.
