Un résultat d’activité enzymatique GAA faible suscite une suspicion de maladie de Pompe, mais le dépistage seul ne permet pas de la confirmer. La répétition du test sur un échantillon approprié et l’analyse génétique de GAA aident à distinguer un véritable déficit, un statut de porteur et une pseudodéficience.

Points clés à retenir
- Faible activité enzymatique GAA est un signal nécessitant un suivi, et non un diagnostic ; 1 résultat anormal sur une tache de sang séché nécessite une confirmation sous la supervision d’un spécialiste.
- Intervalles de référence dépendent de l’échantillon et de la méthode de dosage ; les nmol/h/mL ne sont pas directement comparables aux nmol/h/mg de protéine.
- L’activité enzymatique résiduelle est souvent inférieure à 1% dans la forme infantile classique de la maladie de Pompe, mais cette valeur ne constitue pas un seuil de dépistage universel.
- La pseudodéficience peut réduire l’activité de GAA mesurée en laboratoire sans provoquer la maladie de Pompe ; répéter le même test peut reproduire le résultat faible.
- Le test du gène GAA recherche des variants pathogènes touchant les deux copies du gène ; 2 variants doivent être interprétés pour déterminer leur classification et leur phase.
- Variants incertains ne permettent pas d’établir un diagnostic de maladie de Pompe ; 1 ou 2 variants de signification incertaine nécessitent des éléments supplémentaires.
- Risque familial est de 25% pour un enfant atteint à chaque grossesse lorsque les deux parents sont porteurs d’un variant pathogène de GAA.
- Évaluation urgente est nécessaire chez un nourrisson présentant une faible activité GAA, des difficultés d’alimentation, une faiblesse marquée ou une atteinte cardiaque suspectée ; n’attendez pas un nouveau test de routine.
Que signifie réellement un résultat d’activité enzymatique GAA faible ?
A Test de la maladie de Pompe indiquant une faible activité GAA signifie que le laboratoire a mesuré une activité réduite de l’alpha-glucosidase acide dans les conditions de son test. Cela ne prouve pas la maladie de Pompe : 1 résultat de dépistage faible peut refléter un véritable déficit, une pseudodéficience, un chevauchement lié au statut de porteur ou un problème d’échantillon.
L’activité GAA mesure la fonction enzymatique, et non simplement la quantité de protéine enzymatique présente. Les 3 premiers éléments à vérifier sont le type d’échantillon, les unités de mesure et la limite décisionnelle du laboratoire ; un résultat qualifié de faible sans ces précisions ne peut pas être interprété de manière fiable par rapport à une valeur trouvée en ligne.
Le motif du test modifie la signification d’un dépistage positif. Un nouveau-né repéré lors d’un dépistage systématique de la population et une personne de 45 ans présentant une faiblesse progressive des hanches n’ont pas la même probabilité initiale de maladie de Pompe, même si leurs valeurs enzymatiques rapportées sont identiques ; les symptômes et l’examen clinique doivent donc être considérés avec le résultat de laboratoire.
Un dépistage positif n’équivaut pas à un diagnostic positif. Si 2 laboratoires utilisent des substrats ou des préparations d’échantillons différents, leurs résultats numériques peuvent diverger sans qu’aucun des deux laboratoires ait commis d’erreur ; demandez si le prochain rendez-vous concerne une autre mesure de dépistage ou un véritable dosage enzymatique de confirmation.
Kantesti est un Analyseur de test sanguin AI qui peut aider à organiser un compte rendu GAA en parallèle des résultats de laboratoire courants, mais ne peut pas établir un diagnostic de maladie de Pompe à partir d’1 seule valeur signalée. Notre informations sur l’entreprise explique l’organisation à l’origine du service ; toute suspicion de déficit enzymatique héréditaire nécessite encore l’avis d’un spécialiste en maladies métaboliques ou neuromusculaires.
Pourquoi le déficit en GAA provoque-t-il des problèmes musculaires et cardiaques ?
La maladie de Pompe résulte d’un déficit en alpha-glucosidase acide lysosomale, une enzyme qui dégrade le glycogène dans les compartiments cellulaires de recyclage. La GAA agit sur les liaisons glucosidiques alpha-1,4 et alpha-1,6 ; une activité insuffisante entraîne une accumulation de glycogène, en particulier dans les muscles squelettiques et cardiaques.
Dans les tests diagnostiques sur tissus, la maladie de Pompe infantile classique présente souvent une activité GAA inférieure à 1% de la normale. La maladie à début tardif peut conserver une activité plus importante, parfois d’environ 2–40% dans certains tests ; ces plages descriptives se chevauchent avec les limites des tests et ne doivent pas remplacer l’interprétation diagnostique validée du laboratoire.
Les recommandations de Kishnani et al. publiées en 2006 dans Genetics in Medicine décrivent le lien entre le déficit en GAA, le stockage du glycogène et l’évaluation multisystémique. La distinction clinique ne se limite pas à déterminer si l’activité est inférieure à 1% : l’âge d’apparition, les signes cardiaques et la fonction des muscles respiratoires contribuent également à déterminer la forme et l’urgence de la maladie.
Un résultat de glycémie courant ne mesure pas l’élimination lysosomale du glycogène. Par exemple, un adulte hypothétique peut avoir une glycémie à jeun de 92 mg/dL tout en présentant une maladie héréditaire de stockage du glycogène musculaire ; une glycémie normale ne démontre pas que le glycogène dans les lysosomes musculaires est métabolisé normalement.
D’autres maladies lysosomales impliquent d’autres enzymes et gènes ; leurs seuils ne peuvent donc pas être transposés au dépistage de la maladie de Pompe. Notre explication de la confirmation enzymatique de la maladie de Gaucher illustre la démarche générale allant des enzymes à la génétique, tout en montrant pourquoi le dosage enzymatique d’une maladie ne peut pas en remplacer un autre.
Existe-t-il une plage normale pour l’activité enzymatique GAA ?
Il n’existe pas de plage normale universelle unique pour l’activité enzymatique GAA. Les gouttes de sang séché, les leucocytes et les fibroblastes en culture utilisent des préparations et des unités de mesure différentes ; une valeur exprimée en nmol/h/mL ne peut pas être comparée directement à un résultat exprimé en nmol/h/mg de protéines.
Un seuil de dépistage distingue les échantillons nécessitant un suivi de ceux qui franchissent ce dépistage. Il ne distingue pas nécessairement avec une exactitude complète les personnes atteintes des personnes non atteintes ; les laboratoires peuvent utiliser différentes méthodes fluorométriques ou de spectrométrie de masse en tandem, et 2 programmes de dépistage peuvent donc choisir des seuils de rappel différents.
À titre d’exemple clairement hypothétique, supposons qu’un laboratoire utilise un seuil de dépistage sur DBS de 1.5 nmol/h/mL et rapporte 0.7 nmol/h/mL. Le résultat est inférieur à ce seuil fictif du laboratoire, mais diviser 0.7 par 1.5 donne 47% du seuil — et non 47% de l’activité enzymatique normale, ni un indice de sévérité.
La limite inférieure de détection est différente du seuil clinique. Un rapport indiquant moins de 0.1 dans les unités précisées peut signifier que la méthode ne permet pas de quantifier de manière fiable une activité plus faible ; cela ne prouve pas une absence absolue d’enzyme, et la répétition de mesures proches de cette limite analytique peut entraîner une variation proportionnellement importante.
Les performances du dépistage dépendent également de la prévalence. Dans un groupe hypothétique comptant 10 vrais positifs et 100 faux positifs, seulement environ 9% des dépistages positifs correspondent à la maladie ; ces nombres fictifs ne sont pas des statistiques de dépistage de la maladie de Pompe, mais ils expliquent pourquoi résultats qualitatifs par rapport à des résultats quantitatifs nécessitent une interprétation différente.
| Niveau | Intervalle | Signification |
|---|---|---|
| Dépistage hypothétique réussi | ≥1.5 nmol/h/mL | Seuil illustratif pour DBS uniquement ; il ne s’agit ni d’une plage normale universelle ni d’une exclusion absolue chez une personne symptomatique. |
| Inférieur au seuil hypothétique | <1.5 nmol/h/mL | Seuil illustratif de suivi uniquement ; une véritable déficience, une pseudodéficience et les effets liés au prélèvement doivent encore être distingués. |
Pourquoi répéter le dosage de GAA sur un autre échantillon ?
La répétition du dosage de GAA permet de vérifier si la faible activité est reproductible et si la qualité du prélèvement ou une interférence avec le dosage peut l’expliquer. La confirmation va généralement au-delà d’une seule carte de dépistage et s’appuie sur un nouveau prélèvement correctement manipulé, souvent avec un dosage de GAA dans les leucocytes ou une autre préparation cellulaire choisie par un spécialiste.
La chaleur, l’humidité et un séchage insuffisant peuvent réduire l’activité enzymatique dans une goutte de sang séché. Un résultat faible après 2 jours de transport mal contrôlé peut justifier un nouveau prélèvement, mais l’historique du transport ne permet pas d’écarter automatiquement un résultat ; le laboratoire doit évaluer la qualité de la carte et ses exigences en matière de stabilité.
L’acarbose est utilisée dans certaines méthodes de dosage de GAA pour supprimer l’activité interférente de la maltase-glucoamylase. Cette interférence peut faire paraître l’activité mesurée plus élevée et potentiellement masquer une déficience ; il peut donc être plus important de vérifier comment un laboratoire isole l’activité de GAA que d’obtenir un deuxième chiffre soumis à la même limite méthodologique non résolue.
Deux résultats faibles sur DBS ne confirment toujours pas automatiquement la maladie de Pompe. Une pseudodéficience peut se reproduire lors de mesures répétées, y compris avec certaines méthodes de confirmation ; lorsque les résultats enzymatiques et génétiques sont discordants, un laboratoire spécialisé peut recommander un test sur fibroblastes en culture ou des analyses moléculaires complémentaires plutôt que de simplement demander une troisième carte de dépistage.
Communiquez au laboratoire les dates de prélèvement, les transfusions ou transplantations récentes, ainsi que tout traitement enzymatique substitutif déjà reçu. Notre guide sur interférences liées à la qualité des échantillons explique la distinction générale entre les résultats biologiques et les problèmes liés aux échantillons ; le test GAA a ses propres règles de gestion, ne transposez donc pas l’intervalle de nouveau prélèvement d’un autre test.
En quoi la pseudodéficience en GAA diffère-t-elle de la maladie de Pompe ?
La pseudodéficience en GAA signifie qu’un variant héréditaire réduit l’activité enzymatique mesurée sans provoquer la maladie de surcharge en glycogène qu’est la maladie de Pompe. Deux variants souvent évoqués sont c.1726G>A, p.Gly576Ser, et c.2065G>A, p.Glu689Lys ; leur interprétation dépend du génotype complet et de la méthode de dosage utilisée.
La pseudodéficience est un problème de dosage biochimique, et non un stade précoce de la maladie de Pompe. Une personne porteuse uniquement de variants de pseudodéficience n’a pas besoin d’un traitement contre la maladie de Pompe en raison d’un seul résultat d’activité faible ; le spécialiste doit d’abord vérifier qu’aucun variant pathogène ni aucune autre explication n’a été omis.
Les variants p.Gly576Ser et p.Glu689Lys sont souvent retrouvés ensemble sur une même copie du gène et sont particulièrement pertinents dans certaines populations d’ascendance est-asiatique. L’ascendance modifie la fréquence à laquelle les laboratoires rencontrent ce profil, mais ne permet pas d’établir ou d’exclure la pseudodéficience chez une personne ; des personnes d’autres origines peuvent également porter ces variants.
La pseudodéficience peut rester faible lors d’un nouveau dosage enzymatique. En pratique, il faut déterminer si l’ensemble des données biochimiques et génétiques indique un déficit en GAA pathogène, et non si un deuxième résultat est inférieur à un pourcentage arbitraire ; si le profil reste ambigu, les spécialistes peuvent comparer différents substrats de dosage ou différentes préparations cellulaires.
Des variants de pseudodéficience peuvent également coexister avec un variant pathogène, ce qui rend un compte rendu succinct trompeur s’il les répertorie tous sous « mutations ». Notre guide sur les dosages enzymatiques et la génétique de la maladie de Fabry présente une autre situation où les résultats enzymatiques doivent être interprétés dans leur contexte génétique, bien que la transmission liée à l’X de la maladie de Fabry diffère du mécanisme récessif à deux copies de la maladie de Pompe.
Que doit rechercher le test du gène GAA ?
L’analyse du gène GAA vise à déterminer si des variants pathogènes affectent les deux copies du gène GAA. La maladie de Pompe est autosomique récessive et le gène GAA se trouve sur le chromosome 17 ; l’interprétation nécessite la classification des variants, une couverture adéquate du test et, au besoin, la confirmation que les variants affectent des copies opposées du gène.
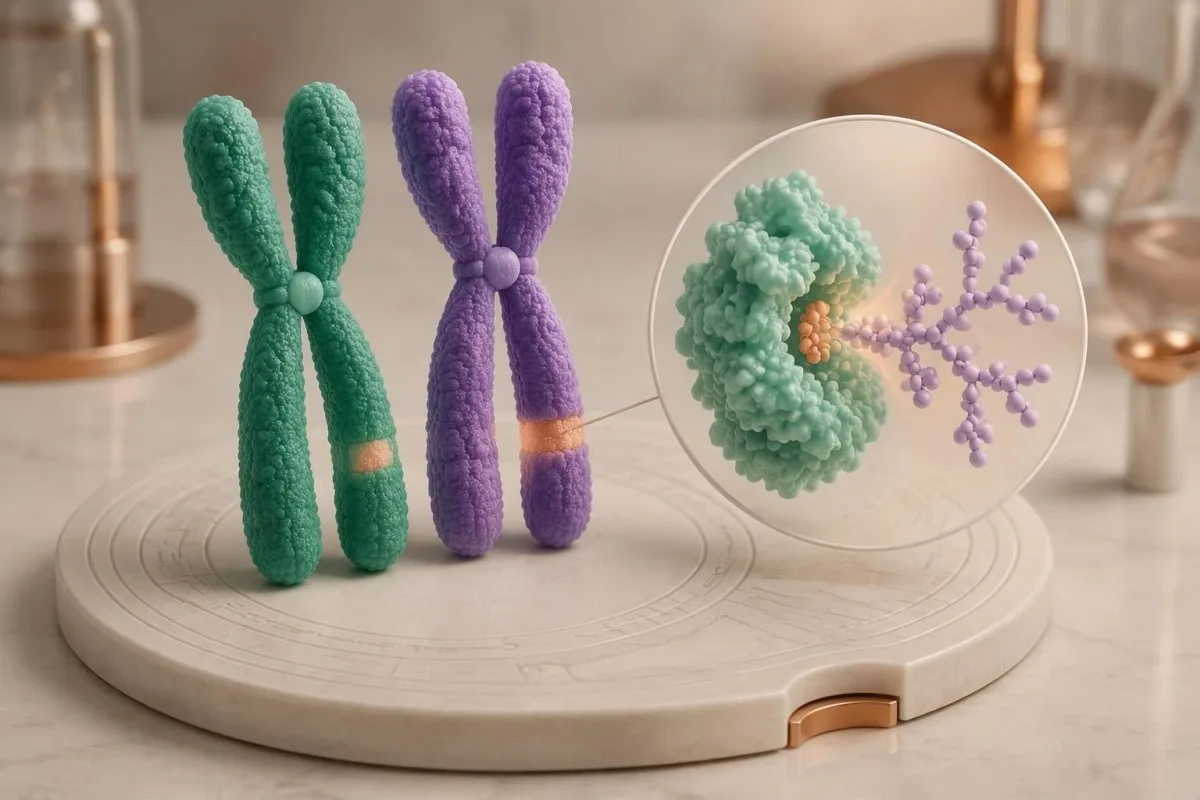
Deux variants GAA pathogènes ou probablement pathogènes en trans étayent la confirmation moléculaire de la maladie de Pompe. En trans signifie que les variants affectent des copies opposées du gène ; deux variants en cis affectent la même copie et ne démontrent pas, à eux seuls, un génotype de maladie récessive.
Le séquençage standard détecte de nombreuses substitutions et insertions ou délétions de petite taille, mais ne répond pas à toutes les questions génétiques possibles. Si un seul variant pathogène est détecté malgré un déficit enzymatique convaincant, demandez si l’analyse des délétions/duplications a été réalisée et si des régions mal couvertes ou introniques profondes nécessitent des investigations complémentaires.
Un variant GAA fréquemment associé à une forme d’apparition tardive est c.-32-13T>G, qui affecte l’épissage. La détection de ce variant sur une seule copie ne permet pas de diagnostiquer la maladie de Pompe, et sa détection avec un autre variant pathogène ne permet pas de prédire précisément l’âge d’apparition des symptômes ; l’épissage résiduel et d’autres facteurs biologiques influencent la présentation clinique.
L’analyse génétique des parents peut aider à établir la phase lorsqu’un laboratoire détecte deux variants différents sans pouvoir déterminer leur disposition. Notre guide sur les comptes rendus génétiques des maladies héréditaires explique l’importance de la transmission et des analyses familiales, tandis que la couverture génique et les critères diagnostiques doivent rester propres à GAA.
Comment interpréter les résultats pathogènes, incertains et négatifs ?
Un résultat pathogène, un variant de signification incertaine et un résultat négatif ont des significations diagnostiques différentes. Les laboratoires de génétique utilisent généralement cinq catégories : pathogène, probablement pathogène, de signification incertaine, probablement bénin et bénin ; un VUS n’équivaut pas à un variant GAA pathogène.
Le consensus ACMG/AMP de 2015 de Richards et al. a établi le cadre à 5 catégories des variants de séquence largement utilisé et indique qu’un VUS ne doit pas orienter les décisions cliniques comme s’il était pathogène. Pour l’évaluation de la maladie de Pompe, une faible activité enzymatique peut constituer un élément de preuve, mais sa valeur dépend de la prise en compte de la pseudodéficience et des limites du dosage.
Un variant pathogène plus 1 VUS constitue une combinaison non résolue, et non une confirmation ou une exclusion automatique. Selon l’enzyme et les résultats cliniques, les spécialistes peuvent examiner la ségrégation familiale, les effets sur l’ARN ou des données fonctionnelles propres au variant ; un résultat enzymatique diagnostique peut étayer le diagnostic de la maladie même si le second résultat moléculaire demeure insuffisamment caractérisé.
Un compte rendu de séquençage négatif signifie que le test n’a trouvé aucun variant à signaler dans son champ d’application. Cela ne prouve pas que tous les mécanismes liés à GAA ont été examinés ; un test limité négatif peut justifier des analyses plus poussées lorsque des études enzymatiques correctement réalisées et le tableau clinique restent fortement évocateurs.
Kantesti est un plateforme d’interprétation prise de sang AI qui peut aider à distinguer les 5 termes de classification d’un compte rendu de ses résultats enzymatiques numériques, sans statuer sur un génotype incertain. Notre normes techniques et cliniques décrivent les limites de l’interprétation ; notre explication des résultats génétiques incertains fournit un exemple connexe montrant pourquoi les variants et les diagnostics ne sont pas interchangeables.
Un seul variant de GAA indique-t-il un statut de porteur ou une maladie ?
Un variant GAA pathogène confirmé indique généralement un statut de porteur si aucun second variant pathogène ni déficit enzymatique diagnostique n’est présent. Les porteurs ne développent généralement pas la maladie de Pompe ; lorsque les deux parents sont porteurs, chaque grossesse comporte une probabilité de 25% d’enfant atteint, de 50% d’enfant porteur et de 25% d’enfant non porteur.
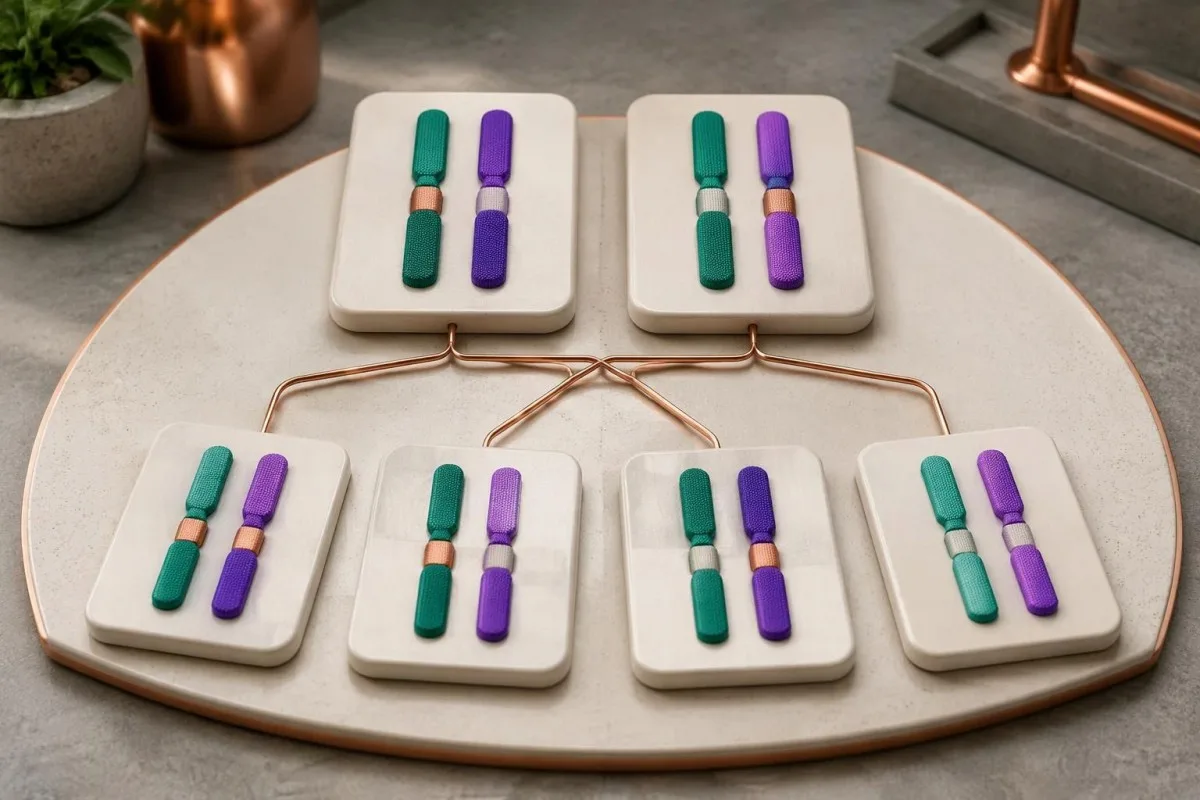
Les valeurs enzymatiques des porteurs peuvent chevaucher celles des personnes non atteintes. L’activité de GAA n’est donc pas un test de dépistage fiable du statut de porteur à elle seule, et il ne faut pas supposer que l’activité d’un porteur équivaut exactement à 50% de la moyenne normale d’un laboratoire ; le dépistage génétique ciblé est généralement plus informatif lorsqu’un variant familial est connu.
La probabilité de 25% d’avoir un enfant atteint s’applique indépendamment à chaque grossesse lorsque les deux parents sont porteurs de variants pathogènes pouvant, ensemble, entraîner la maladie de Pompe. Le fait d’avoir 1 enfant non atteint ne réduit pas la probabilité mendélienne de la grossesse suivante, et les variants de pseudodéficience ne doivent pas être substitués aux variants pathogènes dans ce calcul.
Le dépistage familial est le plus utile une fois les variants de la personne atteinte clarifiés. Si un adulte symptomatique ne présente qu’un seul variant pathogène identifié, il ne faut pas rassurer ses proches en affirmant que toute la question familiale est réglée avant que le spécialiste ait envisagé la possibilité que le dosage initial ait manqué le second variant.
Pour un couple hypothétique, si un partenaire est porteur d’un variant GAA pathogène et l’autre uniquement d’un variant de pseudodéficience, le risque de maladie de Pompe n’est pas le même que celui de 25% associé à deux porteurs de variants pathogènes. Notre guide sur les limites du dépistage des porteurs explique pourquoi il convient de discuter de la couverture d’un compte rendu et du risque résiduel avant de prendre des décisions en matière de reproduction.
Quels autres résultats de laboratoire appuient l’évaluation de la maladie de Pompe ?
La créatine kinase, l’AST, l’ALT et le tétrasaccharide de glucose urinaire peuvent étayer l’évaluation de la maladie de Pompe, mais aucun de ces éléments ne confirme le diagnostic à lui seul. Le tétrasaccharide de glucose urinaire peut être indiqué sous la forme Glc4 ou dans le cadre d’un dosage Hex4 ; ces 2 termes figurant dans un compte rendu nécessitent une interprétation propre à la méthode, plutôt que de supposer que tous les laboratoires mesurent exactement la même chose.
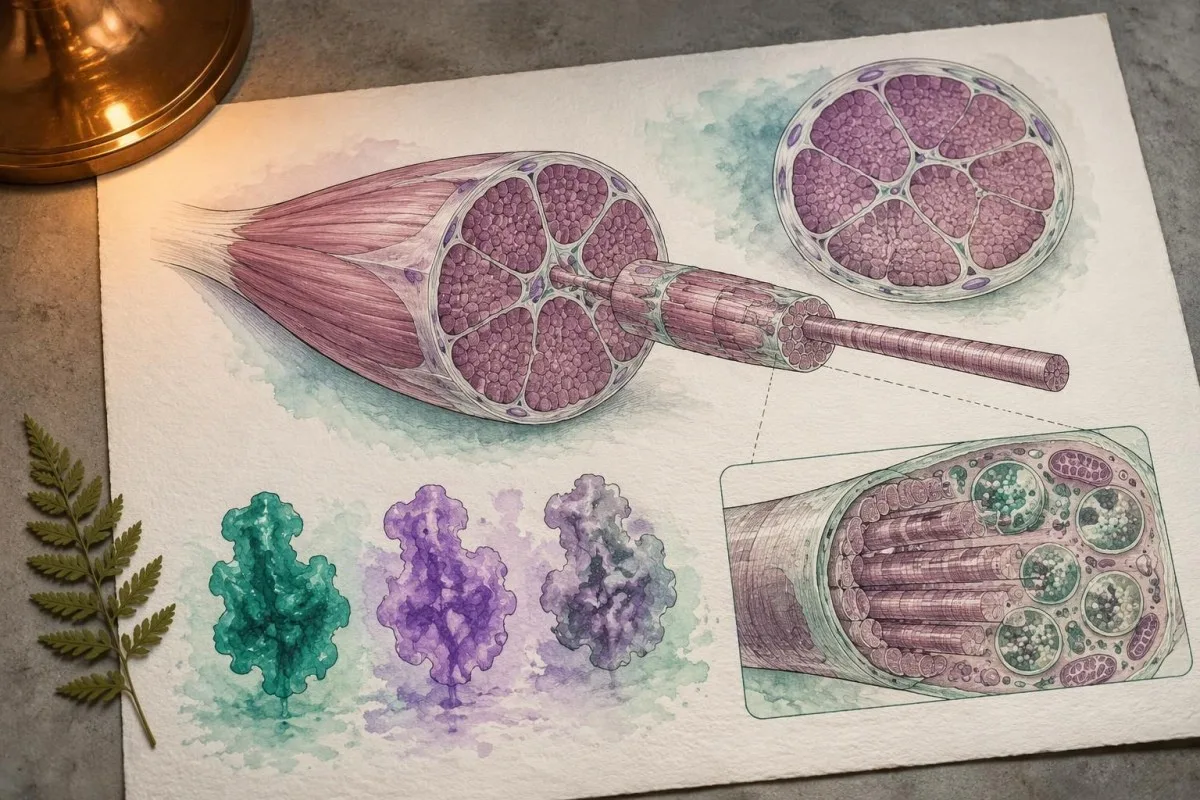
Une CK normale n’exclut pas une maladie de Pompe à début tardif. Chez un adulte hypothétique qui éprouve une difficulté progressive à se relever d’une chaise, une CK de 140 U/L peut se situer dans l’intervalle de référence de ce laboratoire malgré une faiblesse cliniquement significative ; l’association des symptômes et d’une faible activité de GAA confirmée importe davantage qu’un indicateur de CK rassurant.
L’AST et l’ALT peuvent augmenter en raison d’une atteinte musculaire, et pas uniquement d’une maladie du foie. Une AST hypothétique de 86 U/L associée à une CK élevée et à une faiblesse musculaire justifie une évaluation tenant compte des muscles ; notre guide sur l’aldolase et les marqueurs musculaires explique pourquoi des enzymes musculaires supplémentaires peuvent aider à caractériser le profil sans en identifier la cause.
L’Glc4 urinaire est un biomarqueur de soutien lié au glycogène, et non un test diagnostique spécifique de la maladie de Pompe. Les limites de référence varient selon l’âge et la méthode, et une élévation peut survenir dans d’autres circonstances ; un résultat élevé doit être interprété parallèlement aux résultats enzymatiques, aux données génétiques et aux unités normalisées à la créatinine du laboratoire.
Une baisse de la CK ou de l’Glc4 après le traitement ne prouve pas automatiquement que la force ou la respiration se sont améliorées dans les mêmes proportions. Notre discussion sur l’interprétation de l’AST au-delà des maladies du foie illustre pourquoi deux marqueurs associés peuvent évoluer de concert tout en apportant des réponses différentes sur les lésions tissulaires et la fonction.
Pourquoi évaluer la respiration lorsqu’un test de dépistage de la maladie de Pompe est anormal ?
La maladie de Pompe peut affaiblir le diaphragme et d’autres muscles respiratoires, parfois avant que des difficultés évidentes à marcher ne surviennent. L’évaluation peut inclure la capacité vitale forcée en position assise et couchée, les pressions des muscles respiratoires et des examens liés au sommeil ; une saturation en oxygène diurne de 97% n’exclut pas une hypoventilation nocturne.
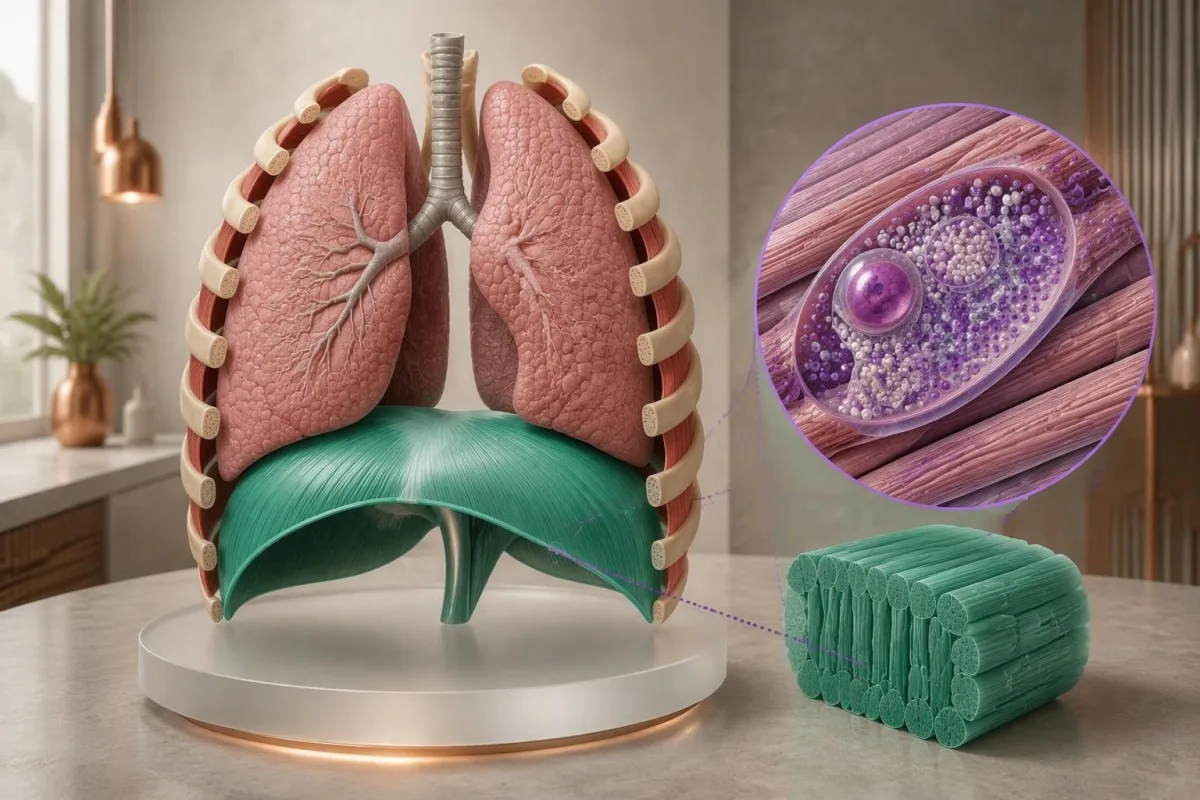
Une baisse de la capacité vitale liée à la position peut suggérer une faiblesse du diaphragme. Par exemple, une CVF hypothétique de 3.0 L en position assise et de 2.4 L en position couchée représente une baisse de 20% ; le spécialiste interprète cet écart en tenant compte de la technique, des valeurs prédites et des symptômes, plutôt que de le considérer comme un seuil spécifique à la maladie de Pompe.
Des maux de tête matinaux, un sommeil non réparateur et des difficultés à respirer en position allongée peuvent justifier une évaluation de l’hypoventilation liée au sommeil. Ces symptômes ne permettent pas à eux seuls d’identifier la maladie de Pompe ; notre guide d'évaluation de la dyspnée explique pourquoi les résultats de laboratoire ne peuvent remplacer l’examen respiratoire et les explorations physiologiques.
La pression artérielle en dioxyde de carbone est normalement d’environ 35–45 mmHg chez l’adulte, avec des variations selon le contexte. Une valeur supérieure à 45 mmHg indique une hypercapnie, mais son degré d’urgence dépend du pH, des symptômes et du contexte clinique ; notre guide d’interprétation des gaz du sang explique pourquoi l’oxygène et le dioxyde de carbone répondent à des questions différentes.
Un essoufflement sévère, une confusion, une coloration bleutée ou une faiblesse qui s’aggrave rapidement nécessitent des soins d’urgence, et non une séance d’interprétation en ligne. Un résultat moléculaire confirmé touchant deux copies de GAA ne mesure pas la sécurité respiratoire actuelle ; les cliniciens ont besoin d’une évaluation fonctionnelle directe pour déterminer si une assistance ventilatoire ou une surveillance urgente est nécessaire.
Que se passe-t-il après un dépistage néonatal positif de la maladie de Pompe ?
Un dépistage néonatal positif pour la maladie de Pompe nécessite une évaluation spécialisée rapide, des tests enzymatiques de confirmation et une évaluation génétique. Cela ne signifie pas que tous les nourrissons sont atteints de la maladie de Pompe ; la priorité immédiate est de distinguer la pseudodéficience ou le statut de porteur de la forme infantile et d’un génotype associé à une apparition plus tardive touchant les deux copies de GAA.
Les algorithmes de dépistage néonatal de Burton et al., publiés dans Pediatrics en 2017, décrivent une évaluation initiale intégrant la confirmation de GAA, les tests moléculaires et l’évaluation clinique. Si un nourrisson présente des difficultés d’alimentation, une hypotonie marquée ou une suspicion de cardiomyopathie, n’attendez pas deux semaines le rendez-vous de suivi habituel ; l’équipe de dépistage doit organiser une évaluation métabolique et cardiaque urgente.
La forme infantile classique de la maladie de Pompe implique couramment une cardiomyopathie hypertrophique. L’échocardiogramme et l’électrocardiogramme d’un nouveau-né aident à évaluer un risque qui ne peut pas être estimé à partir d’un seul résultat enzymatique ; l’absence de symptômes cardiaques évidents à la maison ne remplace pas l’examen spécialisé après un dépistage anormal.
Le statut CRIM indique si la protéine GAA à réaction croisée est présente et aide les spécialistes à planifier la gestion du risque immunitaire dans le cadre du traitement enzymatique substitutif. Une activité enzymatique inférieure à 1% ne suffit pas à établir un statut CRIM négatif, car une protéine inactive peut tout de même être présente ; il s’agit d’une question d’expression protéique, et non simplement d’un seuil d’activité.
Des signes associés à une forme à début tardif chez un nouveau-né nécessitent un plan de surveillance, et non une prédiction inventée de l’âge d’apparition. Même 2 variants classés comme pathogènes peuvent ne pas révéler quand les symptômes apparaîtront ; notre recommandations de sécurité relatives à l’IA pédiatrique explique pourquoi les résultats pédiatriques nécessitent un contexte adapté à l’âge et des décisions prises sous la direction d’un clinicien.
Comment les spécialistes résolvent-ils les résultats discordants des tests chez l’adulte ?
Les résultats discordants concernant la maladie de Pompe chez l’adulte sont clarifiés en vérifiant la qualité de l’échantillon, les méthodes enzymatiques de confirmation, la classification des variants et la concordance clinique. Un dépistage faible et 1 résultat génétique ne suffisent que rarement à expliquer toute la situation ; les spécialistes cherchent à savoir si la discordance apparente est due à un pseudodéficit, à un test moléculaire incomplet ou à une autre cause de faiblesse.
Considérons le cas hypothétique d’un adulte de 52 ans présentant une légère fatigue, une faible activité GAA sur DBS et uniquement les 2 variants de pseudodéficit couramment évoqués. Si les examens spécialisés confirment un pseudodéficit et qu’aucun génotype pathogène n’est détecté, le faible résultat de dépistage n’explique pas la fatigue ; il convient d’évaluer d’autres causes plutôt que d’attribuer un diagnostic de maladie de Pompe à une anomalie biochimique fortuite.
Un deuxième adulte hypothétique présente une faiblesse progressive des hanches, une baisse de FVC en position de 20%, un déficit cellulaire confirmé en GAA et 2 variants pathogènes en trans. Ensemble, ces résultats étayent un diagnostic de maladie de Pompe ; une glycémie de routine normale ou une CK modérément élevée ne l’emporterait pas sur la convergence des données biochimiques, génétiques et fonctionnelles.
Un déficit enzymatique convaincant avec un seul variant pathogène identifié justifie des examens complémentaires. L’étape suivante appropriée peut être une analyse des délétions/duplications, des études de l’ARN ou un autre test spécialisé — et non de considérer automatiquement la personne comme porteuse ; l’investigation doit également déterminer si une autre affection neuromusculaire que la maladie de Pompe explique mieux les résultats de l’examen.
La surveillance d’une maladie liée à un variant ne revient pas à prédire l’avenir d’une personne à partir de son ADN. Notre guide sur le risque neuromusculaire héréditaire présente un point de vue complémentaire sur le dépistage familial, mais 2 affections peuvent différer considérablement par leur mode de transmission, leur pénétrance et les critères de déclenchement du traitement.
Que faut-il apporter à votre rendez-vous avec le spécialiste de la maladie de Pompe ?
Apportez le compte rendu enzymatique complet, le compte rendu génétique complet et un historique daté des symptômes à votre rendez-vous avec un spécialiste de la maladie de Pompe. Trois détails du compte rendu sont particulièrement utiles : le type d’échantillon, les unités de mesure et la classification des variants ; les captures d’écran ne montrant qu’un signalement en rouge ou le mot « mutation » peuvent omettre des informations qui changent l’interprétation.
Demandez si les tests de confirmation ont déjà été effectués et si le laboratoire a mesuré spécifiquement la GAA dans une préparation cellulaire appropriée. Si 2 variants ont été trouvés, demandez s’ils sont en trans ; si un seul a été trouvé, demandez quels types et quelles régions de variants le test pouvait détecter.
N’essayez pas d’augmenter l’activité GAA avec des compléments ou l’alimentation avant la confirmation. Aucune vitamine ni aucun aliment ne corrige les variants pathogènes héréditaires touchant les 2 copies de GAA ; la nutrition peut contribuer aux soins généraux après le diagnostic, mais ne peut remplacer la confirmation enzymatique ni la planification du traitement par un spécialiste.
Kantesti est un Outil d’analyse de prise de sang alimenté par l’IA qui peut aider à organiser la terminologie des comptes rendus et les tendances biologiques associées, sans déterminer si 2 variants incertains établissent un diagnostic de maladie de Pompe. Notre guide de vérification de la source du compte rendu explique pourquoi le document original reste la référence lorsqu’une explication automatisée diffère de l’interprétation d’un spécialiste.
Les documents génétiques peuvent contenir des informations concernant les proches autant que la personne testée. Avant de partager le compte rendu d’un membre de la famille, vérifiez son consentement et supprimez les identifiants non nécessaires ; la les informations sur la confidentialité et les données Kantesti décrit notre approche en matière de traitement des données, tandis que le partage des résultats avec les proches doit suivre les conseils d’un conseiller en génétique.
Publications de recherche et limites de l’interprétation des tests de dépistage de la maladie de Pompe
L’interprétation du test de Pompe repose sur des données enzymatiques, génétiques et cliniques propres à la maladie, et non sur des publications générales de laboratoire ou une explication par l’IA. Kantesti comprend 3 sources externes directement pertinentes ci-dessous et 2 publications éducatives distinctes ; les publications sur le fer et la coagulation ne constituent pas des preuves pour diagnostiquer la maladie de Pompe.
La recommandation de Kishnani de 2006 fournit un contexte diagnostique et thérapeutique propre à la maladie, tandis que l’article de Burton de 2017 sur le dépistage néonatal traite de la confirmation après le dépistage de la population. Leurs recommandations doivent être appliquées à l’aide des méthodes validées du laboratoire spécialisé ; aucun des deux ne fournit de seuil enzymatique sur DBS universellement transférable pour chaque instrument et chaque population.
La publication ACMG/AMP de Richards et al. de 2015 explique le cadre de classification en 5 catégories utilisé pour distinguer les observations pathogènes de celles dont la signification est incertaine. La classification peut changer à mesure que de nouvelles données deviennent disponibles ; demandez donc au service de génétique s’il existe une procédure de réanalyse pour un résultat non résolu, plutôt que de supposer que tout VUS deviendra finalement pathogène.
Notre contenu éducatif publication sur les bilans martiaux concerne un autre domaine de laboratoire. La publication distincte publication sur les tests de coagulation couvre également des marqueurs sans rapport ; leurs 2 références DOI sont fournies par souci de transparence sur les publications, et non comme citations à l’appui d’un déficit en GAA ou d’une pseudodéficience.
Les normes relatives au contenu médical distinguent l’information destinée aux patients des consignes de diagnostic et de traitement. L’objectif pratique est d’obtenir une interprétation documentée de 3 sources de données — tests enzymatiques, analyse génétique et évaluation clinique —, les soins urgents étant prioritaires dès lors qu’une forme infantile ou une atteinte respiratoire est suspectée.
Foire aux questions
Une faible activité enzymatique de la GAA signifie-t-elle toujours que la personne est atteinte de la maladie de Pompe ?
Une faible activité de l’enzyme GAA ne signifie pas toujours une maladie de Pompe. Un résultat de dépistage anormal peut refléter une véritable déficience, une pseudodéficience, une dégradation de l’échantillon ou un chevauchement avec l’activité associée au statut de porteur. La confirmation nécessite l’interprétation par un spécialiste d’un dosage enzymatique approprié, des résultats génétiques concernant GAA et du contexte clinique. Répéter le même dosage de dépistage à lui seul peut reproduire la pseudodéficience plutôt que la résoudre.
Quel est le taux normal de l’enzyme GAA ?
Il n’existe pas de valeur normale universelle de l’enzyme GAA, car la préparation des échantillons, le substrat du test et les unités de déclaration varient d’un laboratoire à l’autre. Une valeur en nmol/h/mL ne peut pas être directement comparée à une valeur en nmol/h/mg de protéines. Dans les tests diagnostiques réalisés sur des tissus, l’activité est souvent inférieure à 1% de l’activité normale dans la forme infantile classique de la maladie de Pompe, mais il ne s’agit pas d’un seuil universel pour le dépistage néonatal. Consultez les valeurs de référence figurant sur le compte rendu original et l’interprétation du laboratoire spécialisé.
Deux tests GAA faibles peuvent-ils quand même correspondre à un pseudodéficit ?
0 Deux tests GAA bas peuvent néanmoins refléter une pseudodéficience, en particulier lorsque les mêmes méthodes de dosage ou des méthodes similaires sont utilisées. Les variants de pseudodéficience réduisent l’activité mesurée sans provoquer eux-mêmes la maladie de Pompe, une maladie de surcharge en glycogène. Les spécialistes distinguent ce profil en examinant le génotype GAA complet, les caractéristiques du dosage et, si nécessaire, une autre préparation cellulaire ou une analyse fonctionnelle. Deux résultats bas répétés ne sont donc pas équivalents à deux confirmations indépendantes de la maladie.
Deux variants du gène GAA confirment-ils la maladie de Pompe ?
Deux variants du gène GAA ne confirment pas automatiquement la maladie de Pompe. Deux variants pathogènes ou probablement pathogènes en trans, touchant des copies opposées du gène, étayent la confirmation moléculaire, tandis que deux variants en cis ne touchent qu’une seule copie. Les variants de signification incertaine et les variants de pseudodéficience ne peuvent pas être considérés comme des anomalies établies causant la maladie. Les données enzymatiques et cliniques restent particulièrement utiles lorsque la classification ou la phase n’est pas résolue.
Un taux normal de CK peut-il exclure une maladie de Pompe à début tardif ?
Une CK normale ne permet pas d’exclure une maladie de Pompe à début tardif. Une CK hypothétique de 140 U/L peut se situer dans l’intervalle de référence d’un laboratoire malgré une faiblesse proximale progressive ou une atteinte du diaphragme. La CK mesure la libération d’enzymes liée aux lésions musculaires, et non la fonction de la GAA lysosomale. Des symptômes persistants compatibles justifient une évaluation spécialisée même lorsque les marqueurs musculaires courants sont rassurants.
Quelle est l’urgence d’un test positif de dépistage néonatal de la maladie de Pompe ?
Un test positif de dépistage de la maladie de Pompe chez un nouveau-né nécessite de contacter rapidement l’équipe de dépistage ou de maladies métaboliques, et un nourrisson présentant des difficultés d’alimentation, une hypotonie marquée ou une atteinte cardiaque suspectée doit être évalué en urgence. Un résultat positif sur une seule carte de dépistage ne confirme pas le diagnostic, mais une suspicion de forme infantile classique ne doit pas attendre un rendez-vous de routine plusieurs semaines plus tard. Les spécialistes organisent des tests enzymatiques de confirmation, une évaluation génétique et un bilan cardiaque, souvent en parallèle. De graves difficultés respiratoires ou une baisse de la réactivité nécessitent des soins d’urgence.
Quel est le risque pour les enfants si les deux parents sont porteurs de la maladie de Pompe ?
Si les deux parents sont porteurs de variants pathogènes du gène GAA, chaque grossesse comporte une probabilité de 25% d’avoir un enfant atteint, une probabilité de 50% d’avoir un enfant porteur et une probabilité de 25% d’avoir un enfant qui n’hérite d’aucun des variants familiaux. Ces probabilités s’appliquent indépendamment à chaque grossesse. Les variants de pseudodéficience ne sont pas interchangeables avec les variants pathogènes dans ce calcul. Le conseil génétique aide à confirmer les résultats des parents et à expliquer les options de dépistage.
Faites-vous expliquer vos résultats prise de sang
Téléversez votre compte rendu d’analyses et l’IA de Kantesti explique chaque biomarqueur en langage clair en quelques secondes. Déjà utilisé par plus de 2 millions de personnes dans le monde.
Références
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide des études du fer : capacité totale de fixation du fer, saturation en fer et capacité de fixation. Recherche médicale par IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Plage normale du TCA : guide sur les D-dimères et la coagulation sanguine par la protéine C. Recherche médicale par IA de Kantesti. DOI
- Kishnani PS et al. (2006). Recommandation pour le diagnostic et la prise en charge de la maladie de Pompe. Génétique en médecine. DOI PubMed
- Burton BK et al. (2017). Évaluation initiale des patients après un dépistage néonatal positif : algorithmes recommandés menant à la confirmation du diagnostic de maladie de Pompe. Pediatrics. DOI
- Richards S et al. (2015). Normes et recommandations pour l’interprétation des variants de séquence : recommandation de consensus conjointe de l’American College of Medical Genetics and Genomics et de l’Association for Molecular Pathology. Génétique en médecine. DOI PubMed
- 2 millions et plusTests analysés
- 127+Des pays
- 100+Langues
À propos de l’équipe médicale


Signaux de confiance E-E-A-T
Expérience
Revue clinique guidée par un médecin des flux d’interprétation des analyses.
Compétence
Orientation en médecine de laboratoire sur la façon dont les biomarqueurs se comportent dans un contexte clinique.
autorité
Révisé médicalement par le Dr Thomas Klein, avec la contribution de la Dre Sarah Mitchell et du Pr Dr Hans Weber.
Fiabilité
Interprétation fondée sur des preuves, avec des parcours de suivi clairs pour réduire l’alarme.
Avertissement médical
Cet article est fourni à des fins éducatives uniquement et ne constitue pas un avis médical. Consultez toujours un professionnel de santé qualifié pour les décisions de diagnostic et de traitement.
Publié · Contacter l’équipe éditoriale
Publié par Kantesti Ltd, immatriculée en Angleterre et au pays de Galles, sous le numéro d’entreprise. 17090423, Londres, Royaume-Uni.
