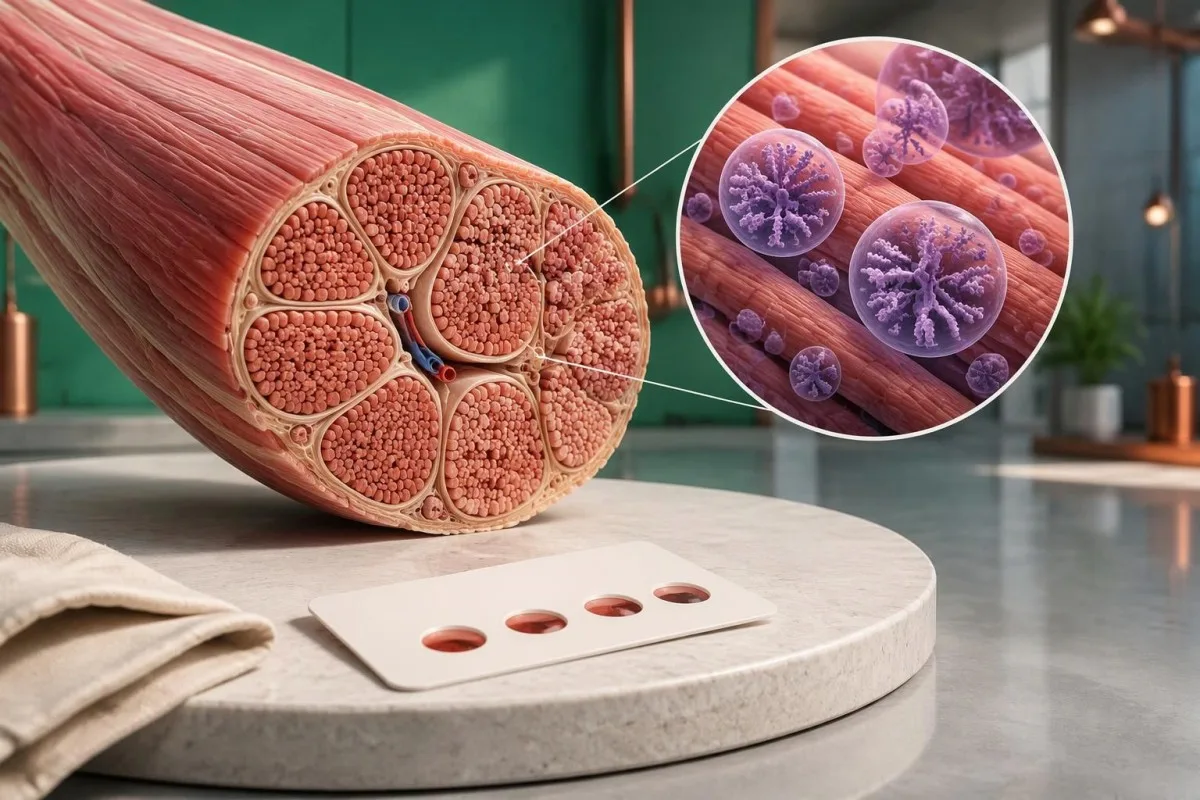
Un resultado bajo de la enzima GAA aumenta la sospecha de enfermedad de Pompe, pero el cribado por sí solo no puede confirmarla. La repetición de la prueba en una muestra adecuada y el análisis genético de GAA ayudan a distinguir entre deficiencia verdadera, estado de portador y pseudodeficiencia.

Conclusiones clave
- Actividad baja de la enzima GAA es una señal para realizar un seguimiento, no un diagnóstico; 1 muestra de sangre seca anormal requiere confirmación bajo la orientación de un especialista.
- Rangos de referencia dependen de la muestra y del ensayo; nmol/h/mL no se puede comparar directamente con nmol/h/mg de proteína.
- Actividad enzimática residual suele ser inferior al 1% en la enfermedad de Pompe infantil clásica, pero esa cifra no es un umbral universal de cribado.
- Pseudodeficiencia puede reducir la actividad de GAA medida en el laboratorio sin causar la enfermedad de Pompe; repetir el mismo ensayo puede reproducir el resultado bajo.
- Pruebas del gen GAA buscan variantes causantes de la enfermedad que afectan a ambas copias del gen; las 2 variantes deben interpretarse para determinar su clasificación y fase.
- Variantes inciertas no establecen la enfermedad de Pompe; 1 o 2 variantes de significado incierto requieren evidencia adicional.
- Riesgo familiar es del 25% para un hijo afectado en cada embarazo cuando ambos padres portan una variante de GAA causante de la enfermedad.
- Evaluación urgente se necesita para un lactante con GAA baja y dificultad para alimentarse, debilidad marcada o sospecha de afectación cardíaca; no espere a que se repita la prueba de rutina.
¿Qué significa realmente un resultado bajo de la enzima GAA?
A Prueba de la enfermedad de Pompe que muestra actividad baja de GAA significa que el laboratorio midió una función reducida de la alfa-glucosidasa ácida en las condiciones de su ensayo. No demuestra la enfermedad de Pompe: 1 resultado bajo en el cribado puede reflejar una deficiencia real, seudodeficiencia, solapamiento relacionado con el estado de portador o un problema con la muestra.
La actividad de GAA mide la función enzimática, no simplemente la cantidad de proteína enzimática presente. Los primeros 3 detalles que hay que comprobar son el tipo de muestra, las unidades de medida y el límite de decisión del laboratorio; un resultado descrito como bajo sin estos detalles no puede interpretarse de forma fiable comparándolo con una cifra encontrada en Internet.
El motivo de la prueba cambia el significado de un cribado positivo. Un recién nacido identificado mediante cribado poblacional y una persona de 45 años con debilidad progresiva de cadera tienen distintas probabilidades iniciales de padecer la enfermedad de Pompe, aunque sus valores enzimáticos informados coincidan; por lo tanto, los síntomas y la exploración deben considerarse junto con el resultado de laboratorio.
Un resultado positivo en el cribado no es lo mismo que un diagnóstico positivo de la enfermedad. Si 2 laboratorios usan sustratos o preparaciones de muestras distintos, sus resultados numéricos pueden no coincidir sin que ninguno de los laboratorios haya cometido un error; pregunte si la próxima cita es para otra medición de cribado o para un ensayo enzimático realmente confirmatorio.
Kantesti es un Analizador de sangre con inteligencia artificial que puede ayudar a organizar un informe de GAA junto con los hallazgos habituales de laboratorio, pero no puede establecer un diagnóstico de enfermedad de Pompe a partir de 1 valor señalado. Nuestra información de la empresa explica la organización que respalda el servicio; la sospecha de deficiencia enzimática hereditaria sigue requiriendo un especialista en enfermedades metabólicas o neuromusculares.
¿Por qué la deficiencia de GAA causa problemas musculares y cardíacos?
La enfermedad de Pompe se debe a la deficiencia de alfa-glucosidasa ácida lisosómica, una enzima que descompone el glucógeno dentro de los compartimentos de reciclaje celular. GAA actúa sobre los enlaces de glucosa alfa-1,4 y alfa-1,6; una actividad insuficiente permite que el glucógeno se acumule, particularmente en el músculo esquelético y cardíaco.
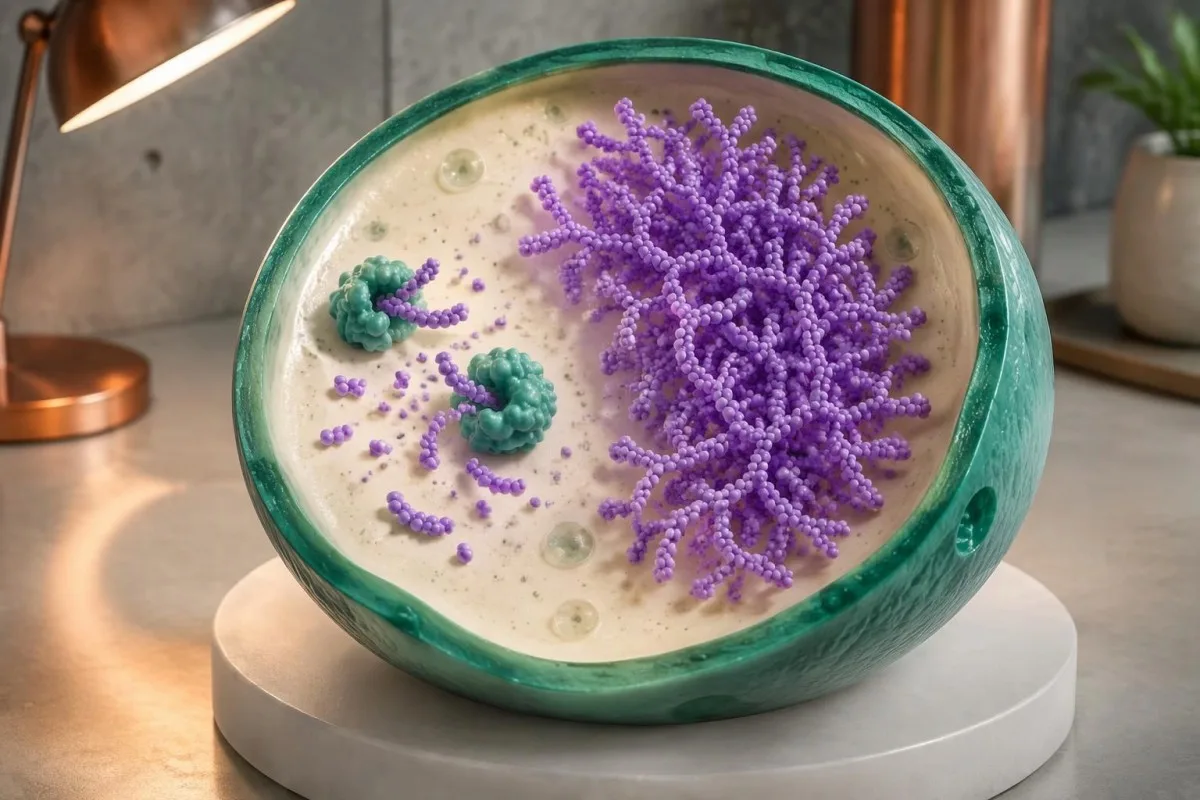
La enfermedad de Pompe infantil clásica suele presentar menos del 1% de la actividad normal de GAA en ensayos diagnósticos de tejidos. La enfermedad de inicio tardío puede conservar más actividad, a veces aproximadamente entre 2 y 40% en ensayos concretos; estos intervalos descriptivos se solapan con las limitaciones de los ensayos y no deben sustituir la interpretación diagnóstica validada de un laboratorio.
La guía de Kishnani et al. de 2006 publicada en Genetics in Medicine describe la relación entre la deficiencia de GAA, el almacenamiento de glucógeno y la evaluación multisistémica. La distinción clínica no se limita a determinar si la actividad está por debajo del 1%: la edad de presentación, los hallazgos cardíacos y la función de los músculos respiratorios también ayudan a determinar la forma y la urgencia de la enfermedad.
Un resultado rutinario de glucosa no mide la eliminación lisosómica del glucógeno. Por ejemplo, un adulto hipotético puede tener una glucosa en ayunas de 92 mg/dL y, al mismo tiempo, padecer un trastorno hereditario de almacenamiento de glucógeno muscular; una glucosa normal no demuestra que el glucógeno dentro de los lisosomas musculares se esté procesando con normalidad.
Otros trastornos lisosómicos afectan a enzimas y genes diferentes, por lo que sus umbrales no pueden aplicarse a las pruebas de Pompe. Nuestra explicación de la confirmación enzimática de Gaucher ilustra el flujo de trabajo más amplio de enzimas a genética y, a la vez, muestra por qué el ensayo enzimático de una enfermedad no puede sustituir al de otra.
¿Existe un intervalo normal para la actividad de la enzima GAA?
There is no single universal normal range for GAA enzyme activity. Dried blood spots, leukocytes and cultured fibroblasts use different preparations and reporting units; a number expressed in nmol/h/mL cannot be directly compared with a result expressed in nmol/h/mg protein.
A screening cutoff separates samples needing follow-up from samples passing that screen. It does not necessarily separate affected people from unaffected people with complete accuracy; laboratories may use different fluorometric or tandem mass spectrometry methods, and 2 screening programs may therefore select different recall thresholds.
For a clearly hypothetical example, suppose a laboratory uses a DBS screening cutoff of 1.5 nmol/h/mL and reports 0.7 nmol/h/mL. The result is below that invented laboratory threshold, but dividing 0.7 by 1.5 gives 47% of the cutoff—not 47% of normal enzyme activity and not a severity score.
The lower limit of detection is different from the clinical cutoff. A report reading less than 0.1 in its stated units may mean the method cannot quantify lower activity reliably; it does not prove absolute absence of enzyme, and repeating measurements close to that analytical floor may produce proportionally large variation.
Screening performance also depends on prevalence. In a hypothetical group with 10 true-positive and 100 false-positive results, only about 9% of positive screens represent disease; those invented counts are not Pompe screening statistics, but explain why resultados cualitativos versus cuantitativos require different interpretation.
| Nivel | Intervalo | Qué significa |
|---|---|---|
| Passes hypothetical screen | ≥1.5 nmol/h/mL | Illustrative DBS cutoff only; not a universal normal range and not an absolute exclusion in a symptomatic person. |
| Below hypothetical cutoff | <1.5 nmol/h/mL | Illustrative follow-up threshold only; true deficiency, pseudodeficiency and specimen effects still need separation. |
¿Por qué repetir la prueba de GAA en una muestra diferente?
Repeat GAA testing checks whether low activity is reproducible and whether specimen quality or assay interference explains it. Confirmation usually moves beyond 1 screening card to a fresh, appropriately handled specimen, often with GAA measurement in leukocytes or another specialist-selected cell preparation.
Heat, humidity and inadequate drying can reduce enzyme activity in a dried blood spot. A low result after 2 days of poorly controlled transport may deserve a fresh collection, but transport history cannot be used to dismiss a result automatically; the laboratory should assess card quality and its stability requirements.
Acarbose is used in some GAA assay methods to suppress interfering maltase-glucoamylase activity. That interference can make measured activity appear higher and potentially obscure deficiency; checking how a laboratory isolates GAA activity can therefore matter more than obtaining a second number with the same unresolved methodological limitation.
Two low DBS results still do not automatically confirm Pompe disease. Pseudodeficiency can reproduce across repeated measurements, including some confirmatory methods; when enzyme and genetic findings disagree, a specialist laboratory may recommend cultured fibroblast testing or additional molecular investigation rather than simply ordering a third screening card.
Give the laboratory the dates of collection, recent transfusions or transplantation, and any enzyme replacement treatment already received. Our guide to interferencias relacionadas con la calidad de la muestra explains the general distinction between biological findings and specimen problems; GAA testing has its own handling rules, so do not import another test's redraw interval.
¿En qué se diferencia la pseudodeficiencia de GAA de la enfermedad de Pompe?
GAA pseudodeficiency means an inherited variant lowers measured enzyme activity without causing the glycogen-storage disorder Pompe disease. Two commonly discussed variants are c.1726G>A, p.Gly576Ser, and c.2065G>A, p.Glu689Lys; their interpretation depends on the complete genotype and the assay used.
Pseudodeficiency is a biochemical testing issue, not an early stage of Pompe disease. A person with only pseudodeficiency variants does not need Pompe treatment because of 1 low activity result; the specialist must first verify that disease-causing variants or another explanation have not been missed.
The p.Gly576Ser and p.Glu689Lys variants are often found together on 1 gene copy and are particularly relevant in some East Asian ancestry populations. Ancestry changes how often laboratories encounter this pattern, but cannot establish or exclude pseudodeficiency in an individual; people from other backgrounds can carry these variants too.
Pseudodeficiency can remain low on repeat enzyme testing. The practical distinction is whether the complete biochemical and genetic evidence supports disease-causing GAA deficiency, not whether a second result falls below an arbitrary percentage; specialists may compare different assay substrates or cell preparations when the pattern remains ambiguous.
Pseudodeficiency variants can also coexist with a disease-causing variant, making a short report misleading if it lists everything under mutations. Our Fabry enzyme and genetics guide shows another situation where enzyme results need genetic context, although Fabry's X-linked inheritance differs from Pompe's 2-copy recessive mechanism.
¿Qué se debe buscar en las pruebas del gen GAA?
GAA gene testing investigates whether disease-causing variants affect both copies of the GAA gene. Pompe disease is autosomal recessive, and the GAA gene is located on chromosome 17; interpretation requires variant classification, adequate test coverage and, when needed, confirmation that variants affect opposite gene copies.
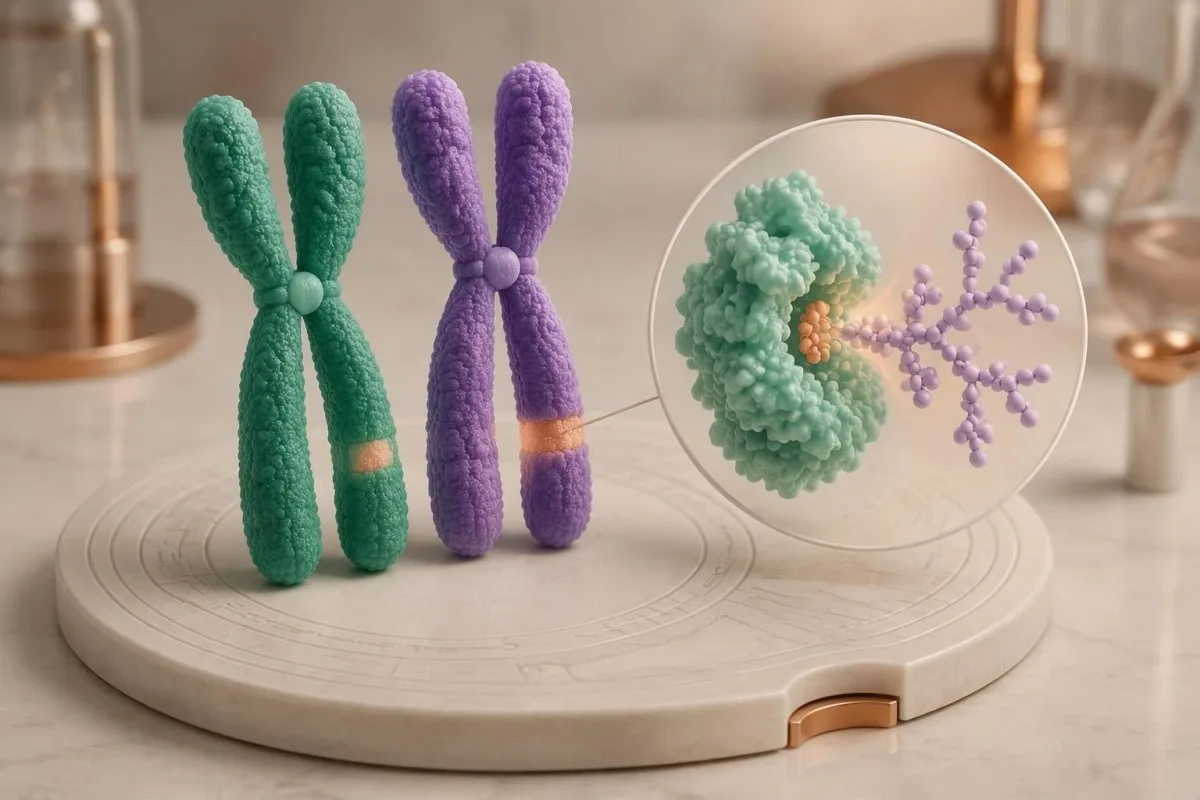
Two pathogenic or likely pathogenic GAA variants in trans support molecular confirmation of Pompe disease. In trans means the variants affect opposite gene copies; 2 variants in cis affect the same copy and do not, by themselves, demonstrate a recessive disease genotype.
Standard sequencing detects many small substitutions and insertions or deletions, but does not answer every possible genetic question. If only 1 disease-causing variant is found despite convincing enzyme deficiency, ask whether deletion/duplication analysis was included and whether poorly covered or deep intronic regions require further investigation.
A common later-onset-associated GAA variant is c.-32-13T>G, which affects splicing. Finding this variant on 1 copy does not diagnose Pompe disease, and finding it with another disease-causing variant does not precisely predict the age symptoms will begin; residual splicing and other biological factors influence presentation.
Parental testing can help establish phase when a laboratory detects 2 different variants but cannot determine their arrangement. Our guide to inherited disease genetic reports explains why inheritance and family testing matter, while the actual gene coverage and diagnostic criteria must remain specific to GAA.
¿Cómo deben interpretarse los resultados patogénicos, inciertos y negativos?
A pathogenic result, a variant of uncertain significance and a negative result have different diagnostic meanings. Genetic laboratories commonly use 5 categories: pathogenic, likely pathogenic, uncertain significance, likely benign and benign; a VUS is not equivalent to a disease-causing GAA variant.
Richards et al.'s 2015 ACMG/AMP consensus established the widely used 5-category sequence-variant framework and states that a VUS should not guide clinical decision-making as though pathogenic. For Pompe evaluation, low enzyme activity can contribute evidence, but its value depends on whether pseudodeficiency and assay limitations have been addressed.
One pathogenic variant plus 1 VUS is an unresolved combination, not automatic confirmation or exclusion. Depending on the enzyme and clinical findings, specialists may investigate family segregation, RNA effects or variant-specific functional evidence; a diagnostic enzyme result may support disease even while the second molecular finding remains incompletely characterized.
A negative sequencing report means the test found no reportable variants within its scope. It does not prove that every GAA-related mechanism was examined; 1 negative limited test may warrant expanded testing when properly performed enzyme studies and the clinical pattern remain strongly suggestive.
Kantesti es un plataforma de interpretación análisis de sangre de AI that can help separate a report's 5 classification terms from its numerical enzyme findings, without adjudicating an uncertain genotype. Our estándares técnicos y clínicos describe interpretation boundaries; our uncertain gene-result explanation provides a related example of why variants and diagnoses are not interchangeable.
¿Una variante de GAA indica estado de portador o enfermedad?
One confirmed disease-causing GAA variant usually indicates carrier status if a second disease-causing variant and diagnostic enzyme deficiency are absent. Carriers do not typically develop Pompe disease; when both parents are carriers, each pregnancy has a 25% affected, 50% carrier and 25% non-carrier probability.
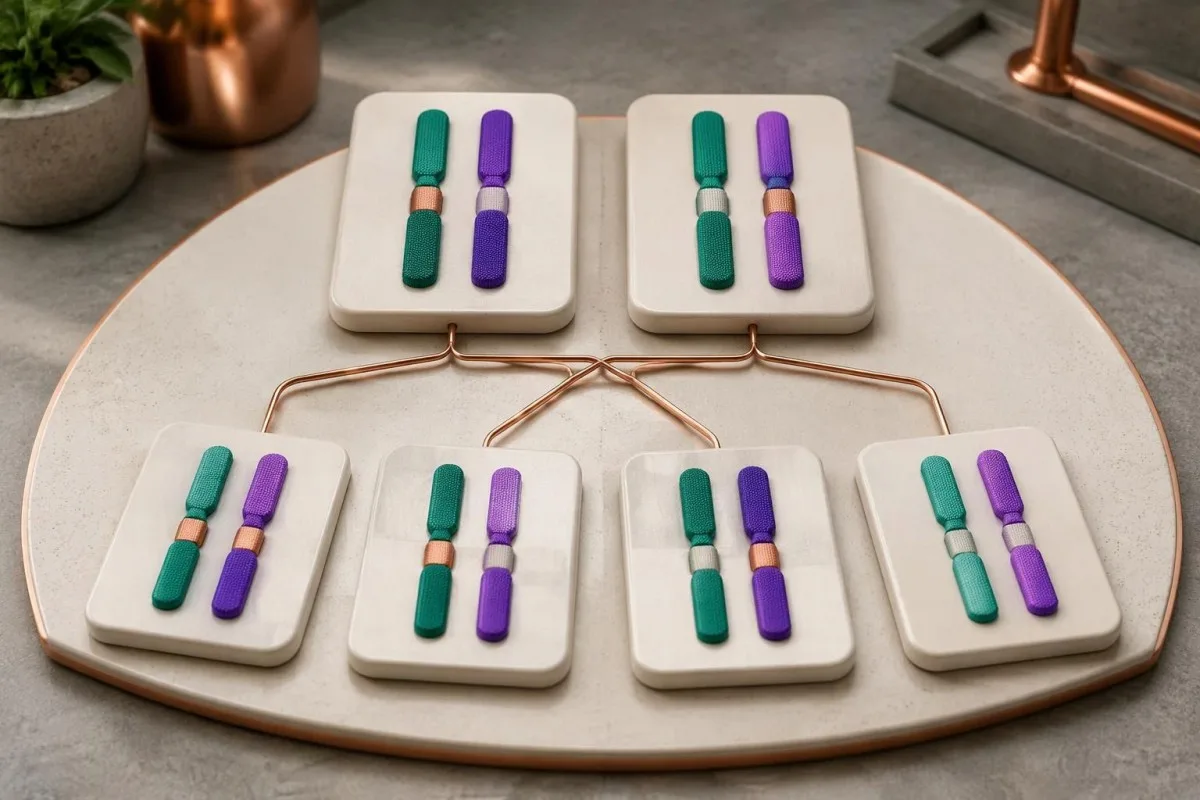
Carrier enzyme values can overlap with values in unaffected people. GAA activity is therefore not a reliable standalone carrier test, and a carrier's activity should not be assumed to equal exactly 50% of a laboratory's normal mean; targeted genetic testing is generally more informative when a familial variant is known.
The 25% affected-child probability applies independently to each pregnancy when both parents carry disease-causing variants capable of producing Pompe disease together. Having 1 unaffected child does not reduce the next pregnancy's Mendelian probability, and pseudodeficiency variants should not be substituted for pathogenic variants in that calculation.
Family testing is most useful after the affected person's variants are clarified. If a symptomatic adult has only 1 identified pathogenic variant, relatives should not be reassured that the entire family question is settled until the specialist considers whether the second variant was missed by the original assay.
For a hypothetical couple, one partner carrying a pathogenic GAA variant and the other carrying only a pseudodeficiency variant does not create the same 25% Pompe risk as 2 pathogenic-variant carriers. Our carrier screening limitations guide explains why a report's coverage and residual risk deserve discussion before reproductive decisions.
¿Qué otros resultados de laboratorio respaldan la evaluación de Pompe?
Creatine kinase, AST, ALT and urinary glucose tetrasaccharide can support Pompe evaluation, but none confirms the diagnosis alone. Urinary glucose tetrasaccharide may be reported as Glc4 or within a Hex4 assay; these 2 report terms require method-specific interpretation rather than assumption that every laboratory measures exactly the same thing.
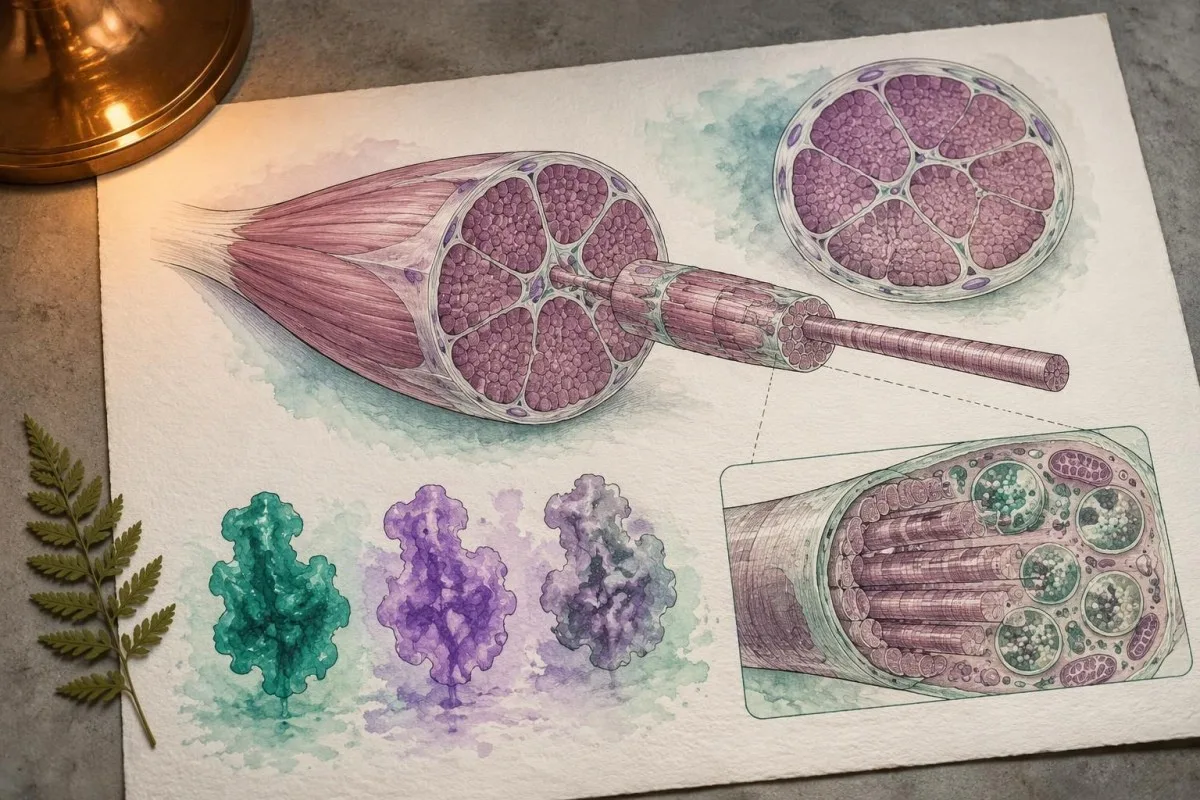
Normal CK does not exclude later-onset Pompe disease. In a hypothetical adult with progressive difficulty rising from a chair, CK of 140 U/L may fall within that laboratory's interval despite clinically meaningful weakness; the combination of symptoms and low confirmed GAA activity matters more than a reassuring CK flag.
AST and ALT can rise because of muscle involvement, not only liver disease. A hypothetical AST of 86 U/L with elevated CK and muscle weakness deserves a muscle-aware assessment; our aldolase and muscle marker guide explains why additional muscle enzymes may help characterize the pattern without identifying its cause.
Urinary Glc4 is a supportive glycogen-related biomarker, not a Pompe-specific diagnostic test. Reference limits vary with age and method, and elevation can occur in other circumstances; 1 elevated result should be interpreted alongside enzyme findings, genetics and the laboratory's creatinine-normalized units.
A falling CK or Glc4 after treatment does not automatically prove that strength or breathing has improved by the same percentage. Our discussion of AST interpretation beyond liver disease illustrates why 2 related markers can move together while still answering different questions about tissue injury and function.
¿Por qué evaluar la respiración cuando una prueba de Pompe es anormal?
Pompe disease can weaken the diaphragm and other respiratory muscles, sometimes before obvious walking difficulty. Assessment may include seated and supine forced vital capacity, respiratory muscle pressures and sleep-related testing; a daytime oxygen saturation of 97% does not rule out overnight hypoventilation.
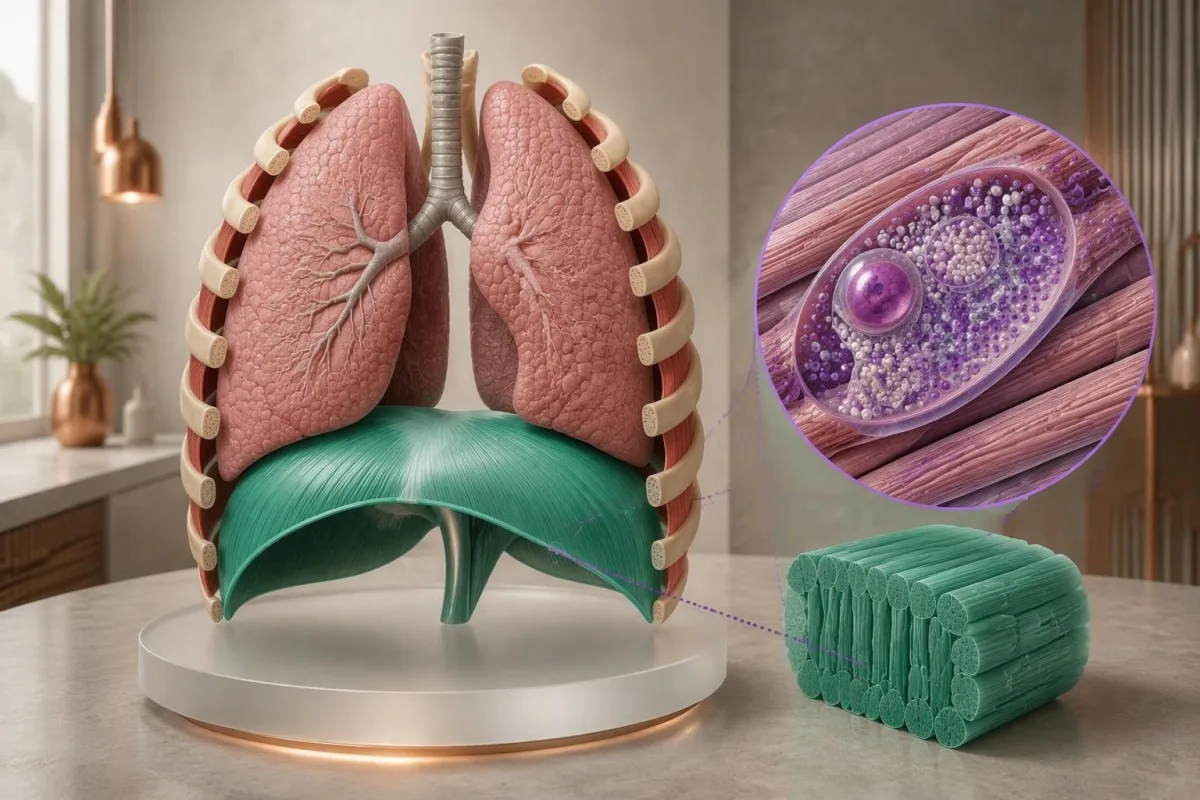
A position-related fall in vital capacity can suggest diaphragm weakness. For example, a hypothetical seated FVC of 3.0 L and supine FVC of 2.4 L represents a 20% decline; the specialist interprets that difference with technique, predicted values and symptoms, rather than treating it as a Pompe-specific cutoff.
Morning headaches, unrefreshing sleep and difficulty breathing when lying flat can justify evaluation for sleep-related hypoventilation. These symptoms do not identify Pompe disease on their own; our guía de pruebas de dificultad para respirar explains why laboratory results cannot replace respiratory examination and physiological testing.
Arterial carbon dioxide is normally about 35–45 mmHg in adults, with context-dependent variation. A value above 45 mmHg indicates hypercapnia, but its urgency depends on pH, symptoms and the clinical setting; our blood gas interpretation guide explains why oxygen and carbon dioxide answer different questions.
Severe breathlessness, confusion, blue coloration or rapidly worsening weakness warrants emergency care, not an online interpretation session. A confirmed molecular result affecting 2 GAA copies does not measure current respiratory safety; clinicians need direct functional assessment to decide whether ventilation support or urgent monitoring is necessary.
¿Qué sucede después de un resultado positivo en el cribado neonatal de Pompe?
A positive newborn Pompe screen requires prompt specialist assessment, confirmatory enzyme testing and genetic evaluation. It does not mean every infant has Pompe disease; the immediate task is to distinguish pseudodeficiency or carrier findings from infantile disease and a later-onset-associated genotype affecting both GAA copies.
Burton et al.'s 2017 Pediatrics newborn-screening algorithms describe an initial evaluation integrating GAA confirmation, molecular testing and clinical assessment. If an infant has feeding difficulty, marked hypotonia or suspected cardiomyopathy, do not wait 2 weeks for a routine repeat appointment; the screening team should arrange urgent metabolic and cardiac evaluation.
Classic infantile Pompe disease commonly involves hypertrophic cardiomyopathy. A newborn's echocardiogram and electrocardiogram help assess risk that cannot be estimated from 1 enzyme number; absence of obvious heart symptoms at home does not replace the specialist examination after an abnormal screen.
CRIM status concerns whether cross-reactive GAA protein is present and helps specialists plan immune-risk management around enzyme replacement therapy. Less than 1% enzyme activity does not by itself establish CRIM-negative status, because an inactive protein may still be present; this is a protein-expression question, not just an activity threshold.
Later-onset-associated findings in a newborn require a monitoring plan, not an invented age-of-onset prediction. Even 2 classified disease-causing variants may not reveal when symptoms will emerge; our guía de seguridad pediátrica de IA explains why pediatric results require age-specific context and clinician-led decisions.
¿Cómo resuelven los especialistas los resultados contradictorios de las pruebas en adultos?
Conflicting adult Pompe results are resolved by checking specimen quality, confirmatory enzyme methods, variant classification and clinical fit. One low screen plus 1 genetic finding rarely tells the whole story; specialists investigate whether the apparent conflict comes from pseudodeficiency, an incomplete molecular test or another cause of weakness.
Consider a hypothetical 52-year-old with mild fatigue, low DBS GAA activity and only the 2 commonly discussed pseudodeficiency variants. If specialist testing supports pseudodeficiency and no disease-causing genotype, the low screen does not explain the fatigue; other causes should be assessed rather than attaching a Pompe label to an incidental biochemical finding.
A second hypothetical adult has progressive hip weakness, a 20% positional FVC decline, confirmed cellular GAA deficiency and 2 pathogenic variants in trans. Together, those findings support Pompe disease; a normal routine glucose or modest CK result would not outweigh the converging biochemical, genetic and functional evidence.
Convincing enzyme deficiency with only 1 identified pathogenic variant deserves further investigation. The appropriate next step may be deletion/duplication analysis, RNA studies or another specialist assay—not automatically calling the person a carrier; the investigation should also check whether non-Pompe neuromuscular conditions better explain the examination.
Variant-related disease monitoring is not the same as predicting a person's future from their DNA. Our inherited neuromuscular risk guide offers a related family-testing perspective, but 2 conditions can differ substantially in inheritance, penetrance and treatment triggers.
¿Qué debe llevar a su cita con el especialista en Pompe?
Bring the complete enzyme report, complete genetic report and a dated symptom history to a Pompe specialist appointment. Three report details are especially useful: specimen type, assay units and variant classification; screenshots showing only a red flag or the word mutation can omit information that changes the interpretation.
Ask whether confirmatory testing has already been completed and whether the laboratory measured GAA specifically in an appropriate cell preparation. If 2 variants were found, ask whether they are in trans; if only 1 was found, ask what variant types and regions the test could detect.
Do not try to raise GAA activity with supplements or diet before confirmation. No vitamin or food corrects inherited pathogenic variants affecting both GAA copies; nutrition may support general care after diagnosis, but cannot substitute for enzyme confirmation or specialist treatment planning.
Kantesti es un Herramienta de análisis de pruebas de sangre con IA that can help organize report terminology and associated laboratory trends, not decide whether 2 uncertain variants establish Pompe disease. Our guía para verificar la fuente del informe explains why the original document remains the reference when an automated explanation and a specialist interpretation differ.
Genetic documents can contain information relevant to relatives as well as the tested person. Before sharing 1 family member's report, check consent and remove unnecessary identifiers; Kantesti's información sobre privacidad y datos describes our handling approach, while sharing results with relatives should follow a genetic counselor's guidance.
Publicaciones de investigación y límites de la interpretación de las pruebas de Pompe
Pompe test interpretation rests on disease-specific enzyme, genetic and clinical evidence—not on general laboratory publications or an AI explanation. Kantesti includes 3 directly relevant external sources below and 2 separate educational publications; the iron and coagulation publications are not evidence for diagnosing Pompe disease.
The 2006 Kishnani guideline provides disease-specific diagnostic and management context, while the 2017 Burton newborn-screening paper addresses confirmation after population screening. Their recommendations should be applied with the specialist laboratory's validated methods; neither supplies 1 universally transferable DBS enzyme cutoff for every instrument and population.
Richards et al.'s 2015 ACMG/AMP publication explains the 5-category variant framework used to distinguish pathogenic findings from uncertainty. Classification can change when new evidence becomes available, so ask the genetics service whether an unresolved result has a reanalysis pathway rather than assuming every VUS will eventually become pathogenic.
Nuestro contenido educativo publicación de estudios de hierro addresses a different laboratory domain. The separate publicación sobre pruebas de coagulación also covers unrelated markers; their 2 DOI records are provided for publication transparency, not as supporting citations for GAA deficiency or pseudodeficiency.
Los estándares de contenido médico distinguish patient education from diagnosis and treatment instructions. The practical endpoint is a documented interpretation of 3 evidence streams—enzyme testing, genetic analysis and clinical assessment—with urgent care taking priority whenever infantile disease or respiratory compromise is suspected.
Preguntas frecuentes
¿Una actividad baja de la enzima GAA siempre significa enfermedad de Pompe?
Una actividad baja de la enzima GAA no siempre significa que se tenga enfermedad de Pompe. Un resultado anormal en una prueba de cribado puede reflejar una deficiencia real, una pseudodeficiencia, la degradación de la muestra o una superposición con la actividad relacionada con el estado de portador. La confirmación requiere la interpretación por parte de un especialista de un ensayo enzimático adecuado, los hallazgos genéticos de GAA y el contexto clínico. Repetir únicamente el mismo ensayo de cribado puede volver a detectar una pseudodeficiencia en lugar de resolver la duda.
¿Cuál es el nivel normal de la enzima GAA?
There is no universal normal GAA enzyme level because specimen preparation, assay substrate and reporting units differ between laboratories. A value in nmol/h/mL cannot be directly compared with a value in nmol/h/mg protein. Classic infantile Pompe disease often has less than 1% of normal activity in diagnostic tissue assays, but this is not a universal newborn-screening cutoff. Use the reference information printed on the original report and the specialist laboratory's interpretation.
¿Pueden dos pruebas de GAA bajas seguir indicando pseudodeficiencia?
0 Dos resultados bajos de GAA aún pueden reflejar una pseudodeficiencia, especialmente cuando se utilizan métodos de ensayo iguales o similares. Las variantes de pseudodeficiencia reducen la actividad medida sin causar por sí mismas la enfermedad de almacenamiento de glucógeno de Pompe. Los especialistas distinguen este patrón mediante el genotipo completo de GAA, las características del ensayo y, cuando es necesario, otra preparación celular o una investigación funcional. Por lo tanto, dos resultados bajos repetidos no equivalen a dos confirmaciones independientes de la enfermedad.
¿Dos variantes del gen GAA confirman la enfermedad de Pompe?
Dos variantes de GAA no confirman automáticamente la enfermedad de Pompe. Dos variantes patogénicas o probablemente patogénicas en trans, que afectan copias opuestas del gen, respaldan la confirmación molecular, mientras que dos variantes en cis afectan solo una copia. Las variantes de significado incierto y las variantes de seudodeficiencia no pueden considerarse hallazgos causantes de enfermedad establecidos. La evidencia enzimática y clínica sigue siendo especialmente útil cuando la clasificación o la fase no están resueltas.
¿Puede una CK normal descartar la enfermedad de Pompe de inicio tardío?
Normal CK cannot rule out late-onset Pompe disease. A hypothetical CK of 140 U/L may fall within a laboratory's reference interval despite progressive proximal weakness or diaphragm involvement. CK measures muscle injury-related enzyme release, not lysosomal GAA function. Persistent compatible symptoms deserve specialist assessment even when routine muscle markers are reassuring.
¿Qué tan urgente es un resultado positivo en la prueba de detección de la enfermedad de Pompe en un recién nacido?
Un resultado positivo en la prueba de detección de la enfermedad de Pompe en un recién nacido requiere contactar cuanto antes al equipo de cribado o metabólico, y un lactante con dificultades para alimentarse, hipotonía marcada o sospecha de afectación cardíaca necesita una evaluación urgente. Una sola tarjeta de cribado positiva no confirma el diagnóstico, pero ante la sospecha de la forma clásica infantil no se debe esperar a una consulta rutinaria varias semanas después. Los especialistas coordinan pruebas enzimáticas confirmatorias, evaluación genética y valoración cardíaca, a menudo en paralelo. La dificultad respiratoria grave o la disminución de la respuesta requieren atención de emergencia.
¿Cuál es el riesgo para los hijos si ambos padres son portadores de Pompe?
Si ambos padres portan variantes de GAA causantes de la enfermedad, cada embarazo tiene una probabilidad del 25% de tener un hijo afectado, una probabilidad del 50% de tener un hijo portador y una probabilidad del 25% de tener un hijo que no herede ninguna de las variantes familiares. Estas probabilidades se aplican de forma independiente a cada embarazo. Las variantes de pseudodeficiencia no son intercambiables con las variantes patogénicas en este cálculo. El asesoramiento genético ayuda a confirmar los hallazgos parentales y a explicar las opciones de pruebas.
Obtenga una explicación de los resultados análisis de sangre
Cargue su informe de laboratorio y la IA de Kantesti explica cada biomarcador en lenguaje sencillo en cuestión de segundos. Más de 2 millones de personas en todo el mundo la han utilizado.
Referencias
- Klein, T., Mitchell, S., & Weber, H. (2026). Guía sobre estudios del hierro: TIBC, saturación de hierro y capacidad de fijación. Investigación médica de Kantesti AI. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Intervalo normal de aPTT: guía sobre dímero D y proteína C en la coagulación sanguínea. Investigación médica de Kantesti AI. DOI
- Kishnani PS et al. (2006). Pompe disease diagnosis and management guideline. Genética en Medicina. DOI PubMed
- Burton BK et al. (2017). The Initial Evaluation of Patients After Positive Newborn Screening: Recommended Algorithms Leading to a Confirmed Diagnosis of Pompe Disease. Pediatrics. DOI
- Richards S et al. (2015). Normas y directrices para la interpretación de variantes de secuencia: recomendación de consenso conjunta del Colegio Estadounidense de Genética y Genómica Médicas y la Asociación de Patología Molecular. Genética en Medicina. DOI PubMed
- Más de 2 millonesPruebas analizadas
- 127+Países
- 100+Idiomas
Acerca del equipo médico


Señales de confianza E-E-A-T
Experiencia
Revisión clínica dirigida por un médico de los flujos de interpretación de análisis.
Pericia
Enfoque en medicina de laboratorio sobre cómo se comportan los biomarcadores en el contexto clínico.
Autoridad
Revisado médicamente por el Dr. Thomas Klein, con contribuciones de la Dra. Sarah Mitchell y el Prof. Dr. Hans Weber.
Integridad
Interpretación basada en la evidencia con vías de seguimiento claras para reducir la alarma.
Aviso médico
Este artículo es solo con fines educativos y no constituye asesoramiento médico. Consulta siempre a un profesional sanitario cualificado para decisiones de diagnóstico y tratamiento.
Publicado · Contacta con el equipo editorial
Publicado por Kantesti Ltd, registrado en Inglaterra y Gales, número de empresa. 17090423, Londres, Reino Unido.
