Ett lågt GAA-enzymresultat väcker misstanke om Pompes sjukdom, men enbart screening kan inte bekräfta diagnosen. Upprepad testning av ett lämpligt prov och genetisk analys av GAA bidrar till att skilja verklig brist från bärarskap och pseudobrist.

Viktiga slutsatser
- Låg GAA-enzymaktivitet är en signal om att uppföljning behövs, inte en diagnos; 1 avvikande torkad blodfläck behöver bekräftas under ledning av en specialist.
- Referensintervall beror på provet och analysmetoden; nmol/h/mL kan inte jämföras direkt med nmol/h/mg protein.
- Kvarvarande enzymaktivitet ligger ofta under 1% vid klassisk infantil Pompes sjukdom, men den siffran är inte en universell screeninggräns.
- Pseudobrist kan sänka GAA-aktiviteten i laboratoriet utan att orsaka Pompes sjukdom; upprepning av samma analys kan ge samma låga resultat.
- Genetisk testning av GAA-genen söker efter sjukdomsorsakande varianter som påverkar båda genkopiorna; 2 varianter måste tolkas med avseende på klassificering och fas.
- Osäkra varianter fastställer inte Pompes sjukdom; 1 eller 2 varianter av oklar betydelse kräver ytterligare belägg.
- Familjär risk är 25% för ett drabbat barn vid varje graviditet när båda föräldrarna bär på en sjukdomsorsakande GAA-variant.
- Snabb bedömning behövs för ett spädbarn med låg GAA-aktivitet samt matningssvårigheter, uttalad svaghet eller misstänkt hjärtpåverkan; vänta inte på ett rutinmässigt omtest.
Vad betyder ett lågt GAA-enzymresultat egentligen?
A Test för Pompes sjukdom som visar låg GAA-aktivitet innebär att laboratoriet har mätt reducerad funktion hos surt alfa-glukosidas under sina analysförhållanden. Det bevisar inte Pompes sjukdom: 1 lågt screeningresultat kan bero på verklig brist, pseudobrist, överlapp med bärartillstånd eller ett provproblem.
GAA-aktivitet mäter enzymfunktion, inte bara hur mycket enzymprotein som finns. De första 3 detaljerna att kontrollera är provtyp, måttenheter och laboratoriets beslutsgräns; ett resultat som beskrivs som lågt utan dessa detaljer kan inte tolkas tillförlitligt i förhållande till ett värde som hittas på nätet.
Anledningen till testningen påverkar vad ett positivt screeningresultat betyder. Ett nyfött barn som identifierats genom befolkningsscreening och en 45-åring med progressiv svaghet i höftmuskulaturen har olika grundsannolikheter för Pompes sjukdom, även om deras rapporterade enzymvärden överensstämmer; därför bör symtom och undersökningsfynd bedömas tillsammans med laboratorieresultatet.
Positiv screening är inte detsamma som positivt sjukdomsresultat. Om 2 laboratorier använder olika substrat eller provberedningar kan deras numeriska resultat skilja sig utan att något av laboratorierna har gjort ett fel; fråga om nästa besök gäller ytterligare en screeningmätning eller ett verkligt bekräftande enzymtest.
Kantesti är en AI blodprovsanalysator som kan hjälpa till att strukturera en GAA-rapport tillsammans med rutinmässiga laboratoriefynd, men inte kan fastställa en diagnos av Pompes sjukdom utifrån 1 avvikande värde. Vår företagsinformation förklarar hur tjänsten är upplagd; misstänkt ärftlig enzymbrist kräver fortfarande bedömning av en specialist på metabola sjukdomar eller neuromuskulära sjukdomar.
Varför orsakar GAA-brist problem med musklerna och hjärtat?
Pompes sjukdom beror på brist på lysosomalt surt alfa-glukosidas, ett enzym som bryter ned glykogen inuti cellernas återvinningsfack. GAA verkar på både alfa-1,4- och alfa-1,6-glukosbindningar; otillräcklig aktivitet gör att glykogen ansamlas, särskilt i skelett- och hjärtmuskulatur.
Vid klassisk infantil Pompes sjukdom är GAA-aktiviteten ofta mindre än 1% av normal aktivitet i diagnostiska vävnadsanalyser. Vid senare debuterande sjukdom kan mer aktivitet finnas kvar, ibland cirka 2–40% i vissa analyser; dessa beskrivande intervall överlappar med analysbegränsningar och får inte ersätta laboratoriets validerade diagnostiska tolkning.
Kishnani et al:s riktlinje från 2006 i Genetics in Medicine beskriver sambandet mellan GAA-brist, glykogeninlagring och bedömning av flera organsystem. Den kliniska skillnaden handlar inte bara om huruvida aktiviteten ligger under 1%: ålder vid symtomdebut, hjärtfynd och andningsmuskelfunktion bidrar också till att avgöra sjukdomsform och hur brådskande tillståndet är.
Ett rutinmässigt glukosresultat mäter inte lysosomal glykogennedbrytning. Exempelvis kan en hypotetisk vuxen ha ett fasteglukos på 92 mg/dL och samtidigt ha en ärftlig glykogeninlagringssjukdom i musklerna; normalt glukos visar inte att glykogen inuti muskelcellernas lysosomer bearbetas normalt.
Andra lysosomala sjukdomar involverar andra enzymer och gener, så deras gränsvärden kan inte användas för Pompes sjukdom. Vår förklaring av enzymbekräftelse vid Gauchers sjukdom illustrerar det bredare arbetsflödet från enzymanalys till genetik och visar samtidigt varför en enzymanalys för en sjukdom inte kan ersätta analysen för en annan.
Finns det ett normalintervall för GAA-enzymaktivitet?
There is no single universal normal range for GAA enzyme activity. Dried blood spots, leukocytes and cultured fibroblasts use different preparations and reporting units; a number expressed in nmol/h/mL cannot be directly compared with a result expressed in nmol/h/mg protein.
A screening cutoff separates samples needing follow-up from samples passing that screen. It does not necessarily separate affected people from unaffected people with complete accuracy; laboratories may use different fluorometric or tandem mass spectrometry methods, and 2 screening programs may therefore select different recall thresholds.
For a clearly hypothetical example, suppose a laboratory uses a DBS screening cutoff of 1.5 nmol/h/mL and reports 0.7 nmol/h/mL. The result is below that invented laboratory threshold, but dividing 0.7 by 1.5 gives 47% of the cutoff—not 47% of normal enzyme activity and not a severity score.
The lower limit of detection is different from the clinical cutoff. A report reading less than 0.1 in its stated units may mean the method cannot quantify lower activity reliably; it does not prove absolute absence of enzyme, and repeating measurements close to that analytical floor may produce proportionally large variation.
Screening performance also depends on prevalence. In a hypothetical group with 10 true-positive and 100 false-positive results, only about 9% of positive screens represent disease; those invented counts are not Pompe screening statistics, but explain why kvalitativa kontra kvantitativa resultat require different interpretation.
| Nivå | Intervall | Vad det innebär |
|---|---|---|
| Passes hypothetical screen | ≥1.5 nmol/h/mL | Illustrative DBS cutoff only; not a universal normal range and not an absolute exclusion in a symptomatic person. |
| Below hypothetical cutoff | <1.5 nmol/h/mL | Illustrative follow-up threshold only; true deficiency, pseudodeficiency and specimen effects still need separation. |
Varför upprepa GAA-testning med ett annat prov?
Repeat GAA testing checks whether low activity is reproducible and whether specimen quality or assay interference explains it. Confirmation usually moves beyond 1 screening card to a fresh, appropriately handled specimen, often with GAA measurement in leukocytes or another specialist-selected cell preparation.
Heat, humidity and inadequate drying can reduce enzyme activity in a dried blood spot. A low result after 2 days of poorly controlled transport may deserve a fresh collection, but transport history cannot be used to dismiss a result automatically; the laboratory should assess card quality and its stability requirements.
Acarbose is used in some GAA assay methods to suppress interfering maltase-glucoamylase activity. That interference can make measured activity appear higher and potentially obscure deficiency; checking how a laboratory isolates GAA activity can therefore matter more than obtaining a second number with the same unresolved methodological limitation.
Two low DBS results still do not automatically confirm Pompe disease. Pseudodeficiency can reproduce across repeated measurements, including some confirmatory methods; when enzyme and genetic findings disagree, a specialist laboratory may recommend cultured fibroblast testing or additional molecular investigation rather than simply ordering a third screening card.
Give the laboratory the dates of collection, recent transfusions or transplantation, and any enzyme replacement treatment already received. Our guide to störningar orsakade av provkvalitet explains the general distinction between biological findings and specimen problems; GAA testing has its own handling rules, so do not import another test's redraw interval.
Hur skiljer sig GAA-pseudobrist från Pompes sjukdom?
GAA pseudodeficiency means an inherited variant lowers measured enzyme activity without causing the glycogen-storage disorder Pompe disease. Two commonly discussed variants are c.1726G>A, p.Gly576Ser, and c.2065G>A, p.Glu689Lys; their interpretation depends on the complete genotype and the assay used.
Pseudodeficiency is a biochemical testing issue, not an early stage of Pompe disease. A person with only pseudodeficiency variants does not need Pompe treatment because of 1 low activity result; the specialist must first verify that disease-causing variants or another explanation have not been missed.
The p.Gly576Ser and p.Glu689Lys variants are often found together on 1 gene copy and are particularly relevant in some East Asian ancestry populations. Ancestry changes how often laboratories encounter this pattern, but cannot establish or exclude pseudodeficiency in an individual; people from other backgrounds can carry these variants too.
Pseudodeficiency can remain low on repeat enzyme testing. The practical distinction is whether the complete biochemical and genetic evidence supports disease-causing GAA deficiency, not whether a second result falls below an arbitrary percentage; specialists may compare different assay substrates or cell preparations when the pattern remains ambiguous.
Pseudodeficiency variants can also coexist with a disease-causing variant, making a short report misleading if it lists everything under mutations. Our Fabry enzyme and genetics guide shows another situation where enzyme results need genetic context, although Fabry's X-linked inheritance differs from Pompe's 2-copy recessive mechanism.
Vad bör genetisk testning av GAA-genen undersöka?
GAA gene testing investigates whether disease-causing variants affect both copies of the GAA gene. Pompe disease is autosomal recessive, and the GAA gene is located on chromosome 17; interpretation requires variant classification, adequate test coverage and, when needed, confirmation that variants affect opposite gene copies.
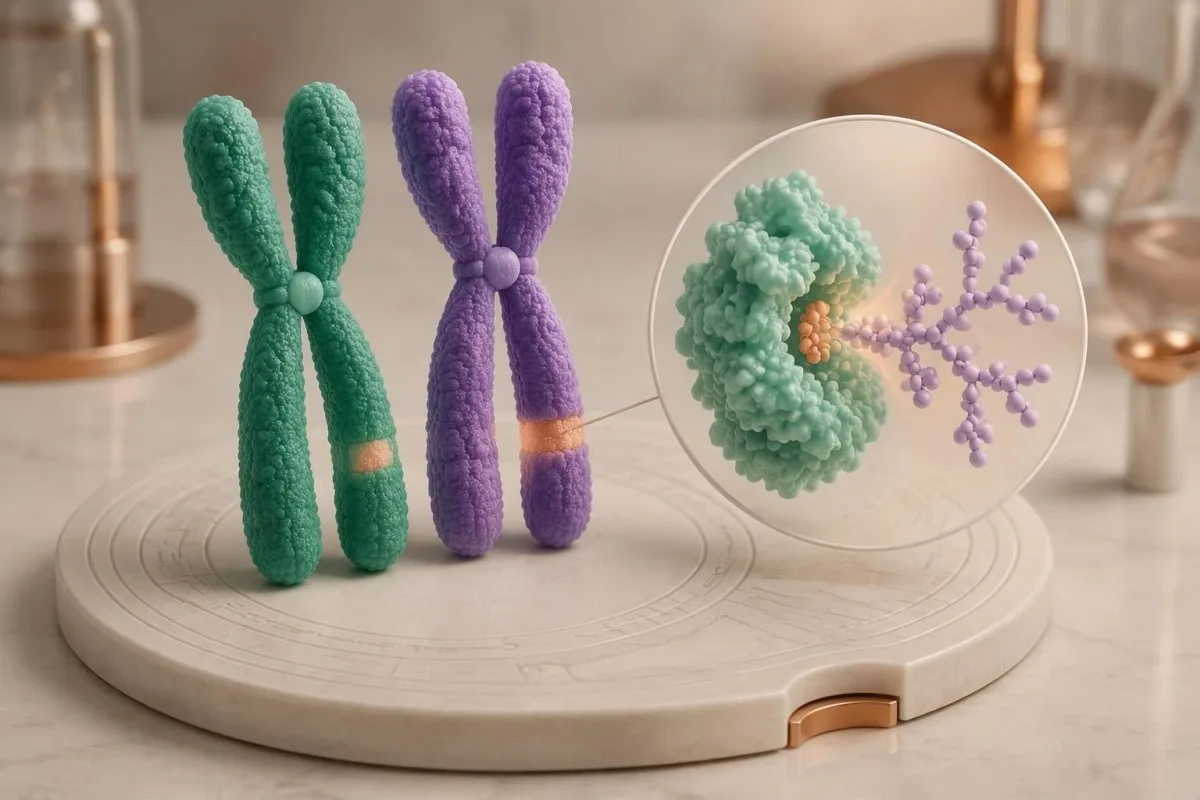
Two pathogenic or likely pathogenic GAA variants in trans support molecular confirmation of Pompe disease. In trans means the variants affect opposite gene copies; 2 variants in cis affect the same copy and do not, by themselves, demonstrate a recessive disease genotype.
Standard sequencing detects many small substitutions and insertions or deletions, but does not answer every possible genetic question. If only 1 disease-causing variant is found despite convincing enzyme deficiency, ask whether deletion/duplication analysis was included and whether poorly covered or deep intronic regions require further investigation.
A common later-onset-associated GAA variant is c.-32-13T>G, which affects splicing. Finding this variant on 1 copy does not diagnose Pompe disease, and finding it with another disease-causing variant does not precisely predict the age symptoms will begin; residual splicing and other biological factors influence presentation.
Parental testing can help establish phase when a laboratory detects 2 different variants but cannot determine their arrangement. Our guide to inherited disease genetic reports explains why inheritance and family testing matter, while the actual gene coverage and diagnostic criteria must remain specific to GAA.
Hur ska patogena, osäkra och negativa resultat tolkas?
A pathogenic result, a variant of uncertain significance and a negative result have different diagnostic meanings. Genetic laboratories commonly use 5 categories: pathogenic, likely pathogenic, uncertain significance, likely benign and benign; a VUS is not equivalent to a disease-causing GAA variant.
Richards et al.'s 2015 ACMG/AMP consensus established the widely used 5-category sequence-variant framework and states that a VUS should not guide clinical decision-making as though pathogenic. For Pompe evaluation, low enzyme activity can contribute evidence, but its value depends on whether pseudodeficiency and assay limitations have been addressed.
One pathogenic variant plus 1 VUS is an unresolved combination, not automatic confirmation or exclusion. Depending on the enzyme and clinical findings, specialists may investigate family segregation, RNA effects or variant-specific functional evidence; a diagnostic enzyme result may support disease even while the second molecular finding remains incompletely characterized.
A negative sequencing report means the test found no reportable variants within its scope. It does not prove that every GAA-related mechanism was examined; 1 negative limited test may warrant expanded testing when properly performed enzyme studies and the clinical pattern remain strongly suggestive.
Kantesti är en AI-plattform för tolkning av blodprov that can help separate a report's 5 classification terms from its numerical enzyme findings, without adjudicating an uncertain genotype. Our tekniska och kliniska standarder describe interpretation boundaries; our uncertain gene-result explanation provides a related example of why variants and diagnoses are not interchangeable.
Innebär en GAA-variant bärarskap eller sjukdom?
One confirmed disease-causing GAA variant usually indicates carrier status if a second disease-causing variant and diagnostic enzyme deficiency are absent. Carriers do not typically develop Pompe disease; when both parents are carriers, each pregnancy has a 25% affected, 50% carrier and 25% non-carrier probability.
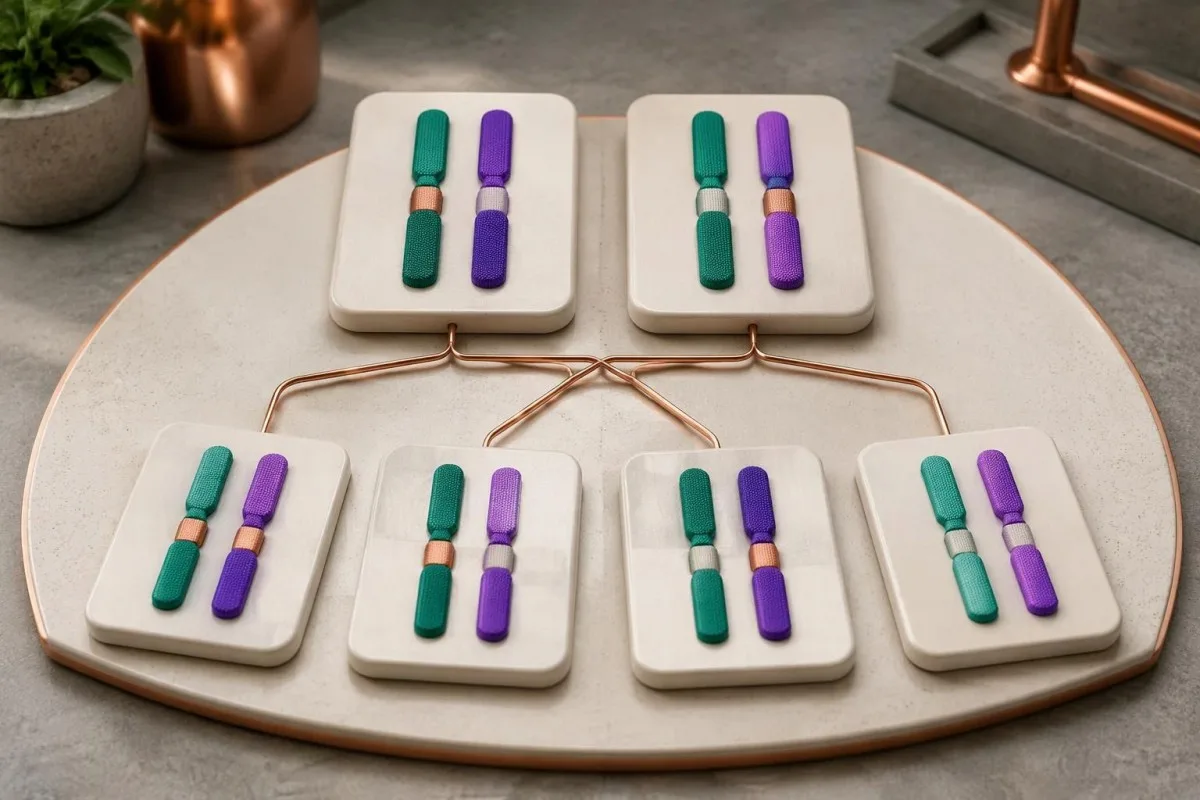
Carrier enzyme values can overlap with values in unaffected people. GAA activity is therefore not a reliable standalone carrier test, and a carrier's activity should not be assumed to equal exactly 50% of a laboratory's normal mean; targeted genetic testing is generally more informative when a familial variant is known.
The 25% affected-child probability applies independently to each pregnancy when both parents carry disease-causing variants capable of producing Pompe disease together. Having 1 unaffected child does not reduce the next pregnancy's Mendelian probability, and pseudodeficiency variants should not be substituted for pathogenic variants in that calculation.
Family testing is most useful after the affected person's variants are clarified. If a symptomatic adult has only 1 identified pathogenic variant, relatives should not be reassured that the entire family question is settled until the specialist considers whether the second variant was missed by the original assay.
For a hypothetical couple, one partner carrying a pathogenic GAA variant and the other carrying only a pseudodeficiency variant does not create the same 25% Pompe risk as 2 pathogenic-variant carriers. Our carrier screening limitations guide explains why a report's coverage and residual risk deserve discussion before reproductive decisions.
Vilka andra laboratorieresultat stödjer utredning av Pompes sjukdom?
Creatine kinase, AST, ALT and urinary glucose tetrasaccharide can support Pompe evaluation, but none confirms the diagnosis alone. Urinary glucose tetrasaccharide may be reported as Glc4 or within a Hex4 assay; these 2 report terms require method-specific interpretation rather than assumption that every laboratory measures exactly the same thing.
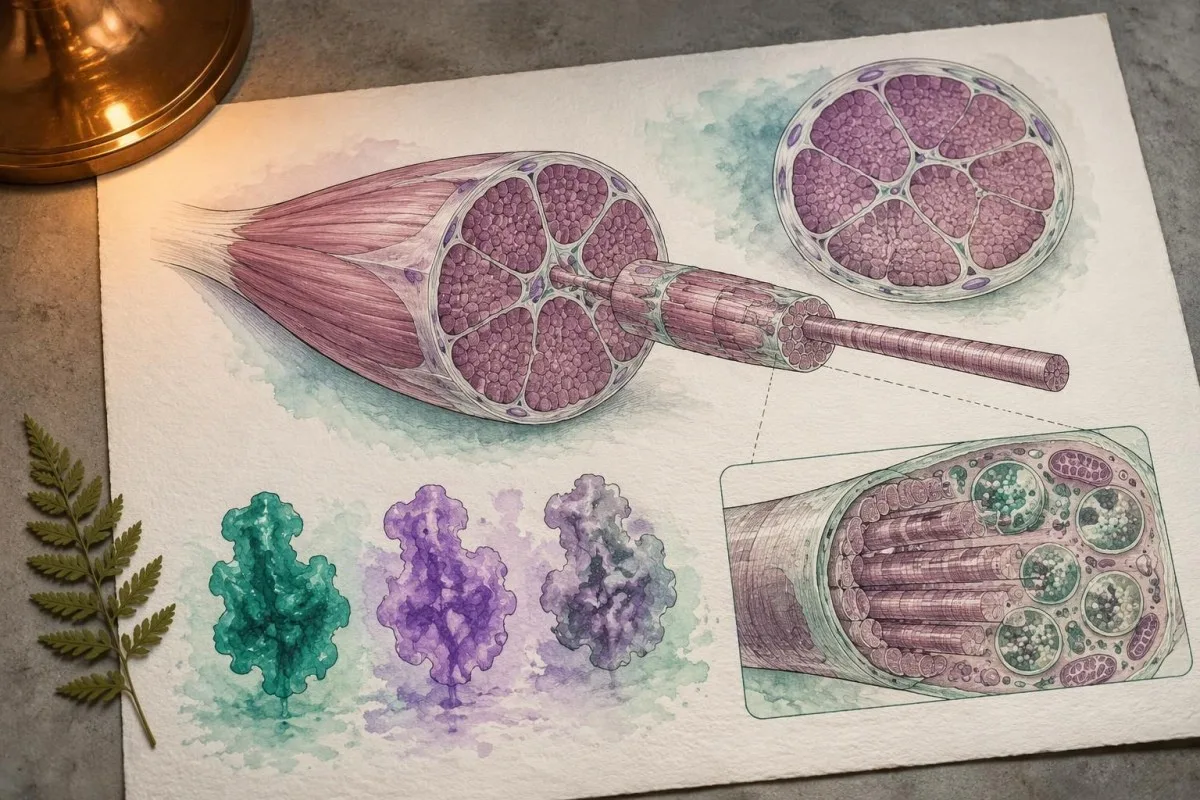
Normal CK does not exclude later-onset Pompe disease. In a hypothetical adult with progressive difficulty rising from a chair, CK of 140 U/L may fall within that laboratory's interval despite clinically meaningful weakness; the combination of symptoms and low confirmed GAA activity matters more than a reassuring CK flag.
AST and ALT can rise because of muscle involvement, not only liver disease. A hypothetical AST of 86 U/L with elevated CK and muscle weakness deserves a muscle-aware assessment; our aldolase and muscle marker guide explains why additional muscle enzymes may help characterize the pattern without identifying its cause.
Urinary Glc4 is a supportive glycogen-related biomarker, not a Pompe-specific diagnostic test. Reference limits vary with age and method, and elevation can occur in other circumstances; 1 elevated result should be interpreted alongside enzyme findings, genetics and the laboratory's creatinine-normalized units.
A falling CK or Glc4 after treatment does not automatically prove that strength or breathing has improved by the same percentage. Our discussion of AST interpretation beyond liver disease illustrates why 2 related markers can move together while still answering different questions about tissue injury and function.
Varför bedöma andningen när ett test för Pompes sjukdom är avvikande?
Pompe disease can weaken the diaphragm and other respiratory muscles, sometimes before obvious walking difficulty. Assessment may include seated and supine forced vital capacity, respiratory muscle pressures and sleep-related testing; a daytime oxygen saturation of 97% does not rule out overnight hypoventilation.
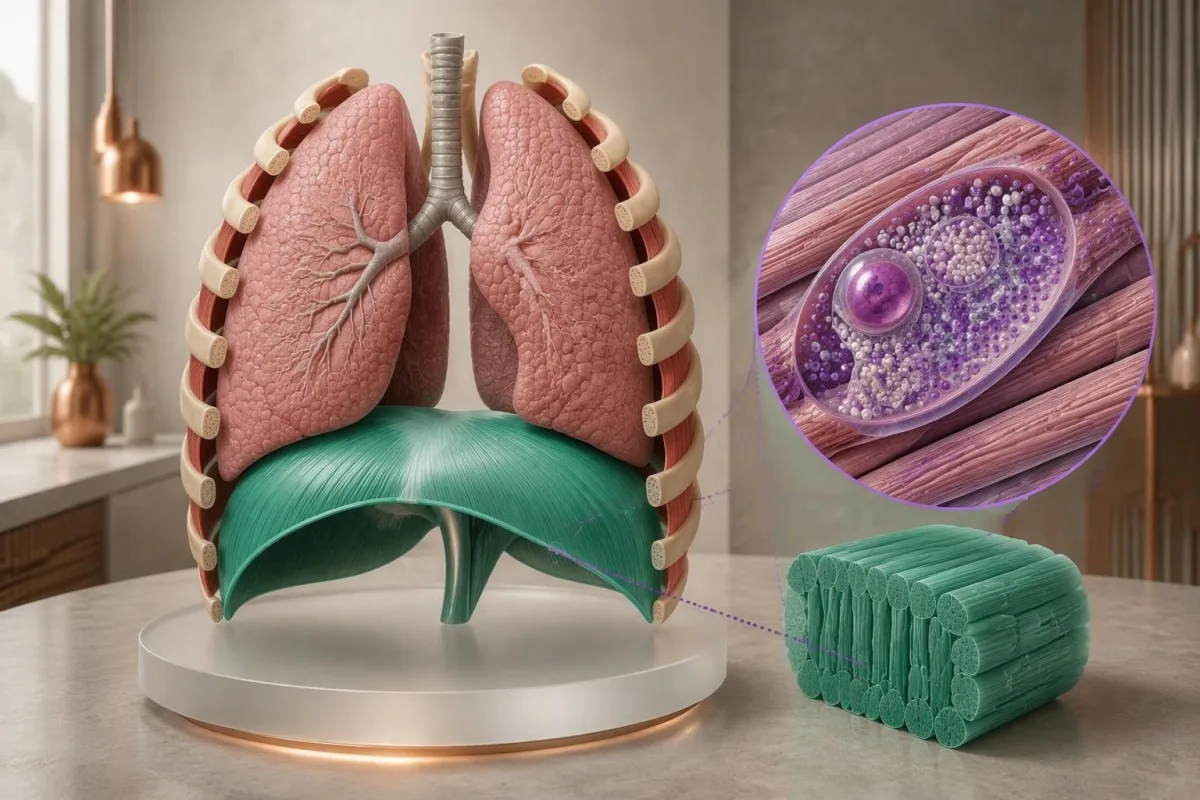
A position-related fall in vital capacity can suggest diaphragm weakness. For example, a hypothetical seated FVC of 3.0 L and supine FVC of 2.4 L represents a 20% decline; the specialist interprets that difference with technique, predicted values and symptoms, rather than treating it as a Pompe-specific cutoff.
Morning headaches, unrefreshing sleep and difficulty breathing when lying flat can justify evaluation for sleep-related hypoventilation. These symptoms do not identify Pompe disease on their own; our guide för testning av andfåddhet explains why laboratory results cannot replace respiratory examination and physiological testing.
Arterial carbon dioxide is normally about 35–45 mmHg in adults, with context-dependent variation. A value above 45 mmHg indicates hypercapnia, but its urgency depends on pH, symptoms and the clinical setting; our blood gas interpretation guide explains why oxygen and carbon dioxide answer different questions.
Severe breathlessness, confusion, blue coloration or rapidly worsening weakness warrants emergency care, not an online interpretation session. A confirmed molecular result affecting 2 GAA copies does not measure current respiratory safety; clinicians need direct functional assessment to decide whether ventilation support or urgent monitoring is necessary.
Vad händer efter ett positivt nyföddhetsscreeningtest för Pompes sjukdom?
A positive newborn Pompe screen requires prompt specialist assessment, confirmatory enzyme testing and genetic evaluation. It does not mean every infant has Pompe disease; the immediate task is to distinguish pseudodeficiency or carrier findings from infantile disease and a later-onset-associated genotype affecting both GAA copies.
Burton et al.'s 2017 Pediatrics newborn-screening algorithms describe an initial evaluation integrating GAA confirmation, molecular testing and clinical assessment. If an infant has feeding difficulty, marked hypotonia or suspected cardiomyopathy, do not wait 2 weeks for a routine repeat appointment; the screening team should arrange urgent metabolic and cardiac evaluation.
Classic infantile Pompe disease commonly involves hypertrophic cardiomyopathy. A newborn's echocardiogram and electrocardiogram help assess risk that cannot be estimated from 1 enzyme number; absence of obvious heart symptoms at home does not replace the specialist examination after an abnormal screen.
CRIM status concerns whether cross-reactive GAA protein is present and helps specialists plan immune-risk management around enzyme replacement therapy. Less than 1% enzyme activity does not by itself establish CRIM-negative status, because an inactive protein may still be present; this is a protein-expression question, not just an activity threshold.
Later-onset-associated findings in a newborn require a monitoring plan, not an invented age-of-onset prediction. Even 2 classified disease-causing variants may not reveal when symptoms will emerge; our vägledning om AI-säkerhet inom pediatrik explains why pediatric results require age-specific context and clinician-led decisions.
Hur reder specialister ut motstridiga testresultat hos vuxna?
Conflicting adult Pompe results are resolved by checking specimen quality, confirmatory enzyme methods, variant classification and clinical fit. One low screen plus 1 genetic finding rarely tells the whole story; specialists investigate whether the apparent conflict comes from pseudodeficiency, an incomplete molecular test or another cause of weakness.
Consider a hypothetical 52-year-old with mild fatigue, low DBS GAA activity and only the 2 commonly discussed pseudodeficiency variants. If specialist testing supports pseudodeficiency and no disease-causing genotype, the low screen does not explain the fatigue; other causes should be assessed rather than attaching a Pompe label to an incidental biochemical finding.
A second hypothetical adult has progressive hip weakness, a 20% positional FVC decline, confirmed cellular GAA deficiency and 2 pathogenic variants in trans. Together, those findings support Pompe disease; a normal routine glucose or modest CK result would not outweigh the converging biochemical, genetic and functional evidence.
Convincing enzyme deficiency with only 1 identified pathogenic variant deserves further investigation. The appropriate next step may be deletion/duplication analysis, RNA studies or another specialist assay—not automatically calling the person a carrier; the investigation should also check whether non-Pompe neuromuscular conditions better explain the examination.
Variant-related disease monitoring is not the same as predicting a person's future from their DNA. Our inherited neuromuscular risk guide offers a related family-testing perspective, but 2 conditions can differ substantially in inheritance, penetrance and treatment triggers.
Vad bör du ta med till ditt besök hos en specialist på Pompes sjukdom?
Bring the complete enzyme report, complete genetic report and a dated symptom history to a Pompe specialist appointment. Three report details are especially useful: specimen type, assay units and variant classification; screenshots showing only a red flag or the word mutation can omit information that changes the interpretation.
Ask whether confirmatory testing has already been completed and whether the laboratory measured GAA specifically in an appropriate cell preparation. If 2 variants were found, ask whether they are in trans; if only 1 was found, ask what variant types and regions the test could detect.
Do not try to raise GAA activity with supplements or diet before confirmation. No vitamin or food corrects inherited pathogenic variants affecting both GAA copies; nutrition may support general care after diagnosis, but cannot substitute for enzyme confirmation or specialist treatment planning.
Kantesti är en AI-baserat analysverktyg för blodprov that can help organize report terminology and associated laboratory trends, not decide whether 2 uncertain variants establish Pompe disease. Our guide för kontroll av rapportkälla explains why the original document remains the reference when an automated explanation and a specialist interpretation differ.
Genetic documents can contain information relevant to relatives as well as the tested person. Before sharing 1 family member's report, check consent and remove unnecessary identifiers; Kantesti's information om integritet och data describes our handling approach, while sharing results with relatives should follow a genetic counselor's guidance.
Forskningspublikationer och begränsningar vid tolkning av tester för Pompes sjukdom
Pompe test interpretation rests on disease-specific enzyme, genetic and clinical evidence—not on general laboratory publications or an AI explanation. Kantesti includes 3 directly relevant external sources below and 2 separate educational publications; the iron and coagulation publications are not evidence for diagnosing Pompe disease.
The 2006 Kishnani guideline provides disease-specific diagnostic and management context, while the 2017 Burton newborn-screening paper addresses confirmation after population screening. Their recommendations should be applied with the specialist laboratory's validated methods; neither supplies 1 universally transferable DBS enzyme cutoff for every instrument and population.
Richards et al.'s 2015 ACMG/AMP publication explains the 5-category variant framework used to distinguish pathogenic findings from uncertainty. Classification can change when new evidence becomes available, so ask the genetics service whether an unresolved result has a reanalysis pathway rather than assuming every VUS will eventually become pathogenic.
Vårt utbildningsmaterial publikation om järnundersökningar addresses a different laboratory domain. The separate publikation om koagulationstester also covers unrelated markers; their 2 DOI records are provided for publication transparency, not as supporting citations for GAA deficiency or pseudodeficiency.
Kantesti:s standarder för medicinskt innehåll distinguish patient education from diagnosis and treatment instructions. The practical endpoint is a documented interpretation of 3 evidence streams—enzyme testing, genetic analysis and clinical assessment—with urgent care taking priority whenever infantile disease or respiratory compromise is suspected.
Vanliga frågor
Betyder låg GAA-enzymaktivitet alltid Pompes sjukdom?
0 Låg GAA-enzymaktivitet innebär inte alltid Pompes sjukdom. Ett avvikande screeningsvar kan återspegla verklig brist, pseudobrist, nedbrytning av provmaterialet eller överlappning med bärarrelaterad aktivitet. Bekräftelse kräver specialisttolkning av en lämplig enzymanalys, genetiska fynd i GAA och den kliniska kontexten. Att enbart upprepa samma screeninganalys kan ge samma resultat vid pseudobrist i stället för att lösa frågan.
Vad är den normala nivån av GAA-enzym?
There is no universal normal GAA enzyme level because specimen preparation, assay substrate and reporting units differ between laboratories. A value in nmol/h/mL cannot be directly compared with a value in nmol/h/mg protein. Classic infantile Pompe disease often has less than 1% of normal activity in diagnostic tissue assays, but this is not a universal newborn-screening cutoff. Use the reference information printed on the original report and the specialist laboratory's interpretation.
Kan två låga GAA-test fortfarande bero på pseudobrist?
Två låga GAA-testresultat kan fortfarande återspegla pseudobrist, särskilt när samma eller likartade analysmetoder används. Pseudobristsvarianter minskar den uppmätta aktiviteten utan att själva orsaka Pompes sjukdom, en glykogeninlagringssjukdom. Specialister skiljer detta mönster från sjukdom genom att bedöma den fullständiga GAA-genotypen, analysmetodernas egenskaper och vid behov en annan cellberedning eller funktionell undersökning. Två upprepade låga värden motsvarar därför inte två oberoende bekräftelser av sjukdom.
Bekräftar två genvarianter i GAA Pompe-sjukdom?
Två GAA-varianter bekräftar inte automatiskt Pompes sjukdom. Två patogena eller sannolikt patogena varianter i trans, som påverkar varsin genkopia, stöder molekylär bekräftelse, medan två varianter i cis endast påverkar en kopia. Varianter av oklar signifikans och pseudodefektvarianter kan inte räknas som fastställda sjukdomsorsakande fynd. Enzym- och kliniska belägg är fortsatt särskilt användbara när klassificering eller fas är oklar.
Kan normala CK-värden utesluta sent debuterande Pompes sjukdom?
Normal CK cannot rule out late-onset Pompe disease. A hypothetical CK of 140 U/L may fall within a laboratory's reference interval despite progressive proximal weakness or diaphragm involvement. CK measures muscle injury-related enzyme release, not lysosomal GAA function. Persistent compatible symptoms deserve specialist assessment even when routine muscle markers are reassuring.
Hur brådskande är ett positivt test för Pompes sjukdom hos en nyfödd?
Ett positivt screeningtest för Pompes sjukdom hos ett nyfött barn kräver omedelbar kontakt med screeningteamet eller det metabola teamet, och ett spädbarn med matningssvårigheter, uttalad hypotoni eller misstänkt hjärtpåverkan behöver bedömas skyndsamt. Ett positivt screeningkort bekräftar inte diagnosen, men vid misstanke om klassisk infantil sjukdom bör man inte vänta på en rutinmässig tid flera veckor senare. Specialister ordnar bekräftande enzymtester, genetisk utredning och hjärtbedömning, ofta parallellt. Svåra andningssvårigheter eller nedsatt medvetandegrad kräver akut vård.
Vilken är risken för barnen om båda föräldrarna är bärare av Pompes sjukdom?
Om båda föräldrarna bär på sjukdomsorsakande GAA-varianter har varje graviditet 25% sannolikhet för ett påverkat barn, 50% sannolikhet för ett barn som är bärare och 25% sannolikhet för ett barn som inte ärver någon av de familjära varianterna. Dessa sannolikheter gäller oberoende av varandra för varje graviditet. Pseudodefektvarianter är inte utbytbara mot patogena varianter i denna beräkning. Genetisk vägledning hjälper till att bekräfta föräldrarnas fynd och förklara testalternativen.
Få dina blodprovsresultat förklarade
Ladda upp din laboratorierapport så förklarar Kantesti:s AI varje biomarkör på ett lättbegripligt språk inom några sekunder. Används av mer än 2 miljoner människor världen över.
Referenser
- Klein, T., Mitchell, S., & Weber, H. (2026). Guide till järnstatus: TIBC, järnmättnad och bindningskapacitet. Kantesti AI Medicinsk forskning. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). aPTT-normalintervall: D-dimer, Protein C – guide till blodkoagulering. Kantesti AI Medicinsk forskning. DOI
- Kishnani PS et al. (2006). Pompe disease diagnosis and management guideline. Genetics in Medicine. DOI PubMed
- Burton BK et al. (2017). The Initial Evaluation of Patients After Positive Newborn Screening: Recommended Algorithms Leading to a Confirmed Diagnosis of Pompe Disease. Pediatrics. DOI
- Richards S et al. (2015). Standarder och riktlinjer för tolkning av sekvensvarianter: en gemensam konsensusrekommendation från American College of Medical Genetics and Genomics och Association for Molecular Pathology. Genetics in Medicine. DOI PubMed
- 2 miljoner+Analyserade tester
- 127+Länder
- 100+Språk
Om det medicinska teamet


E-E-A-T förtroendesignaler
Uppleva
Läkarledd klinisk granskning av arbetsflöden för laboratorietolkning.
Expertis
Laboratoriemedicinskt fokus på hur biomarkörer beter sig i kliniskt sammanhang.
Auktoritet
Medicinskt granskad av Dr. Thomas Klein, med bidrag från Dr. Sarah Mitchell och Prof. Dr. Hans Weber.
Trovärdighet
Evidensbaserad tolkning med tydliga uppföljningsspår för att minska larm.
Medicinsk friskrivning
Den här artikeln är endast avsedd för utbildningsändamål och utgör inte medicinsk rådgivning. Rådgör alltid med en behörig vårdgivare för beslut om diagnos och behandling.
Publicerad · Kontakta redaktionen
Publicerad av Kantesti Ltd, registrerat i England och Wales, företagsnr. 17090423, London, Storbritannien.
