Le syndrome VEXAS est une affection inflammatoire acquise causée par des mutations somatiques de UBA1 dans les cellules hématopoïétiques. Une fièvre récurrente, un gonflement du cartilage de l’oreille ou du nez et une anémie macrocytaire inexpliquée doivent conduire à une évaluation spécialisée ; le diagnostic nécessite un test génétique approprié, et non un bilan auto-immun courant.

Points clés à retenir
- Le syndrome VEXAS débute généralement après l’âge de 50 ans et associe une inflammation systémique à des anomalies des cellules hématopoïétiques.
- Le gonflement du cartilage peut toucher les oreilles, le nez ou les voies respiratoires ; l’inflammation du cartilage de l’oreille épargne souvent le lobule mou.
- Macrocytose signifie un VGM supérieur à environ 100 fL chez l’adulte, mais ce constat ne suffit pas à diagnostiquer le syndrome VEXAS.
- Plaquettes basses en dessous de 150 × 10^9/L peuvent renforcer les soupçons lorsqu’elles s’accompagnent d’une inflammation récurrente et d’une anémie inexpliquée.
- CRP a généralement une limite supérieure de référence de 5 mg/L, bien que certains laboratoires utilisent 10 mg/L ; aucun seuil de CRP ne confirme le syndrome VEXAS.
- Le test de mutation UBA1 recherche un variant pathogène acquis, généralement dans le sang périphérique ou la moelle osseuse, plutôt que dans le cadre d’un panel courant de prédisposition héréditaire.
- Panels auto-immuns comme les ANA, le facteur rhumatoïde et les ANCA ne peuvent ni confirmer ni exclure le syndrome VEXAS.
- Symptômes urgents comprennent un essoufflement récent, une douleur thoracique, une difficulté respiratoire ou une fièvre de 38 °C ou plus en cas d’immunosuppression importante.
Qu’est-ce que le syndrome VEXAS, et pourquoi les numérations sanguines sont-elles importantes ?
Le syndrome VEXAS est une maladie autoinflammatoire acquise causée par une mutation somatique de UBA1 dans les cellules hématopoïétiques. L’association d’inflammations récurrentes, d’un gonflement du cartilage et d’anomalies inexpliquées de la numération sanguine — en particulier une anémie macrocytaire chez une personne de plus de 50 ans — doit faire suspecter la maladie, tandis que le diagnostic repose sur l’identification d’un variant pathogène approprié de UBA1 dans le contexte clinique.
Le nom décrit 5 caractéristiques : vacuoles, enzyme E1, lié à l’X, autoinflammatoire et somatique. Ce sont des indices sur la biologie de la maladie, et non une liste de critères auxquels chaque personne doit satisfaire ; des vacuoles visibles dans la moelle osseuse, des symptômes cartilagineux et une anémie marquée ne sont pas nécessairement présents simultanément lors du premier rendez-vous.
Beck et al. ont décrit pour la première fois le syndrome VEXAS dans le New England Journal of Medicine en 2020, établissant un lien entre une inflammation de l’adulte et des variants acquis de UBA1. Cette découverte explique pourquoi une personne peut avoir reçu auparavant plus d’un diagnostic, comme une polychondrite récidivante et une maladie de la moelle osseuse, avant que la cause commune soit reconnue.
Un seul résultat élevé de CRP n’oriente pas spécifiquement vers le syndrome VEXAS, et un MCV de 103 fL s’explique souvent par des causes plus courantes. La suspicion augmente lorsque les poussées inflammatoires se répètent en présence de cytopénies persistantes ou qui s’aggravent, car ce tableau évoque un processus inflammatoire lié à une production anormale de cellules sanguines plutôt qu’une fluctuation isolée des résultats de laboratoire.
Kantesti est un Analyseur de test sanguin AI qui peut expliquer comment l’hémoglobine, le MCV, les plaquettes et la CRP s’articulent, tout en laissant le diagnostic de VEXAS aux spécialistes. Notre organisation et notre objectif sont décrits séparément ; 1 CBC téléversé ne peut révéler une mutation de UBA1 ni remplacer un examen clinique.
Qui développe le syndrome VEXAS, et la mutation UBA1 est-elle héréditaire ?
Le syndrome VEXAS touche le plus souvent les hommes âgés, généralement avec des symptômes débutant après 50 ans. La mutation de UBA1 responsable de la maladie est généralement acquise dans une population de cellules hématopoïétiques, plutôt qu’héritée d’un parent ou présente dans toutes les cellules dès la naissance.
UBA1 se trouve sur le chromosome X, et la plupart des hommes atteints ont 1 chromosome X. Le syndrome VEXAS touche également des femmes, parfois en association avec la perte d’un chromosome X dans les cellules atteintes, mais le sexe ne doit pas à lui seul empêcher une évaluation lorsque le tableau clinique est fortement évocateur.
Dans une étude publiée dans JAMA portant sur 163,096 participants d’une cohorte d’un système de santé américain, Beck et al. ont identifié 11 personnes présentant des variants de UBA1 associés à la maladie. La fréquence estimée chez les hommes de plus de 50 ans était d’environ 1 sur 4,269 ; il s’agissait d’une cohorte particulière, composée principalement de personnes d’ascendance européenne, et non d’une estimation de la prévalence mondiale.
Les antécédents familiaux sont généralement absents, car la mutation concernée apparaît au cours de la vie. Cela diffère des maladies héréditaires responsables de fièvres récurrentes présentées dans notre explication du test MEFV; tester 2 membres de la famille à la recherche d’un variant familial n’est pas la démarche initiale habituelle pour un syndrome VEXAS somatique typique.
Le terme génétique ne signifie pas automatiquement héréditaire, et un gène lié à l’X n’implique pas automatiquement une transmission aux enfants. Si un rapport évoque un variant constitutionnel ou une présentation inhabituelle avant 50 ans, un spécialiste en génétique clinique peut préciser si des analyses tissulaires supplémentaires ou un conseil génétique familial sont indiqués.
Quels symptômes du syndrome VEXAS doivent éveiller les soupçons ?
Symptômes du syndrome VEXAS comprennent souvent des fièvres récurrentes, des altérations inflammatoires de la peau, de la fatigue, une atteinte pulmonaire et une inflammation du cartilage. Le gonflement du cartilage de l’oreille ou du nez est particulièrement évocateur lorsqu’il s’accompagne d’une anémie inexpliquée ou d’autres anomalies de la numération sanguine chez un adulte de plus de 50 ans.
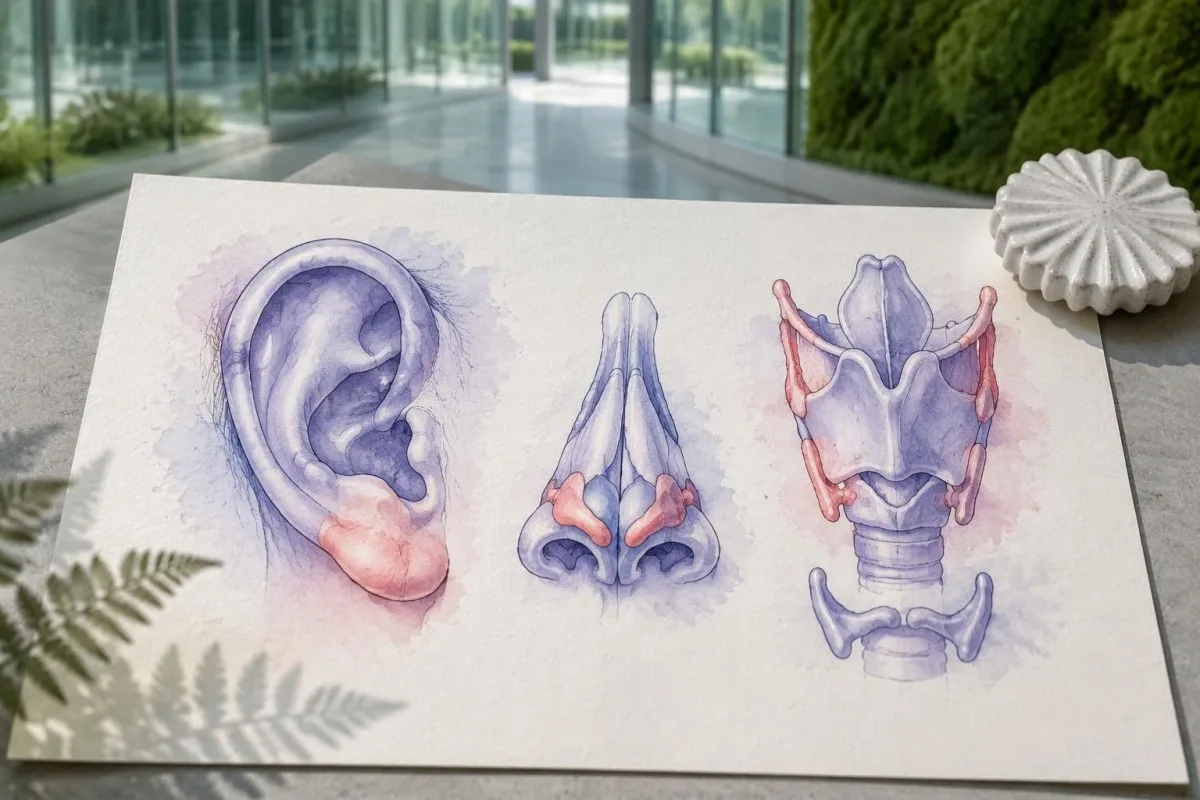
La chondrite auriculaire touche souvent la partie supérieure ferme de l’oreille tout en épargnant le lobule souple, qui ne contient pas de cartilage. Cette distinction anatomique peut aider à décrire précisément un épisode, mais une seule oreille rouge doit tout de même être évaluée afin de rechercher des causes plus courantes, comme une infection locale, une blessure ou une dermatite.
Les manifestations cutanées peuvent inclure des zones surélevées et douloureuses, des plaques ou des altérations violacées ; leur apparence ne permet pas à elle seule d’en identifier la cause. L’examen d’un prélèvement tissulaire peut aider à distinguer une dermatose neutrophilique, une vascularite et d’autres processus, tandis que des photos de 2 épisodes distincts non traités peuvent aider un spécialiste à reconnaître un tableau récurrent.
Les poussées inflammatoires peuvent ressembler à des maladies rhumatologiques établies, notamment à la polychondrite récidivante ou à la pseudopolyarthrite rhizomélique. Notre explication de Limites des analyses biologiques dans la PR décrit pourquoi les marqueurs inflammatoires ne sont pas spécifiques d’une maladie ; une macrocytose persistante supérieure à 100 fL ou une baisse du nombre de plaquettes doit inciter à élargir l’évaluation plutôt qu’à accepter automatiquement le premier diagnostic.
Une nouvelle voix rauque, une respiration bruyante ou une difficulté à respirer nécessite une évaluation urgente, car le cartilage des voies respiratoires peut être atteint. Un relevé utile des symptômes comprend 3 détails pour chaque épisode : le site touché, sa durée et la présence ou non de fièvre ou d’un changement de médicament ; n’attendez pas une nouvelle poussée si la respiration est affectée.
Quel profil d’analyses sanguines peut évoquer le syndrome VEXAS ?
Anémie macrocytaire, parfois accompagnée d’une thrombopénie ou d’autres cytopénies, constitue un indice biologique majeur du VEXAS. Chez l’adulte, le VCM est généralement d’environ 80–100 fL, mais ni un VCM supérieur à 100 fL ni un résultat élevé de CRP ne peuvent confirmer la maladie.
L’hémoglobine mesure l’anémie, tandis que le VCM mesure la taille moyenne des globules rouges ; les 2 résultats répondent à des questions différentes. Un VCM de 108 fL avec une hémoglobine de 10,2 g/dL appelle une évaluation différente d’un VCM isolé de 101 fL avec une hémoglobine stable, particulièrement lorsque des symptômes inflammatoires sont également présents.
De nombreux laboratoires utilisent un intervalle de référence plaquettaire d’environ 150–450 × 10^9/L. Une baisse du nombre de plaquettes peut être importante avant même qu’il passe sous la limite inférieure, et notre explication du VCM limite montre pourquoi les tendances persistantes sont souvent plus utiles que de considérer un chiffre proche de la limite comme un diagnostic.
La CRP est souvent fortement élevée pendant une phase active du VEXAS, mais une infection et de nombreux autres troubles inflammatoires peuvent produire le même résultat. Une CRP hypothétique de 80 mg/L est 16 fois supérieure à une limite supérieure de 5 mg/L ; cette comparaison décrit l’intensité de l’inflammation, et non la probabilité d’une mutation de UBA1.
Le RDW décrit la variation de la taille des globules rouges et peut aider à expliquer un profil de CBC mixte, mais ce n’est pas un biomarqueur spécifique du VEXAS. Notre Guide RDW et VGM explique comment 2 processus qui se chevauchent, comme une carence en fer et une macrocytose, peuvent produire un VCM moyen trompeusement ordinaire.
| Niveau | Intervalle | Signification |
|---|---|---|
| Intervalle typique du VCM chez l’adulte | 80–100 fL | Utilisez l’intervalle indiqué par le laboratoire ; un résultat dans les limites de la normale n’exclut pas une macrocytose débutante ou masquée. |
| Macrocytose | >100 fL | Recherchez des causes nutritionnelles, médicamenteuses, hépatiques, thyroïdiennes et médullaires ; il ne s’agit pas d’un seuil diagnostique du VEXAS. |
| Thrombocytopénie | <150 × 10^9/L | Une thrombopénie peut étayer les préoccupations lorsqu’elle est associée à une inflammation persistante et à une anémie inexpliquée. |
| CRP supérieure à la limite du laboratoire | Souvent >5 mg/L ; certains laboratoires utilisent >10 mg/L | Indique une réponse inflammatoire sans en identifier la cause. |
Pourquoi les bilans auto-immuns courants ne permettent-ils pas de confirmer le syndrome VEXAS ?
Les panels auto-immuns de routine ne peuvent pas confirmer le syndrome VEXAS car ils mesurent des anticorps ou des marqueurs immunitaires apparentés, et non des mutations acquises de UBA1. Les résultats de l’ANA, du facteur rhumatoïde, des ANCA et du complément peuvent aider à évaluer d’autres affections ou des affections concomitantes, mais aucune combinaison ne remplace des analyses moléculaires appropriées.
Le dosage de l’ANA détecte des anticorps dirigés contre des composants nucléaires ; il ne lit pas le gène UBA1. Un ANA positif à 1:160 peut mériter d’être interprété dans son propre contexte clinique, tandis qu’un ANA négatif ne permet pas d’écarter sans risque une fièvre inexpliquée, une chondrite et une anémie macrocytaire.
Répéter plusieurs panels d’anticorps peut produire des résultats positifs fortuits sans résoudre la question centrale. Notre explication du résultat ANA explique pourquoi un résultat positif n’équivaut pas à un diagnostic de maladie ; la même prudence s’applique lorsqu’un anticorps est détecté lors d’une évaluation pour suspicion de VEXAS.
Le dosage du complément peut être utile lorsque les cliniciens suspectent une maladie à complexes immuns, mais des taux normaux de C3 et de C4 ne peuvent pas exclure le VEXAS. Le guide sur le complément et les anticorps explique ces 2 protéines ; leur rôle biologique diffère du dysfonctionnement enzymatique acquis causé par un variant de UBA1 associé à la maladie.
Les termes autoinflammatoire et auto-immun sont apparentés, mais ne sont pas interchangeables : le VEXAS est principalement dû à une activité anormale de l’immunité innée associée à des cellules hématopoïétiques mutées. Les cliniciens peuvent néanmoins prescrire 2 types d’examens en parallèle — des tests d’anticorps pour rechercher d’autres causes et des tests moléculaires pour le VEXAS — car un autre diagnostic peut coexister plutôt que disparaître.
Quelles autres causes faut-il rechercher avant d’attribuer les symptômes au syndrome VEXAS ?
Une carence en vitamine B12 ou en folates, les effets des médicaments, la consommation d’alcool, une maladie hépatique, l’hypothyroïdie et les maladies de la moelle osseuse peuvent causer une macrocytose. Un MCV supérieur à 100 fL doit conduire à rechercher ces possibilités, tandis qu’une chondrite récurrente ou des poussées inflammatoires inexpliquées peuvent justifier d’explorer le VEXAS en même temps.
Les résultats de vitamine B12 et de folates doivent être interprétés en tenant compte des symptômes, des antécédents de traitement et du CBC. Un résultat de B12 à la limite de la normale peut nécessiter une évaluation complémentaire plutôt que d’attribuer immédiatement un MCV de 107 fL au VEXAS ; notre explication sur la B12 et les folates explique également pourquoi le traitement par folates peut masquer une partie du tableau d’une carence en B12.
Une carence en cuivre peut causer des cytopénies et des précurseurs médullaires vacuolisés, ce qui en fait un imitateur particulièrement pertinent. Il est donc utile de vérifier la prise de suppléments de zinc à forte dose, et notre guide d'évaluation de la carence en cuivre explique pourquoi 2 ingrédients de suppléments — le zinc et le cuivre — peuvent avoir de l’importance même lorsqu’un produit est commercialisé comme soutien général de l’immunité.
Le syndrome myélodysplasique peut causer une anémie macrocytaire et coexister avec le VEXAS plutôt que simplement s’y opposer comme explication. Notre guide de confirmation du SMD distingue les indices du CBC des preuves médullaires ; une numération anormale ne peut à elle seule établir l’un ou l’autre diagnostic ni déterminer s’ils sont tous deux présents.
L’examen des médicaments et des infections est essentiel, car les traitements peuvent modifier précisément les valeurs étudiées. Par exemple, les glucocorticoïdes peuvent augmenter les neutrophiles tout en abaissant la CRP, et une transfusion récente peut modifier le MCV ; apportez les dates de ces événements, et pas seulement 2 rapports de laboratoire qui semblent contradictoires.
Comment le test somatique de UBA1 contribue-t-il au diagnostic du syndrome VEXAS ?
Le diagnostic du syndrome VEXAS est établi par la présence d’un variant somatique de UBA1 associé à la maladie dans un contexte clinique compatible. Le sang périphérique est couramment utilisé pour les tests, tandis qu’un examen de la moelle ou une méthode plus sensible peut être indiqué après un résultat non concluant ; de nombreux variants reconnus touchent la méthionine en position 41.
La demande doit préciser une suspicion de VEXAS et la recherche de variants somatiques de UBA1, plutôt qu’un panel général de maladies héréditaires. Il s’agit de 2 tâches diagnostiques différentes : un test de risque héréditaire peut ne pas inclure les régions pertinentes du gène, le type de cellules ou la sensibilité de détection nécessaires pour identifier un clone acquis.
Beck et al. ont établi un lien entre les variants de UBA1 et une altération de la fonction de l’enzyme activatrice de l’ubiquitine dans leur publication de 2020 dans le New England Journal of Medicine. La position 41 est un point chaud majeur, mais un test limité à ce point chaud n’équivaut pas à une analyse complète des régions pertinentes de UBA1, car des variants non canoniques associés à la maladie ont également été décrits.
Pour comprendre la signification d’un résultat négatif, il faut connaître la méthode de laboratoire utilisée. Un test validé pour détecter une fraction allélique du variant 5% peut manquer un clone plus petit ; demandez quelles régions ont été couvertes, quelle est la limite de détection indiquée et si l’échantillon convenait à la recherche de variants somatiques.
Kantesti est un plateforme d’interprétation prise de sang AI qui peut aider à expliquer les résultats concomitants de la CBC et des marqueurs inflammatoires, mais il ne peut pas déduire une séquence UBA1 à partir d’un seul rapport de routine. Notre explication de la technologie IA décrit l’interprétation des rapports ; le diagnostic moléculaire nécessite toujours un laboratoire accrédité et l’interprétation d’un spécialiste.
Comment interpréter un compte rendu de mutation UBA1 ?
Un rapport UBA1 devrait indiquer le variant, sa classification, le type d’échantillon et les limites du test, notamment souvent la fraction allélique du variant. Un variant pathogène ou probablement pathogène associé à la maladie peut étayer un diagnostic de VEXAS, mais un variant de signification incertaine n’est pas diagnostique, et une fraction allélique de 10% n’est pas un score de sévérité de 10%.
La fraction allélique du variant correspond à la proportion de lectures de séquence analysées portant une modification particulière à cet emplacement. Dans un modèle simple avec 1 chromosome X, elle peut approximativement refléter la proportion de cellules affectées dans l’échantillon, mais les mélanges cellulaires, les modifications chromosomiques et les méthodes de laboratoire compliquent cette estimation ; elle ne mesure pas directement les lésions d’organes.
Un rapport hypothétique montrant un variant reconnu associé à la maladie avec une fraction allélique de 12% peut être significatif même si la plupart des lectures sont inchangées. En revanche, un nouveau variant incertain à 40% nécessite toujours une évaluation experte, car son abondance ne peut pas transformer une découverte génétique non prouvée en cause établie des symptômes.
Les différents troubles clonaux nécessitent des tests moléculaires ou cellulaires différents, même lorsque l’anémie et la thrombose coexistent. Notre guide sur la recherche d’un clone de HP décrit un trouble distinct évalué par cytométrie en flux ; un test de HP négatif ne permet pas d’évaluer UBA1, et un résultat UBA1 ne remplace pas la recherche d’un clone de HP lorsqu’elle est indiquée.
Kantesti ne peut pas déterminer si une découverte UBA1 incertaine est responsable de la maladie simplement en la mettant en corrélation avec une CRP élevée à 70 mg/L. Demandez au spécialiste si un séquençage complémentaire, un autre échantillon ou un examen formel du variant est nécessaire, et conservez le rapport complet plutôt qu’une capture d’écran contenant uniquement le mot « positif ».
Les vacuoles de la moelle osseuse suffisent-elles à diagnostiquer le syndrome VEXAS ?
Les vacuoles de la moelle osseuse sont un indice, pas une preuve du syndrome VEXAS. Des vacuoles peuvent apparaître dans les précurseurs myéloïdes et érythroïdes précoces, mais elles ne sont ni complètement spécifiques ni présentes dans tous les cas ; un adulte ayant un MCV supérieur à 100 fL a tout de même besoin d’une évaluation clinique et moléculaire plus large.
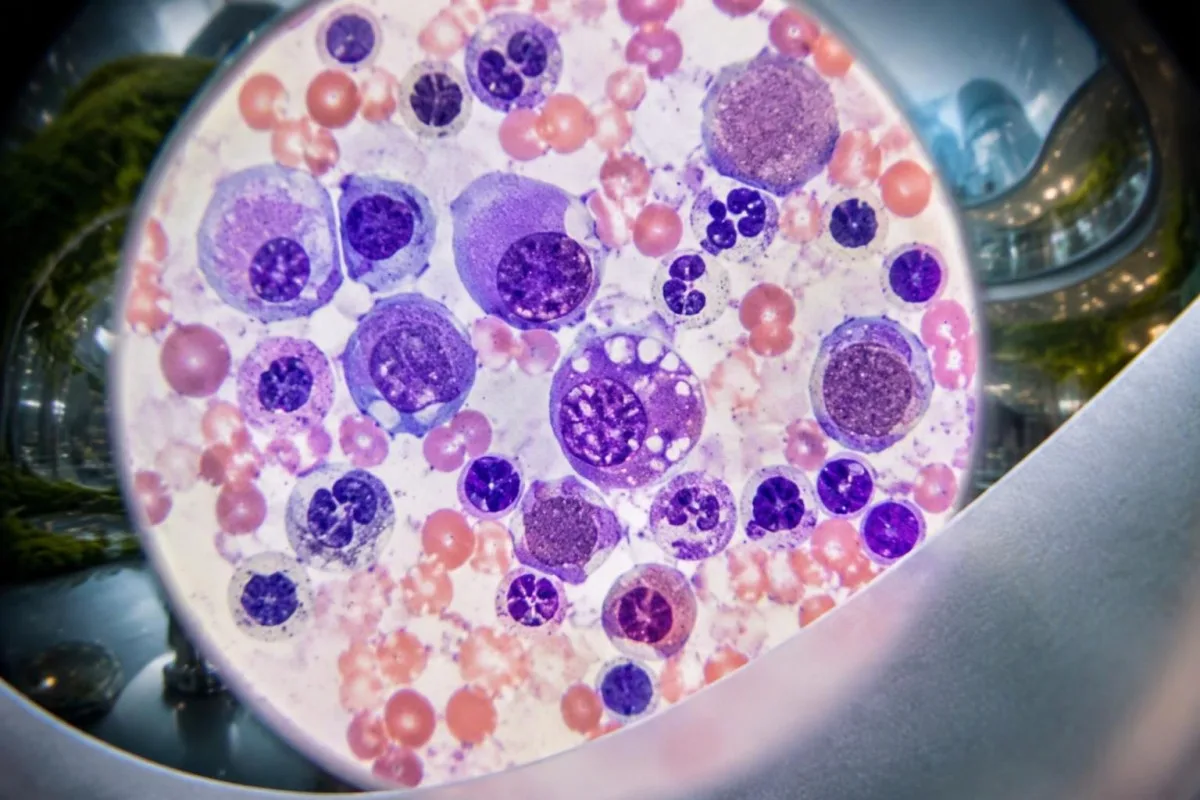
Les vacuoles sont de petits espaces clairs visibles dans les cellules au microscope, et non des trous qu’un patient peut voir sur une CBC ordinaire. Leur absence lors d’un examen de la moelle n’exclut pas automatiquement le VEXAS, en particulier lorsque la qualité du prélèvement, le stade de la maladie ou le variant UBA1 spécifique influe sur leur aspect.
Une carence en cuivre, les effets liés à l’alcool et d’autres affections peuvent produire des précurseurs vacuolisés. Ce chevauchement explique pourquoi 2 examens complémentaires peuvent être nécessaires : un bilan biologique pour rechercher des causes réversibles et un test somatique de UBA1, plutôt que de considérer une observation anatomopathologique descriptive comme le diagnostic définitif.
L’examen de la moelle évalue également la cellularité, la dysplasie et d’autres anomalies susceptibles d’influencer les décisions thérapeutiques. Notre explication des cellules en larme et des signes médullaires décrit une autre observation microscopique ; ni les cellules en larme ni les vacuoles ne peuvent expliquer à elles seules une numération plaquettaire de 95 × 10^9/L.
Une procédure médullaire n’est pas automatiquement nécessaire pour tout MCV isolé de 102 fL, et un résultat moléculaire positif peut déjà établir le VEXAS dans le contexte approprié. L’hématologue décide si une évaluation de la moelle est nécessaire pour rechercher des cytopénies persistantes, un SMD suspecté ou un autre processus susceptible de modifier la prise en charge.
Quand une évaluation en rhumatologie ou en hématologie est-elle appropriée ?
Une évaluation spécialisée est indiquée lorsque des inflammations récurrentes inexpliquées s’accompagnent d’une anémie macrocytaire, d’une baisse des plaquettes ou d’autres cytopénies persistantes. La suspicion est plus forte après 50 ans, en particulier en présence de chondrite, de manifestations cutanées inflammatoires ou d’une atteinte pulmonaire ; la rhumatologie et l’hématologie doivent souvent évaluer conjointement le tableau clinique.
Il n’existe pas de taux universel de CRP, de seuil d’âge ou de nombre de poussées imposant automatiquement un test UBA1. Une personne de 68 ans présentant une chondrite auriculaire récurrente et une anémie inexpliquée a une probabilité prétest différente de celle d’une personne de 28 ans présentant 1 fièvre virale et une CBC autrement stable.
Une inflammation répondant aux stéroïdes mais récidivant régulièrement lors de la réduction de dose mérite une réévaluation, en particulier lorsque les numérations sanguines restent anormales. Une amélioration en 2 jours peut indiquer que les symptômes sont inflammatoires, mais elle ne distingue pas le VEXAS de plusieurs autres troubles et ne devrait pas devenir l’unique justification d’un traitement prolongé.
Une douleur inexpliquée nécessite un bilan plus approfondi lorsqu’elle s’accompagne de symptômes généraux ou d’une variation des numérations. Notre guide de tests pour la douleur inexpliquée explique pourquoi les marqueurs inflammatoires ne constituent qu’une partie de ce bilan ; un MCV supérieur à 100 fL soulève une question liée à la moelle osseuse à laquelle un score de douleur ne peut pas répondre.
Une demande d’avis spécialisé devrait mettre en évidence 3 éléments : les épisodes inflammatoires documentés, l’évolution du CBC et les résultats des examens recherchant les causes courantes. Si les symptômes progressent rapidement, si de nouveaux organes sont atteints ou si des transfusions sont envisagées, demandez au médecin adresseur si le rendez-vous doit être avancé plutôt que d’attendre un autre contrôle de routine.
Exemple détaillé : gonflement récurrent de l’oreille et évolution de la NFS
Une association hypothétique de chondrites récidivantes, d’anémie macrocytaire et d’une thrombopénie justifie une évaluation spécialisée, et non un diagnostic généré par l’IA. Considérons un homme de 68 ans présentant une hémoglobine à 10,2 g/dL, un MCV à 108 fL, des plaquettes à 112 × 10^9/L et une CRP à 86 mg/L lors d’un troisième épisode de gonflement du pavillon de l’oreille.
La première étape du raisonnement consiste à distinguer la gravité des symptômes de la spécificité diagnostique : une CRP à 86 mg/L confirme une réponse inflammatoire importante, mais n’en identifie pas la cause. Le MCV à 108 fL et la numération plaquettaire à 112 × 10^9/L apportent des éléments indiquant que la production des cellules sanguines doit également être examinée.
Supposons que les bilans de vitamine B12, de folates et de la thyroïde n’apportent aucune explication, et que l’examen des médicaments, de la consommation d’alcool et du foie ne révèle rien. Un ANA négatif ne permettrait pas de clore le dossier ; l’association de 3 épisodes inflammatoires et de cytopénies persistantes inexpliquées justifierait de discuter d’un dépistage somatique de UBA1 avec les spécialistes en hématologie et en rhumatologie.
Supposons maintenant que la CRP baisse à 12 mg/L après la prise de glucocorticoïdes prescrits, mais que l’hémoglobine chute à 9,8 g/dL. Ces 2 évolutions ne sont pas contradictoires : l’activité inflammatoire peut s’améliorer tandis qu’un dysfonctionnement médullaire ou un autre mécanisme d’anémie persiste ; la réponse au traitement ne saurait donc remplacer l’exploration de la baisse de l’hémoglobine.
Kantesti peut aider à expliquer pourquoi ces 2 évolutions méritent une attention distincte, mais ne peut ni établir un diagnostic de VEXAS ni choisir un traitement immunosuppresseur. Notre guide d'analyse des tendances médicamenteuses explique pourquoi les modifications de dose, les transfusions et les maladies intercurrentes doivent être consignées à côté de chaque résultat ; l’exemple présenté ici est entièrement hypothétique.
Comment les spécialistes traitent-ils le syndrome VEXAS confirmé ?
Le traitement du VEXAS vise à maîtriser l’inflammation, à prendre en charge les cytopénies et à réduire les effets nocifs liés au traitement. Les glucocorticoïdes atténuent souvent les symptômes, mais leur réduction progressive peut être difficile ; d’autres options comprennent certains immunomodulateurs, les traitements ciblant la moelle osseuse et la transplantation allogénique de cellules souches, aucun schéma thérapeutique ne convenant à tous les adultes de plus de 50 ans.
Une baisse de la CRP ne suffit pas à établir le succès du traitement si l’anémie, la thrombose ou l’atteinte pulmonaire s’aggrave. Les spécialistes suivent au moins 2 dimensions — l’activité inflammatoire clinique et le statut hématologique — et les mettent en balance avec l’exposition cumulée aux glucocorticoïdes, car un traitement prolongé peut provoquer des infections, un diabète, une ostéoporose et une faiblesse musculaire.
Les inhibiteurs de JAK et les traitements ciblant l’IL-6 figurent parmi les approches utilisées par les spécialistes, tandis que l’azacitidine peut être envisagée chez certains patients, en particulier en cas d’atteinte médullaire associée. Les données probantes et l’accès varient, et une grande partie de l’expérience publiée est observationnelle ; une réponse durant 6 mois dans une cohorte ne permet pas de prédire de façon fiable le bénéfice à plus long terme pour une personne donnée.
La transplantation allogénique de cellules souches peut potentiellement éliminer le clone hématopoïétique anormal et entraîner une rémission durable chez certains patients. Elle comporte également des risques importants, notamment la maladie du greffon contre l’hôte et une infection grave ; ainsi, 2 personnes du même âge peuvent recevoir des recommandations différentes selon leur état général, l’atteinte de leurs organes et la disponibilité d’un donneur.
La prévention des infections doit être planifiée avant l’immunosuppression, et pas seulement après l’apparition d’une fièvre. Selon les expositions et le schéma thérapeutique envisagé, les cliniciens peuvent envisager des mesures de dépistage ou de prévention décrites dans notre explication du dépistage de Strongyloides; une seule exposition passée pertinente peut compter avant la prise de corticostéroïdes, et les corticostéroïdes prescrits ne doivent jamais être arrêtés brutalement sans avis médical.
Quels symptômes nécessitent des soins urgents ou d’urgence ?
Une nouvelle difficulté à respirer, une douleur thoracique, des symptômes touchant les voies respiratoires, des déficits neurologiques ou un saignement important nécessitent une évaluation urgente chez une personne présentant un VEXAS suspecté ou confirmé. Une fièvre de 38°C ou plus en cas d’immunosuppression importante nécessite également un avis médical rapide, en particulier lorsque le taux de neutrophiles est bas.
Le VEXAS est associé à la thrombose veineuse ; une jambe douloureuse et gonflée ou un essoufflement soudain ne doivent donc pas être considérés comme une nouvelle poussée inflammatoire. Des temps de coagulation de routine normaux n’excluent pas la présence d’un caillot ; notre limites du bilan de coagulation explique pourquoi 2 tests normaux, le PT et l’aPTT, ne peuvent pas apporter une telle assurance.
Un nombre absolu de neutrophiles inférieur à 0,5 × 10^9/L correspond à une neutropénie sévère et suscite davantage d’inquiétude en cas de fièvre. Le traitement peut également atténuer la réaction thermique ; ainsi, se sentir soudainement très mal, avec des frissons intenses, de la confusion ou une faiblesse qui s’aggrave rapidement, peut nécessiter une évaluation urgente même si le thermomètre indique moins de 38°C.
L’essoufflement peut être lié à une inflammation pulmonaire, une infection, une embolie pulmonaire ou une aggravation de l’anémie, qui nécessitent des traitements différents. Notre guide des analyses de sang en cas d’essoufflement explique pourquoi une hémoglobine de 8 g/dL peut y contribuer sans en prouver la cause complète ; une nouvelle douleur thoracique ou une difficulté respiratoire soudaine ne doit pas attendre le téléversement d’un compte rendu.
Des saignements persistants du nez ou des gencives, des selles noires ou un nouveau mal de tête sévère nécessitent un avis médical urgent, surtout si le taux de plaquettes est très bas. Un taux inférieur à 20 × 10^9/L justifie généralement une évaluation clinique rapide, mais l’urgence dépend des symptômes et du contexte ; un saignement important constitue une urgence même au-dessus de ce seuil.
Suivi, limites de l’IA et publications de recherche
Un suivi utile du VEXAS combine les symptômes, les antécédents thérapeutiques, les tendances de la CBC et les marqueurs inflammatoires, les résultats moléculaires et médullaires étant interprétés par des spécialistes. Une explication par IA d’un compte rendu de laboratoire peut aider à préparer les soins, mais elle ne peut ni diagnostiquer le VEXAS, ni exclure une infection, ni déterminer si un variant de UBA1 est pathogène.
Apportez les comptes rendus originaux de CBC, les marqueurs inflammatoires et le résultat complet de UBA1, y compris le type de prélèvement et la limite de détection. Notez à côté 3 éléments de la chronologie : les dates des poussées, les changements de médicaments et les transfusions ; cela facilite la distinction entre une véritable évolution de la maladie, un effet du traitement ou une modification des conditions d’analyse.
Kantesti est un Outil d’analyse de prise de sang alimenté par l’IA qui peut expliquer les profils biologiques sans transformer un MCV supérieur à 100 fL en diagnostic de maladie rare. Les rapports génétiques peuvent révéler des informations sensibles ; consultez donc notre les informations sur la confidentialité et les données avant de partager des dossiers, et n’incluez que les documents que vous êtes autorisé à téléverser.
Les 2 publications de Kantesti associées à un DOI ci-dessous portent sur l’interprétation générale des analyses sanguines et la sensibilisation au RDW, et non sur des essais cliniques portant sur le diagnostic du VEXAS ou le séquençage de UBA1. Elles doivent donc être lues séparément des études médicales spécifiques à la maladie citées dans les références externes ; aucune des deux publications n’établit la sensibilité diagnostique propre au VEXAS ni l’efficacité des traitements.
Notre méthodologie et normes cliniques expliquent la distinction entre l’interprétation d’un compte rendu et le diagnostic médical. Avant le prochain rendez-vous, notez 2 questions : la méthode de laboratoire a-t-elle évalué adéquatement les variants somatiques de UBA1, et des cytopénies persistantes nécessitent-elles une évaluation médullaire ? Ces questions sont plus concrètes que de demander à une IA de calculer une probabilité de VEXAS sans fondement.
Foire aux questions
Quels sont les premiers symptômes du syndrome VEXAS ?
Le syndrome VEXAS débute souvent par des épisodes récurrents de fièvre inexpliquée, des modifications inflammatoires de la peau, de la fatigue ou un gonflement du cartilage de l’oreille ou du nez, généralement après 50 ans. Une anémie macrocytaire ou d’autres anomalies de la numération sanguine peuvent apparaître avant, en même temps que ou après ces symptômes. Chez l’adulte, un MCV supérieur à environ 100 fL est un indice, et non un diagnostic. Des symptômes inflammatoires récurrents associés à des cytopénies persistantes inexpliquées justifient d’envisager une évaluation en rhumatologie et en hématologie.
Quel test confirme le syndrome VEXAS ?
Le syndrome VEXAS est diagnostiqué par l’identification d’un variant somatique de UBA1 associé à la maladie dans un contexte clinique compatible. Le dépistage est généralement réalisé sur du sang périphérique, bien que l’examen de la moelle ou un test plus sensible puisse être nécessaire dans certains cas. De nombreux variants connus touchent la méthionine en position 41, mais un dépistage limité aux points chauds peut ne pas détecter d’autres variants associés à la maladie. Le compte rendu doit être interprété en tenant compte de la classification du variant, de la couverture du gène et de la limite de détection.
Un ANA normal ou un bilan auto-immun peuvent-ils exclure le VEXAS ?
Un ANA normal ou un bilan auto-immun de routine ne permet pas d’exclure le syndrome VEXAS, car ces examens ne détectent pas les mutations somatiques de UBA1. Un ANA positif à 1:160 ne confirme pas non plus un syndrome VEXAS et n’établit pas nécessairement la présence d’une autre maladie auto-immune. La recherche d’anticorps peut aider à explorer d’autres possibilités, tandis que les profils de la CBC, les symptômes et les tests moléculaires répondent à des questions distinctes. Une anémie macrocytaire persistante et une inflammation récurrente du cartilage ne doivent pas être écartées au seul motif que les tests d’anticorps sont négatifs.
Le syndrome VEXAS est-il héréditaire et mes enfants doivent-ils se faire dépister ?
Le syndrome VEXAS typique est acquis plutôt qu’hérité ; le dépistage systématique des enfants n’est donc généralement pas indiqué. La mutation UBA1 concernée apparaît habituellement dans les cellules hématopoïétiques à l’âge adulte, souvent avec des symptômes après 50 ans. Bien que UBA1 se trouve sur le chromosome X, cela ne rend pas automatiquement transmissible un variant somatique associé au VEXAS. Les résultats inhabituels ou possiblement constitutionnels doivent être examinés par un spécialiste en génétique clinique.
Les femmes peuvent-elles développer le syndrome VEXAS ?
Les femmes peuvent développer le syndrome VEXAS, bien que la plupart des cas reconnus surviennent chez des hommes âgés. UBA1 est situé sur le chromosome X, et la perte d’un chromosome X dans les cellules touchées est un mécanisme signalé chez les femmes. Une étude menée en 2023 dans un système de santé et publiée dans JAMA a identifié 2 femmes parmi 11 participants présentant des variants de UBA1 associés à la maladie. Le sexe ne devrait pas, à lui seul, empêcher une évaluation spécialisée lorsque des inflammations récurrentes et des anomalies inexpliquées de la numération sanguine sont fortement évocatrices.
Un test UBA1 négatif exclut-il le syndrome VEXAS ?
Un test UBA1 négatif ne réduit la probabilité d’un VEXAS que dans la mesure où le prélèvement et l’analyse étaient appropriés. Un test dont la limite de détection de la fraction allélique du variant est de 5% peut manquer un clone plus petit, et une recherche limitée aux points chauds peut manquer des variants situés en dehors de la région couverte. Une forte suspicion clinique peut justifier l’examen par un spécialiste de la couverture, de la sensibilité et du type d’échantillon. Un résultat négatif obtenu dans de bonnes conditions devrait également inciter à réévaluer soigneusement les autres diagnostics possibles plutôt qu’à répéter les tests sans raison claire.
Existe-t-il un traitement curatif du syndrome VEXAS ?
La greffe allogénique de cellules souches peut potentiellement induire une rémission durable en remplaçant le clone hématopoïétique anormal, mais elle ne convient qu’à certains patients et comporte des risques importants. Les autres traitements visent à contrôler l’inflammation, à prendre en charge les cytopénies et à réduire l’exposition aux glucocorticoïdes, plutôt qu’à éliminer le clone de manière fiable. Chez les adultes de plus de 50 ans, l’état général, l’atteinte des organes et les maladies médullaires associées peuvent fortement influencer les choix thérapeutiques. Aucun complément alimentaire, régime alimentaire ni interprétation des analyses sanguines par l’IA n’a démontré sa capacité à guérir le VEXAS.
Faites-vous expliquer vos résultats prise de sang
Téléversez votre compte rendu d’analyses et l’IA de Kantesti explique chaque biomarqueur en langage clair en quelques secondes. Déjà utilisé par plus de 2 millions de personnes dans le monde.
Références
- Klein, T., Mitchell, S., & Weber, H. (2026). Analyseur de tests sanguins par IA : 2,5 M de tests analysés | Rapport mondial sur la santé 2026. Recherche médicale par IA de Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Analyse sanguine du RDW : guide complet sur le RDW-CV, le MCV et le MCHC. Recherche médicale par IA de Kantesti. DOI
- Beck DB et al. (2020). Mutations somatiques de UBA1 et maladie auto-inflammatoire sévère à début chez l’adulte. New England Journal of Medicine. DOI
- Beck DB et al. (2023). Prévalence estimée et manifestations cliniques du syndrome VEXAS au sein d’un grand système de santé américain. JAMA. DOI
- 2 millions et plusTests analysés
- 127+Des pays
- 100+Langues
À propos de l’équipe médicale


Signaux de confiance E-E-A-T
Expérience
Revue clinique guidée par un médecin des flux d’interprétation des analyses.
Compétence
Orientation en médecine de laboratoire sur la façon dont les biomarqueurs se comportent dans un contexte clinique.
autorité
Révisé médicalement par le Dr Thomas Klein, avec la contribution de la Dre Sarah Mitchell et du Pr Dr Hans Weber.
Fiabilité
Interprétation fondée sur des preuves, avec des parcours de suivi clairs pour réduire l’alarme.


Avertissement médical
Cet article est fourni à des fins éducatives uniquement et ne constitue pas un avis médical. Consultez toujours un professionnel de santé qualifié pour les décisions de diagnostic et de traitement.
Publié · Contacter l’équipe éditoriale
Publié par Kantesti Ltd, immatriculée en Angleterre et au pays de Galles, sous le numéro d’entreprise. 17090423, Londres, Royaume-Uni.
