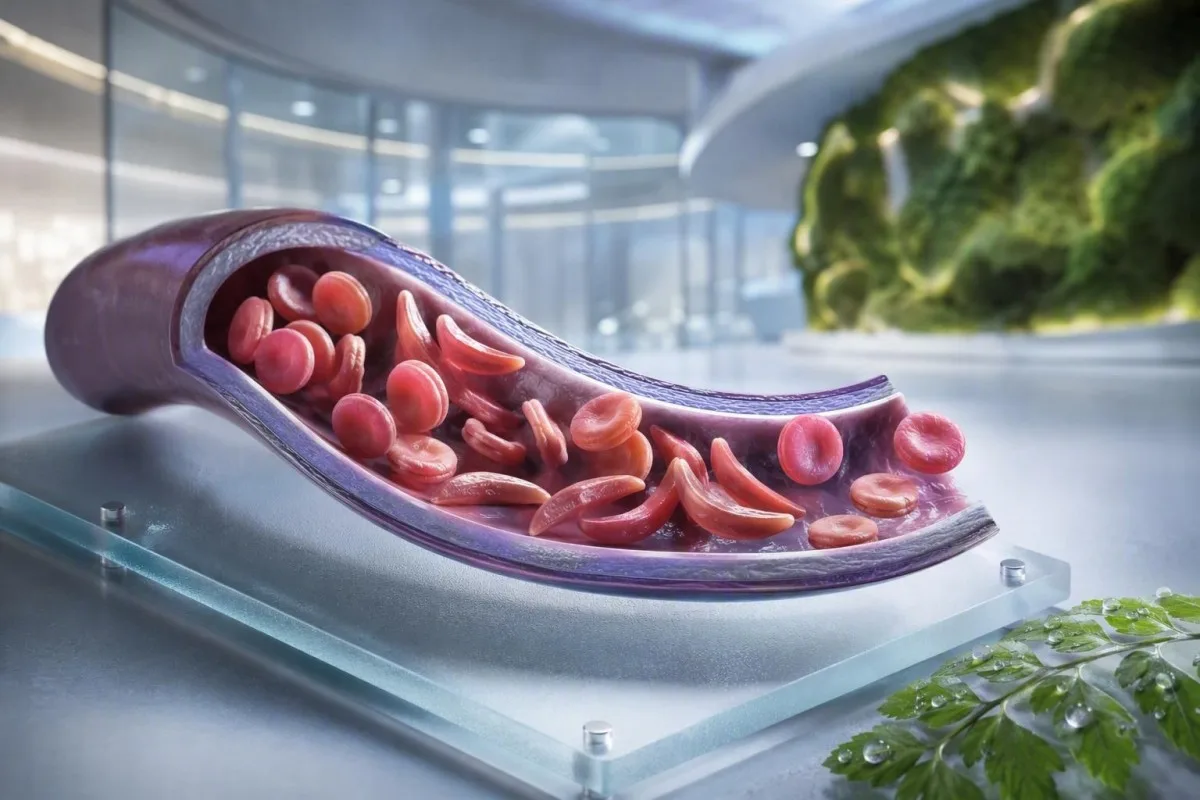
Sicklecellanemi är inte ett enskilt test, en enskild symtom eller en enskild brådskandegrad. Denna patientcentrerade guide skiljer på bäddarstatus, bekräftad sjukdom, rutinövervakning och situationer som kräver akutvård.

- Sicklecellanemi-drag innebär en HbS-gen; det orsakar vanligtvis inte kronisk anemi eller återkommande smärtkriser.
- Nyföddhetsscreening identifierar de flesta drabbade spädbarn innan symtomen börjar, vilket möjliggör tidig start av penicillin och specialistuppföljning.
- Hemoglobinelektrofores skiljer på hemoglobin-typer och hjälper till att bekräfta HbSS, HbSC, HbS-beta-talassemi, eller bäddarstatus.
- Svår bröstsmärta, andnöd, feber på 38,5°C eller högre, förvirring, eller en ny svaghet kräver akut bedömning hos en person med sicklecellanemi.
- Akut lungsyndrom kan börja med hosta, feber, bröstsmärta eller låg syrenivå och kan förvärras under timmar snarare än dagar.
- Ett plötsligt hemoglobinfall på 2 g/dL eller mer från en persons vanliga nivå kan signalera aplastisk kris, sekvestrering, blödning eller accelererad hemolys.
- Retikulocytantal hjälper till att skilja på aktiv benmärgssvar och aplastisk kris; ett lågt antal vid försämrad anemi är ett varningstecken.
- Hydroxiurea är ett sjukdomsförändrande läkemedel, inte bara ett smärtstillande läkemedel; övervakning inkluderar vanligtvis en fullständig blodstatus var 4:e vecka under dosjustering.
Vad sicklecellanemi innebär – och vad det inte innebär
Sickle cell anemi hänvisar vanligtvis till HbSS-sjukdom, där en person ärver två gener som producerar hemoglobin S; röda blodkroppar kan bli stela, brytas ned tidigt och blockera små blodkärl. Sickle cell-drag är annorlunda: en HbS-gen är vanligtvis tillräcklig för att ärvas genetiskt men inte tillräcklig för att orsaka den kroniska anemin och återkommande vaso-ocklusiva episoder som ses vid HbSS.
Sickle cell-sjukdom är en paraplyterm som inkluderar HbSS, HbSC, HbS-beta-noll-talassemi och HbS-beta-plus-talassemi. HbSS orsakar ofta den mest uttalade anemin, men svårighetsgraden varierar enormt även inom en familj; ett bashemoglobin på 7,5 g/dL kan vara stabilt för en vuxen och farligt för en annan om det har sjunkit snabbt.
Hemoglobin S-mutationen förändrar en aminosyra i beta-globulin: valin ersätter glutaminsyra vid position 6. Vid låg syrehalt, uttorkning, acidos eller feber kan HbS-molekyler polymerisera inuti cellen. Denna fysiska förändring förklarar varför en kris kan utvecklas efter en lång flygning, en mag-tarm-sjukdom eller en natt med dåligt vätskeintag.
Kantesti AI är en AI blodprovsanalysator som placerar CBC, bilirubin, LDH, retikulocyter, kreatinin och tidigare resultat i en longitudinell vy; den diagnostiserar inte sickle cell-sjukdom enbart från en CBC. För en praktisk repetition om hemoglobinrapportering, se vad HGB betyder.
Den 4 september 2026 ser jag fortfarande patienter som felaktigt får veta att anlagsbärare och sjukdom är utbytbara. Det är de inte. Dr. Thomas Kleins kliniska regel är enkel: be om den exakta hemoglobin-genotypen, inte ett vagt uttalande om att ett test var “positivt.”
Varför genotypen förändrar vård
HbSC kan ha ett högre hemoglobin än HbSS men ändå orsaka näthinnekomplikationer, smärta eller avaskulär nekros. HbS-beta-talassemi kan likna anlagsbärare eller HbSS beroende på om beta-globulinproduktionen är delvis närvarande, vilket är anledningen till att molekylär testning ibland löser ett tvetydigt elektrofores-mönster.
Symtom på sicklecellanemi efter ålder och baslinje
Sickle cell-sjukdomssymptom inkluderar vanligtvis episodisk ben- eller bröstsmärta, trötthet, gulsot, andfåddhet, försenad tillväxt och frekventa infektioner, men ingen upplever exakt samma mönster. Symptomen framträder vanligtvis efter 4 till 6 månaders ålder eftersom fetalt hemoglobin initialt skyddar spädbarn från HbS-polymerisering.
Daktylit – öm svullnad av händer eller fötter – kan vara det första synliga tecknet hos spädbarn. Hos skolbarn förtjänar buksmärta särskild uppmärksamhet eftersom förstoppning, gallblåssjukdom, mjältförstoring och vaso-ocklusion kan kännas förvånansvärt lika hemma.
Gulsot vid sickle cell-sjukdom återspeglar pågående nedbrytning av röda blodkroppar och förhöjt indirekt bilirubin; det betyder inte automatiskt hepatit. Mörk urin, ljusa avföringar, klåda, feber eller smärta i övre högra delen av buken förändrar den bedömningen och motiverar en utvärdering av lever- och gallvägsorsaker; vår guide till direkta bilirubinmönster förklarar skillnaden.
Vuxna kan normalisera smärta som gradvis har blivit mer frekvent. Enligt min erfarenhet är en övergång från två hemhanterade episoder per år till två episoder per månad kliniskt meningsfull även om akuta besök inte har ökat. Sömnstörningar, missad arbets tid, erektil dysfunktion, nedstämdhet och minskad träningskapacitet bör dokumenteras eftersom de ofta föregår en formell förändring av behandlingen.
En hemoglobin koncentration på 6 till 9 g/dL kan vara ett vanligt steady-state intervall vid HbSS, medan ett värde under 10 g/dL skulle vara oväntat hos de flesta utan sjukdom. Siffran spelar roll, men förändringen från personlig baslinje spelar större roll.
Vem bör överväga screening för sicklecellsbäddare
Screening för sickle cell är rimlig före graviditet eller tidigt i graviditeten för alla vars anlagsstatus är okänd, oavsett utseende, efternamn eller antagen härkomst. Anlagsstatus är ärftlig och förblir ofta okänd tills ett nyföddhets screening eller ett oväntat onormalt hemoglobin-test.
Om båda biologiska föräldrarna bär på en HbS-relaterad eller beta-talassemi-variant, kan varje graviditet ha 25% chans att ärva ett kliniskt signifikant hemoglobin-tillstånd, beroende på vilka varianter som är inblandade. En bärare kan ha normal energi, normala CBC-resultat och ingen historik av smärtperioder.
Screening är särskilt användbart när en partner har HbAS, HbC-drag, beta-talassemi-drag, oförklarlig mikrocytos eller en familjehistoria av sicklecellanemi. Ett lågt medelcellsvolymvärde bör inte skyllas på järnbrist utan att kontrollera ferritin och överväga talassemi; jämför MCV och MCH ledtrådar.
En global rapport från Världshälsoorganisationen från 2022 uppskattade att hemoglobin-sjukdomar fortfarande utgör en stor börda av ärftliga sjukdomar, särskilt där tillgången till nyföddhetsscreening är ojämn. Det mest respektfulla tillvägagångssättet är universell tillgång till informerad screening snarare än att använda etnicitet som grindvakt.
Kantesti är en AI-plattform för tolkning av blodprov som kan förklara ett rapporterat HbS-resultat på ett enkelt språk, men bärarkonfirmation och reproduktiv rådgivning kräver ett ackrediterat laboratorium och kliniker. Om ett par planerar en graviditet, fråga om partner-testning och genetisk rådgivning kan ske före befruktning snarare än efter att ett resultat blivit tidsberoende.
Hur hemoglobin-elektrofores bekräftar diagnosen
Hemoglobinelektrofores separerar hemoglobinfraktioner och är ett kärntest för att bekräfta sicklecellanemi eller drag, ofta tillsammans med högpresterande vätskekromatografi och, vid behov, genetisk testning. En rutinmässig CBC kan inte bekräfta HbSS eller drag eftersom järnbrist och talassemi kan ge överlappande röda blodkroppsindex.
Vid obehandlad HbSS visar elektrofores typiskt dominerande HbS utan HbA, även om HbF-procenten varierar. HbAS visar vanligtvis både HbA och HbS, ofta med HbA högre än HbS; exakta procentandelar kan skifta med medfödd alfa-talassemi eller nyligen genomförd transfusion.
Nylig transfusion kan göra ett elektroforesresultat vilseledande under ungefär 3 månader eftersom donator-HbA fortfarande cirkulerar. Detta är också anledningen till att HbA1c kan underskatta genomsnittligt glukos efter transfusion eller vid hög omsättning av hemolys; se när HbA1c vilseleder.
Ett perifert utstryk kan visa målcytter, polykromasi och sickleformade former, men mikroskopi stöder snarare än ersätter fraktionstestning. Dr. Klein har sett “normala” akuta utstryk som försenat klargörande när en patient hade transfunderats veckor tidigare – berätta alltid för laboratoriet och hematologiteamet om transfusioner.
Nyföddhetsscreeningsmetoder identifierar HbS före klinisk sjukdom, men resultatet kräver fortfarande snabb bekräftande testning. Riktlinjen från 2014 baserad på evidens av Yawn et al. rekommenderar specialistinblandning tidigt i livet, med förebyggande åtgärder som börjar före den första stora komplikationen (Yawn et al., 2014).
Rutinblodövervakning: vad kliniker faktiskt följer upp
Rutinmässig övervakning vid sicklecellsjukdom följer vanligtvis hemoglobin, retikulocyter, vita blodkroppar, trombocyter, bilirubin, LDH, njurfunktion och protein i urinen – inte ett isolerat resultat. Den säkraste jämförelsen är med patientens egen stabila baslinje, helst tagen när de mår bra och inte nyligen har fått transfusion.
Hemolys ger ofta förhöjt LDH, indirekt bilirubin och retikulocyter med låg haptoglobin. Haptoglobin kan vara lågt av andra skäl, inklusive leversjukdom, så det kombinerade mönstret är starkare än någon enskild markör; vår guide för tolkning av haptoglobin visar varför.
Enbart en retikulocytprocent kan överskatta benmärgsresponsen vid signifikant anemi. Läkare beräknar ofta ett absolut retikulocytantal eller en korrigerad retikulocytrespons; en fallande absolut räkning under förvärrad anemi väcker oro för parvovirus B19-associerad aplastisk kris.
Kantesti är en AI-baserat analysverktyg för blodprov som jämför upprepade hematologiska resultat snarare än att behandla en hög LDH som en fristående diagnos. Ett prov som markerats som hemolyserat i provröret kan falskt öka kalium och LDH, så ett överraskande resultat kan behöva tas om; granska upprepad testning efter hemolys.
Hydroxyurea ökar vanligtvis MCV och HbF över tid, samtidigt som det sänker neutrofiler blygsamt vid en effektiv dos. Dessa skift kan förväntas, men ett absolut neutrofilantal under den individuella behandlingsgränsen eller ett snabbt fallande trombocytantal kräver läkaröversyn snarare än egen justering av medicinering.
När smärta är en vaso-ocklusiv kris – och när det inte är det
Vasoocklusiv smärta är ofta djup, svår och lokaliserad i ryggen, bröstet, höfterna, lemmarna eller buken, men ny smärta får inte automatiskt kallas en sicklecellskris. Feber, lokal svullnad, skada, bukhållning eller ensidiga neurologiska symtom pekar mot problem som kräver annan utredning.
En hemplan för smärta inkluderar vanligtvis tidig hydrering, värme, föreskriven smärtlindring, vila och en personlig eskaleringsgräns som överenskommits med sicklecellsteamet. Att dricka överdrivna mängder är inte säkrare: personer med njurfunktionsnedsättning eller hjärtsjukdom kan utveckla vätskeöverbelastning, särskilt under en akut sjukdom.
Smärta som förblir okontrollerad efter den vanliga räddningsplanen, hindrar vätskor eller mediciner från att hållas nere, eller är av annan kvalitet eller plats bör uppmana till brådskande klinisk rådgivning. En svullen, varm led kan representera septisk artrit eller beninfektion snarare än okomplicerad vasoocklusion; vår guide för testning av oförklarlig smärta beskriver användbara första undersökningar.
Inom akutsjukvården är snabb smärtlindring och ombedömning viktigare än att bevisa smärtintensitet genom ett laboratorienummer. NICE:s riktlinje för akuta smärtsamma sicklecellsepisoder rekommenderar snabb smärtlindringsbedömning och frekvent översyn, eftersom undertreatment i sig bidrar till långvarig nöd och fördröjd återhämtning (NICE, 2012).
Undvik kylpåsar direkt på ett område med vasoocklusiv smärta om inte ditt team specifikt rekommenderar dem; kyla kan sammandraga perifera blodkärl. Den praktiska detaljen låter liten, men många patienter säger att ingen förklarade det förrän efter flera svåra episoder.
Akut lungsyndrom: nödsituationen som många missar
Akut bröstsyndrom är ett nytt lunginfiltrat på bröströntgenbild samt andningssymtom, feber, bröstsmärta eller låg syresättning hos en person med sicklecellsjukdom, och det är en nödsituation. Det kan försämras snabbt, ibland efter inläggning för en smärt episod snarare än i det ögonblick bröstsymtomen börjar.
Ring nödnummer eller sök akutsjukvård vid ny andnöd, bröstsmärta, blågrå läppar, svimning, ihållande hosta med feber eller syremättnad under personens föreskrivna målvärde. En mättnad på 92% kan vara ett stort fall för någon som normalt ligger på 98%, medan vissa patienter har en lägre dokumenterad baslinje; både det absoluta värdet och förändringen är viktig.
Akut bröstsyndrom kan innefatta infektion, fettemboli från benmärgen, pulmonell vaskulär obstruktion, atelektaser eller flera processer samtidigt. Läkare bedömer vanligtvis syresättning, CBC, retikulocyter, odlingar vid feber, bröströntgen och ibland blodgaser; blodprov för andfåddhet lägger kontext till dessa resultat.
Hos vuxna kan överdriven sedering från opioider, ytlig andning på grund av smärta och överflödig intravenös vätska förvärra andningsstatus. Incitamentsspirometri under sjukhusvistelse minskar lungkomplikationer vid utvalda smärtsamma episoder, även om det inte är en ersättning för brådskande bedömning när symtom redan har uppstått.
Genomgången från 2018 av Kato och kollegor beskriver akut bröstsyndrom som en stor orsak till sjuklighet och dödlighet över hela livslängden (Kato et al., 2018). Kör inte själv om andfåddhet, dåsighet eller brösttryck är betydande.
Feber, infektion och mjältkriser
En feber på 38,5°C (101,3°F) eller högre hos ett barn eller en vuxen med sicklecellanemi kräver omedelbar bedömning samma dag, om inte deras specialistteam har angett en annan plan. Funktionell förlust av mjältens immunfunktion kan göra att vissa bakteriella infektioner fortskrider mycket snabbare än en vanlig virusfeber.
Feber i kombination med letargi, utslag, lågt blodtryck, förvirring eller minskad urinproduktion kräver omedelbar akutsjukvård. Ett normalt antal vita blodkroppar utesluter inte på ett tillförlitligt sätt allvarlig infektion vid sicklecellanemi, särskilt tidigt i sjukdomsförloppet eller under behandling med hydroxyurea.
Mjältsequestrering inträffar oftast hos små barn och orsakar plötslig mjältförstoring, blekhet, fyllnadskänsla i buken, snabb andning och ett snabbt fall i hemoglobin. Föräldrar lär sig ibland hur man känner efter barnets mjälte, men all ny förstoring vid sjukdom bör utlösa en brådskande bedömning snarare än upprepade hemmakontroller.
En hemoglobinminskning på 2 g/dL eller mer under den vanliga baslinjen med en förstorad mjälte är oroande för sequestration. Däremot kan svår anemi med ett mycket lågt retikulocytantal tyda på aplastisk kris, ofta relaterad till parvovirus B19; tolkning av retikulocytantal förklarar benmärgens signal.
Laboratorieanalyser vid sepsis kan inkludera laktat, odlingar, CBC, njurtester och inflammatoriska markörer, men behandlingsbeslut bör aldrig vänta på att alla värden ska bli klara. För kontext om brådskande mönster, läs ledtrådar för sepsismarkörer.
Vacciner och förebyggande antibiotika
Vacciner och förebyggande penicillinbehandling för barn minskar risken men gör inte feber till en lågrisk-situation. Bekräfta din individuella plan med ett hematolog- eller pediatriskt team, särskilt efter splenektomi, resa, ett nytt barn, eller en förändring i det lokala vaccinationsschemat.
Stroke och neurologiska varningssignaler kräver omedelbar åtgärd
Alla plötsliga ansiktsdropp, svaghet i arm eller ben, talsvårigheter, krampanfall, svår ovanlig huvudvärk, förvirring eller förlorad balans vid sicklecellanemi bör behandlas som en möjlig stroke-akutsituation. Ring omedelbart räddningstjänsten; vänta inte för att se om symtomen går över eller ge smärtstillande först.
Barn med HbSS eller HbS-beta-noll talassemi erbjuds vanligtvis screening med transkraniell doppler-ultraljud från 2 års ålder till 16 år. En onormal tidsmedelhög maximal hastighet på 200 cm/sekund eller högre identifierar en väsentligt ökad strokerisk och kräver omedelbar specialiståtgärd.
Kronisk transfusionsbehandling kan minska risken för första stroken hos barn med onormala dopplerfynd, men den skapar ytterligare behov: övervakning av järnöverbelastning, antikroppsscreening och noggrann matchning av donatorceller. Detta är specialistvård, inte ett resultat att hantera via en app.
Vuxna kan ha övergående neurologiska symtom, kognitiva förändringar eller tyst hjärnskada utan en klassisk dramatisk stroke. En 10-minuters episod av svårigheter att hitta ord behöver fortfarande akut bedömning eftersom övergående ischemiska symtom kan vara en varning, inte en försäkran.
Dr. Thomas Klein råder familjer att spara sitt lokala kontaktnummer för sickle-akutsituationer bredvid den vanliga smärtplanen. Det eliminerar ett beslut under de få minuter då ett barn eller en vuxen kan ha svårt att kommunicera.
Skydda njurar, ögon och lungor mellan kriser
Sicklecellanemi kan skada njurar, näthinna, lungor och hjärta även när smärta är sällsynt, så rutinmässig organscreening är en del av behandlingen snarare än ett valfritt tillägg. Urinprov för albumin, blodtryckskontroller, ögonundersökningar och symtomstyrd lungbedömning identifierar komplikationer innan de blir uppenbara.
Albuminuri kan vara ett tidigt tecken på sicklecellnefropati. Ett förhållande mellan urin-albumin och kreatinin på 30 mg/g eller mer är onormalt hos de flesta vuxna och bör bekräftas med upprepad testning eftersom feber, träning, menstruation och uttorkning tillfälligt kan höja det.
Kreatinin kan se bedrägligt normalt ut vid sicklecellanemi eftersom ökad tubulär sekretion och lägre muskelmassa kan maskera minskad filtration. Cystatin C eller kombinerade ekvationer kan ge användbar kontext, medan ihållande skummande urin förtjänar bedömning; se riktlinjer för protein i urin.
Retinopati är särskilt viktig vid HbSC-sjukdom, som i övrigt kan vara kliniskt tystare. Nya flytande fläckar, ljusblixtar, en gardinliknande synförändring eller plötslig dimsyn kräver brådskande ögonundersökning, inte ett rutinbesök veckor senare.
Graviditet medför fysiologisk hyperfiltration och ökad risk för modern och fostret, så en baslinjebedömning av njurar och urin bör ske tidigt. Vår förklaring av graviditets-GFR-förändringar hjälper till att skilja förväntad förändring från en oroande trend.
Behandlingsval, hydroxyurea och säkerhet vid transfusion
Hydroxiurea minskar smärtsamma episoder och akut bröstsyndrom hos många personer med HbSS eller HbS-beta-noll-talassemi genom att öka fetalt hemoglobin, men det kräver strukturerad övervakning. Transfusion kan vara livräddande vid utvalda komplikationer, men upprepade transfusioner medför risk för järninlagring och antikroppar mot röda blodkroppar.
Hydroxiurea doseras vanligtvis med ett CBC och retikulocyttal ungefär var 4:e vecka tills en stabil dos uppnås, därefter med längre intervall bestämda av det behandlande teamet. Ett högre MCV är ofta en förväntad behandlingseffekt, medan svår cytopeni kräver läkemedelsgenomgång och ibland ett tillfälligt uppehåll.
Enkel transfusion ökar syretransportkapaciteten, men en för hög hemoglobinhalt kan öka viskositeten vid HbSS. Många akuta protokoll undviker att öka hemoglobinet efter transfusion mycket över 10 g/dL om inte en specialist sätter ett annat mål; utbytes-transfusion används vid utvalda svåra komplikationer.
Järninlagring blir mer sannolik efter upprepade transfusioner och bedöms med ferritintrender plus lever- eller hjärt-MR när det är lämpligt. Ferritin stiger vid inflammation, så en enskild hög nivå är inte ett bevis på järnbörda i vävnaderna; vår järnstudieguide förklarar begränsningarna.
Evidensen är starkast för hydroxiurea vid HbSS och HbS-beta-noll-sjukdom; nyttan vid HbSC är fortfarande ett område med mindre säkerhet och mer individuell beslutsprocess. En behandlingsplan bör inkludera diskussioner om preventivmedel och graviditet där det är relevant, hinder för följsamhet och en skriftlig plan för missade doser.
Graviditet, fertilitet och familjeplanering med HbS
Graviditet med sicklecellanemi kräver tidig gemensam vård från obstetrik och hematologi eftersom riskerna för smärtperioder, anemi, trombos, infektion, preeklampsi, fostertillväxthämning och förtidsbörd är högre. Bärarscreening är viktig före graviditet eftersom den genetiska risken beror på båda biologiska föräldrarna.
Ett besök före graviditeten bör omfatta granskning av genotyp, baslinjehemoglobin, njurfunktion, urin-albumin, blodtryck, transfusionshistorik, antikroppar mot röda blodkroppar, vaccinationer och läkemedel. Beslut om hydroxiurea under graviditet är individualiserade och måste fattas med specialister; sluta inte eller återuppta behandlingen enbart baserat på internetråd.
Järn bör inte ordineras automatiskt vid lågt hemoglobin vid HbSS. Järnbrist kan förekomma samtidigt, särskilt vid graviditet eller kraftiga menstruationsblödningar, men ferritin och transferrinmättnad bör styra behandlingen eftersom kronisk hemolys ensamt inte motsvarar järnbrist.
När båda föräldrarna bär på relevanta hemoglobinvarianter kan genetisk rådgivning förklara naturlig befruktning, val av prenatal diagnostik, donationsalternativ och preimplantatorisk genetisk testning utan att styra en familj mot ett visst beslut. Målet är informerat val, inte alarm.
För andra praktiska laboratorievarningssignaler vid graviditet, se graviditetslabssvar samma dag. Patientens kända baslinjevärden bör inkluderas i varje överlämning till mödravården; det förändrar hur ett hemoglobinresultat tolkas.
Säker användning av laboratorieresultat mellan besök
Ett laboratorieresultat för sicklecellanemi är mest användbart när det jämförs med din genotyp, stabila baslinjevärden, symtom, behandlingar och nyligen genomförda transfusioner. Ett högt bilirubin eller lågt hemoglobin kan vara förväntat för en person med HbSS men brådskande för samma person om resultatet skiftar abrupt.
Behåll en en-sides-journal över genotyp, vanliga hemoglobinvärden, vanlig syremättnad om känd, blodgrupp och antikroppar, nuvarande mediciner, transfusionsdatum och nödkontakter. Detta sparar tid på okända akutmottagningar och minskar risken för att en HbSS-baslinje misstas för nyupptäckt anemi.
Kantesti är en Tolkningstjänst för AI-labbtester som kan organisera uppladdade laboratorierapporter och flagga mönster för diskussion, inklusive hemolysmarkörer, njurtrender och läkemedelsövervakning. Den kan inte se din bröstkorg, mäta syresättning eller ersätta akutvård när symtom pekar mot akut bröstsyndrom, sepsis eller stroke.
Ett resultat utanför ett laboratoriereferensintervall är inte automatiskt farligt, och ett resultat innanför det kan fortfarande vara farligt om det har förändrats kraftigt. För en förklaring av rapporteringsflaggor och referensintervall, läs betydelsen av resultat utanför referensvärdet.
Kantesti:s kliniska metod granskas mot definierade metoder och begränsningar; läsare som vill förstå våra skyddsåtgärder kan granska kliniska valideringsstandarder. Ta med den ursprungliga PDF-filen till ditt hematologbesök – OCR är användbart, men originalrapporten är fortfarande dokumentationen.
En tydlig akutplan för sicklecellanemi
Sök akut hjälp nu vid bröstsmärta eller andnöd, feber på 38,5°C eller högre, nya neurologiska symtom, svimning, svår blekhet, okontrollerad smärta, snabbt växande buk eller oförmåga att dricka och ta mediciner. Dessa varningssignaler kan indikera akut bröstsyndrom, sepsis, stroke, svår anemi eller mjältsekvestrering.
Berätta för akutpersonalen att du har sicklecellsjukdom, ange din genotyp om den är känd och beskriv vad som skiljer sig från din vanliga episod. Nämn nyligen genomförd transfusion, baslinjehemoglobin, smärtstillande mediciner som redan tagits med doser och tider, allergier, graviditet och eventuellt tidigare akut bröstsyndrom eller stroke.
Vänta inte på att en pulsoximeter för hemmabruk ska bli onormal om bröstsymtomen förvärras. Konsumentenheter kan ge felaktiga avläsningar med kalla fingrar, nagelprodukter, rörelse, dålig cirkulation och vissa hudtoner; symtom och klinisk bedömning väger tyngre än en lugnande display.
Om du tar hand om ett barn, be deras team om en skriftlig febergräns, smärtplan och instruktioner för mjältkontroll. Om du är vuxen, ha en kopia i din telefon och dela den med en betrodd person; planering av familjens hälsokartläggning kan underlätta detta.
Kantesti:s medicinska team, inklusive vårt Medicinsk rådgivande nämnd, stöder utbildning kring laboratorietolkning, medan akuta beslut tillhör kliniska tjänster på plats. Om vår organisation och kliniska uppdrag, se vårt team och vår metod.
Vanliga frågor
Vilka är de första symtomen på sicklecellanemi hos spädbarn?
De första symtomen på sicklecellanemi uppträder ofta efter 4 till 6 månaders ålder, när det fetala hemoglobinet naturligt sjunker. Smärtsamma svullnader i händer och fötter, kallad daktylit, feber, ovanlig rastlöshet, blekhet, gulsot, dålig matlust och en svullen buk är vanliga tidiga varningssignaler. Feber på 38,5 °C (101,3 °F) eller högre hos ett spädbarn med sicklecellanemi kräver omedelbar medicinsk bedömning samma dag eftersom en allvarlig infektion snabbt kan förvärras. Nyföddhetsscreening identifierar drabbade spädbarn innan symtomen börjar, men bekräftande tester och specialistuppföljning är fortfarande nödvändiga.
Kan man ha sickle cell-drag och ändå ha symtom?
De flesta med sickelcellsanemibärare har ingen kronisk anemi, inga återkommande smärtkriser och normal daglig träningskapacitet. Sällsynta komplikationer kan uppstå vid extrem uttorkning, svår värmeexponering, hög höjd, mycket intensiv ansträngning eller miljöer med låg syrehalt, och blod i urinen bör utredas snarare än antas vara godartat. Bärare innebär en HbS-gen, medan sickelcellsanemi vanligtvis innebär HbSS-sjukdom med två påverkade beta-globingen. Hemoglobinelektrofores eller ett motsvarande fraktioneringstest kan klargöra skillnaden.
Vilket test bekräftar sicklecellanemi?
Hemoglobinelektrofores, högpresterande vätskekromatografi eller kapillärelektrofores bekräftar de närvarande hemoglobinfraktionerna och är avgörande för att diagnostisera sicklecellsanemi. Obehandlad HbSS visar vanligtvis övervägande hemoglobin S utan hemoglobin A, medan anlaget vanligtvis visar både hemoglobin A och hemoglobin S. En CBC kan identifiera anemi eller små röda blodkroppar men kan inte självständigt diagnostisera HbSS, HbSC eller anlaget. Nyligen genomförd transfusion kan förvränga fraktionsresultaten under cirka 3 månader, så molekylär testning kan behövas när mönstret är oklart.
När ska någon med sicklecellsjukdom söka sig till akuten?
En person med sicklecellanemi bör söka akut bedömning vid feber på 38,5°C eller högre, bröstsmärta, andfåddhet, låg syresättning, plötslig svaghet, talsvårigheter, kramper, svimning, snabbt förvärrad blekhet, kraftig bukexpansion, eller smärta som inte lindras med den etablerade behandlingsplanen. Dessa symtom kan signalera akut bröstsyndrom, infektion, stroke, mjältsekvestrering eller en plötslig minskning av hemoglobin. Ny eller annorlunda smärta behöver också utredas eftersom beninfektion, gallvägssjukdom, blindtarmsinflammation och blodproppar kan efterlikna vaso-ocklusiv smärta. Kör inte själv om neurologiska eller respiratoriska symtom är betydande.
Vilken hemoglobinhalt är farlig vid sicklecellanemi?
Det finns inget enskilt farligt hemoglobinvärde vid sicklecellsjukdom eftersom många personer med HbSS har en stabil baslinje mellan ungefär 6 och 9 g/dL. Ett fall på 2 g/dL eller mer från individens vanliga hemoglobin är ofta mer oroande än det absoluta värdet och kan tyda på aplastisk kris, mjältsekvestrering, blödning eller accelererad hemolys. Svåra symtom som andnöd, svimning, bröstsmärta, snabb hjärtrytm eller förvirring kräver akut bedömning vid alla hemoglobinvärden. Transfusionsbeslut beror på symtom, baslinje, orsak till anemi, syresättning och risk för hyperviskositet.
Botar hydroxyurea sicklecellanemi?
Hydroxiurea botar inte sickle cell-anemi, men det kan minska smärtepisoder, akut bröstsyndrom, behov av transfusioner och sjukhusinläggningar för många personer med HbSS eller HbS-beta-noll-talassemi. Det fungerar delvis genom att öka fetalt hemoglobin och kräver vanligtvis CBC- och retikulocyter-monitorering ungefär var fjärde vecka medan dosen justeras. En ökande MCV och HbF-nivå kan indikera biologisk effekt, även om inget av resultaten bevisar perfekt följsamhet. Botande metoder som stamcellstransplantation och vissa genbaserade terapier kräver mycket specialiserad bedömning av lämplighet och långvarig uppföljning.
Få AI-drivna analyser av blodprov redan idag
Gå med i över 2 miljoner användare världen över som litar på Kantesti för snabb och korrekt analys av blodprover. Ladda upp dina blodprovsresultat och få en heltäckande tolkning av 15,000+-biomarkörer på sekunder.
📚 Refererade forskningspublikationer
Klein, T., Mitchell, S., & Weber, H. (2026). Guide för komplementblodprov (C3, C4) och ANA-titer. Kantesti AI Medical Research.
Klein, T., Mitchell, S., & Weber, H. (2026). Nipah-virusblodtest: Guide till tidig upptäckt och diagnos 2026. Kantesti AI Medical Research.
📖 Externa medicinska referenser
⚕️ Medicinsk ansvarsfriskrivning
Den här artikeln är endast avsedd för utbildningsändamål och utgör inte medicinsk rådgivning. Rådgör alltid med en behörig vårdgivare för beslut om diagnos och behandling.
E-E-A-T förtroendesignaler
Uppleva
Läkarledd klinisk granskning av arbetsflöden för laboratorietolkning.
Expertis
Laboratoriemedicinskt fokus på hur biomarkörer beter sig i kliniskt sammanhang.
Auktoritet
Skrivet av Dr. Thomas Klein med granskning av Dr. Sarah Mitchell och Prof. Dr. Hans Weber.
Trovärdighet
Evidensbaserad tolkning med tydliga uppföljningsspår för att minska larm.