Os testes genéticos podem confirmar subtipos de EDS definidos molecularmente, incluindo EDS clássico e vascular, mas não podem confirmar rotineiramente a EDS hipermóvel. Um painel negativo e uma variante de significado incerto respondem a perguntas diferentes.

Principais conclusões
- Tipos detectáveis: A classificação de EDS de 2017 descreve 13 subtipos; 12 têm causas moleculares estabelecidas que podem ser investigadas com testes genéticos apropriados.
- EDS hipermóvel: Nenhum teste molecular rotineiramente aceito pode confirmar ou excluir a hEDS; o diagnóstico requer avaliação clínica.
- EDS clássica: COL5A1 e COL5A2 são os principais genes; determinadas variantes de COL1A1 podem produzir um fenótipo clássico sobreposto.
- EDS vascular: Uma variante patogênica ou provavelmente patogênica de COL3A1 pode confirmar a vEDS quando interpretada junto com os achados clínicos.
- Classificação de variantes: Os laboratórios clínicos usam 5 categorias, de patogênica a benigna; uma VUS não é um diagnóstico positivo.
- Provavelmente patogênica: O sistema ACMG/AMP usa uma certeza superior a 90% para esta classificação, não uma previsão de 90% da gravidade dos sintomas.
- SED recessiva: A confirmação geralmente requer 2 variantes causadoras de doença que afetem cópias opostas do gene relevante.
- Risco familiar: Muitos subtipos dominantes de SED têm uma probabilidade de transmissão de 50% por gestação; os riscos recessivos dependem dos resultados de ambos os pais.
Quais tipos de EDS um teste genético pode confirmar?
Os testes genéticos para a síndrome de Ehlers-Danlos podem confirmar subtipos definidos molecularmente, mas não a SED hipermóvel de forma rotineira. A classificação de 2017 identifica 13 subtipos de SED, com causas genéticas estabelecidas para 12; a confirmação requer uma variante classificada adequadamente, o padrão de herança correto e achados clínicos compatíveis.
Um teste genético para a síndrome de Ehlers-Danlos examina o DNA, não a quantidade de colágeno circulante no sangue. As formas clássica, vascular, cifoescoliótica e várias formas mais raras de SED podem ser investigadas dessa maneira, mas um painel com 20 ou 40 genes não abrange automaticamente todos os tipos de variantes relevantes; os métodos do laboratório são tão importantes quanto a lista de genes.
A classificação internacional separa padrões clínicos reconhecíveis de suas causas moleculares (Malfait et al., 2017). Suas 12 categorias definidas molecularmente não implicam uma taxa universal de detecção de 100%: um laboratório pode omitir um gene, não detectar uma região tecnicamente difícil ou identificar uma alteração que ainda não pode ser classificada com confiança; nossa explicação de categorias de resultados genéticos explora a mesma distinção em outra condição hereditária.
Kantesti é um analisador de exames de sangue com IA que ajuda a explicar resultados laboratoriais de rotina, não um substituto para o diagnóstico molecular da SED. Como organização, o escopo clínico da Kantesti Ltd distingue a interpretação educativa da avaliação especializada: nem 1 painel sanguíneo normal nem uma explicação gerada por IA podem determinar se alguém tem uma doença hereditária do tecido conjuntivo.
Quais genes confirmam a EDS clássica e a EDS semelhante à clássica?
A SED clássica geralmente envolve COL5A1 ou COL5A2, enquanto a SED do tipo clássico relacionada ao TNXB geralmente requer 2 variantes causadoras de doença. Nomes semelhantes não significam herança, métodos laboratoriais ou achados clínicos idênticos; variantes selecionadas de COL1A1 e a doença relacionada ao AEBP1 acrescentam outras distinções.
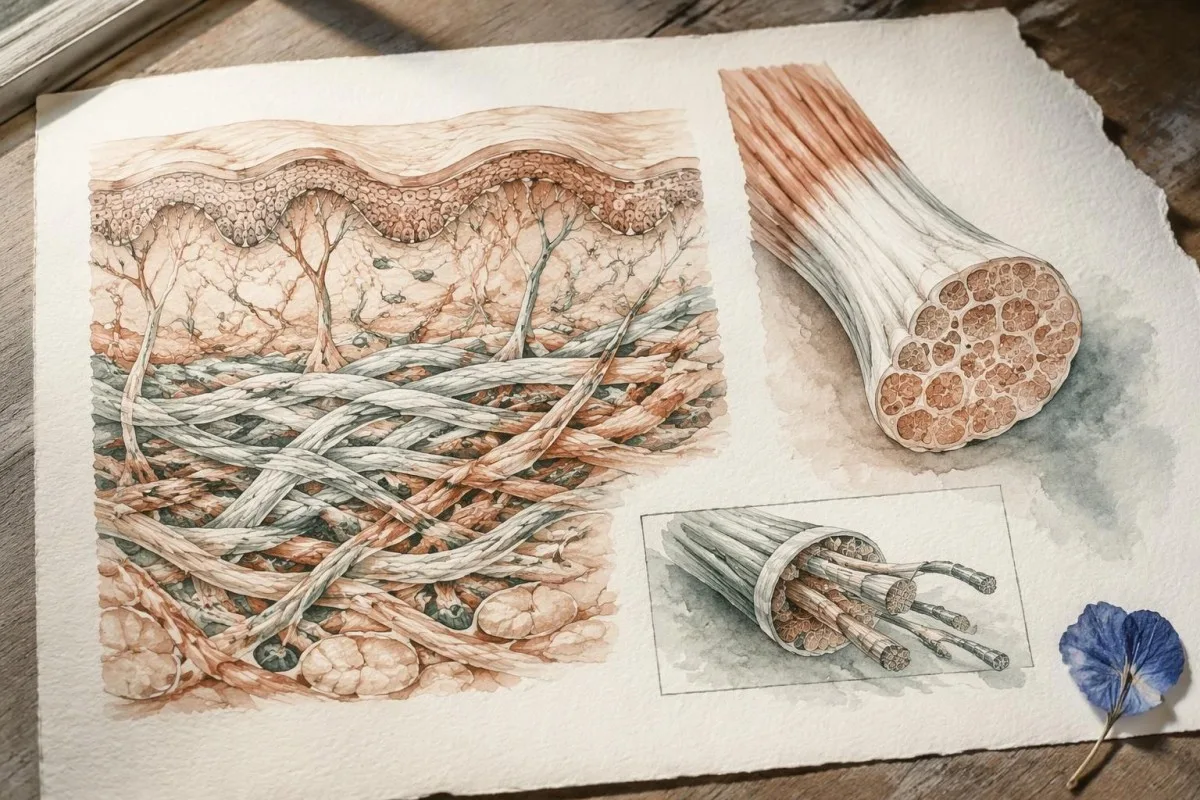
A SED clássica combina hipermobilidade articular com hiperextensibilidade cutânea característica e cicatrizes atróficas, embora a expressão varie entre familiares. COL5A1 e COL5A2 codificam componentes do colágeno tipo V, e uma variante heterozigótica patogênica ou provavelmente patogênica pode apoiar a confirmação; um achado arbitrário em COL1A1 não pode, pois diferentes variantes nesse 1 gene causam fenótipos do tecido conjuntivo substancialmente diferentes.
A SED do tipo clássico relacionada ao TNXB costuma causar hiperextensibilidade e formação fácil de hematomas, sem as cicatrizes atróficas típicas da SED clássica. O TNXB fica ao lado de um pseudogene altamente semelhante, o TNXA, por isso o laudo deve explicar como o ensaio os diferencia e detecta deleções ou rearranjos; algumas alterações também envolvem o CYP21A2 vizinho, podendo relacionar achados do tecido conjuntivo a uma condição endócrina distinta.
A SED do tipo clássico relacionada ao AEBP1, às vezes chamada de SED do tipo clássico 2, foi caracterizada após a classificação de 2017 e geralmente é recessiva. Por isso, é necessário verificar a lista real de genes de um painel anunciado como abrangendo todos os tipos de SED; nosso guia sobre risco familiar específico por gene explica por que o nome de uma condição, por si só, não pode determinar a herança nem o significado de um resultado negativo.
Os testes genéticos podem confirmar a EDS vascular?
A SED vascular geralmente é confirmada por uma variante patogênica ou provavelmente patogênica em COL3A1. COL3A1 codifica o colágeno tipo III, e a combinação de evidências moleculares com histórico pessoal ou familiar de complicações arteriais ou em órgãos tem mais peso diagnóstico do que uma pontuação elevada de flexibilidade articular.
A hipermobilidade articular generalizada não é necessária para a SED vascular, portanto, uma pontuação de Beighton de 2/9 não a descarta. Entre as características que justificam avaliação por um especialista estão dissecção ou ruptura arterial, perfuração intestinal sem explicação, pneumotórax espontâneo e histórico familiar compatível; hematomas ou flexibilidade isolados são muito menos específicos e não devem ser considerados evidências equivalentes.
Um resultado confirmado em COL3A1 pode alterar a vigilância vascular, o planejamento de procedimentos, o aconselhamento sobre gravidez e os testes dos familiares. Diferentes mecanismos de variantes podem influenciar os padrões médios da doença, mas não permitem prever com segurança quando ocorrerá a primeira complicação de um indivíduo; para uma variante dominante heterozigótica, a probabilidade habitual de transmissão é de 50% por gravidez, mesmo quando um dos pais afetado apresenta relativamente poucos sintomas.
Dor súbita e intensa no peito, no abdômen, nas costas ou na cabeça, desmaio ou novos sintomas neurológicos exigem avaliação de emergência — não se deve esperar várias semanas pelo resultado de um painel. Ligue para o número de emergência local, como 999 ou 112, quando aplicável, e informe que há SED vascular conhecida ou suspeita; nosso sinais de alerta de emergência para AVC explicam por que alterações recentes na fala, visão, equilíbrio ou nos membros exigem ação imediata.
Quais subtipos mais raros de EDS têm causas genéticas estabelecidas?
Os outros 9 subtipos definidos molecularmente na classificação de 2017 têm requisitos específicos quanto aos genes e à herança. Um painel amplo para SED pode investigá-los, mas a confirmação depende do mecanismo da variante — não apenas da identificação de qualquer alteração em um gene associado ao tecido conjuntivo.
A SED artrocalásica envolve alterações específicas em COL1A1 ou COL1A2 que afetam o processamento na região do éxon 6, e não todas as variantes em qualquer um desses genes. A SED dermatosparáxica envolve variantes bialélicas em ADAMTS2, enquanto a SED cardio-valvular envolve variantes bialélicas em COL1A2 com um mecanismo de perda de função adequado; esses 3 diagnósticos ilustram por que o nome do gene, a localização da variante e seu efeito biológico devem ser interpretados em conjunto.
A SED cifoescoliótica pode envolver 2 variantes causadoras da doença em PLOD1 ou FKBP14, sendo a hipotonia congênita e a curvatura progressiva precoce da coluna pistas clínicas úteis. A síndrome da córnea frágil envolve ZNF469 ou PRDM5 e requer avaliação oftalmológica cuidadosa, pois o afinamento da córnea altera o manejo; portanto, um painel de tecido conjuntivo deve ser escolhido de acordo com achados oculares, esqueléticos, auditivos e musculares, e não apenas com a flexibilidade.
A SED espondilodisplásica envolve B4GALT7, B3GALT6 ou SLC39A13, enquanto a SED musculocontratural envolve CHST14 ou DSE; ambos os grupos geralmente seguem herança recessiva. Baixa estatura, alterações esqueléticas características ou contraturas congênitas podem direcionar os testes com mais eficiência do que a inclusão de dezenas de genes sem relação, e 1 variante patogênica em um gene recessivo costuma ser uma explicação incompleta até que o segundo alelo seja investigado.
A SED miopática envolve COL12A1 e pode seguir herança dominante ou recessiva, enquanto a SED periodontal envolve variantes patogênicas heterozigóticas em C1R ou C1S. Doença periodontal grave de início precoce e ausência de gengiva inserida são particularmente informativas para esta última; ao contrário de algumas doenças metabólicas descritas em nossos resultados enzimáticos e de DNA, a maioria dos diagnósticos de SED não conta com um exame enzimático de rotina que sirva como atalho.
Por que um painel negativo não exclui a EDS hipermóvel?
Um painel negativo para SED não exclui a SED hipermóvel, pois a SEDh não dispõe de um teste molecular diagnóstico de aceitação rotineira. O resultado significa que o laboratório não identificou variantes explicativas reportáveis nos genes e métodos testados — não que todas as causas hereditárias de doenças do tecido conjuntivo tenham sido descartadas.
A maioria dos painéis clínicos para SED investiga principalmente diagnósticos alternativos à SEDh, como a SED clássica ou vascular e doenças do tecido conjuntivo com características sobrepostas. Uma pessoa hipotética com pontuação de Beighton de 7/9, instabilidade recorrente e achados sistêmicos que atendam aos critérios poderia ter resultado negativo em um painel de 30 genes e ainda assim preencher os critérios clínicos para SEDh; o painel e o exame respondem a perguntas diferentes.
As pesquisas sobre a genética da SEDh estão em andamento, mas a associação com um gene candidato não equivale a um teste validado aplicável a todas as pessoas com a condição. Antes de pagar por um teste anunciado como teste genético para SED hipermóvel, peça 3 informações: as evidências que relacionam o gene à doença, a validação diagnóstica e os critérios usados para decidir se um resultado confirma a SEDh.
Nem os sintomas ortostáticos nem a fadiga estabelecem, por si sós, o diagnóstico de SEDh, e nenhum desses sintomas precisa de um painel genético positivo para merecer tratamento. Uma pessoa pode precisar de uma avaliação separada em pé ou por teste de inclinação para suspeita de POTS; distinguir 2 condições coexistentes evita usar um diagnóstico para explicar todos os sintomas ou confundir uma associação com prova de causalidade.
Como a hEDS é diagnosticada quando os testes genéticos não podem confirmá-la?
A EDS hipermóvel é diagnosticada por meio de critérios clínicos que avaliam a hipermobilidade generalizada, características associadas e a exclusão de explicações alternativas. Segundo os critérios para adultos estabelecidos em 2017, o limiar de Beighton é geralmente de pelo menos 5/9 até os 50 anos e de pelo menos 4/9 acima dos 50 anos.
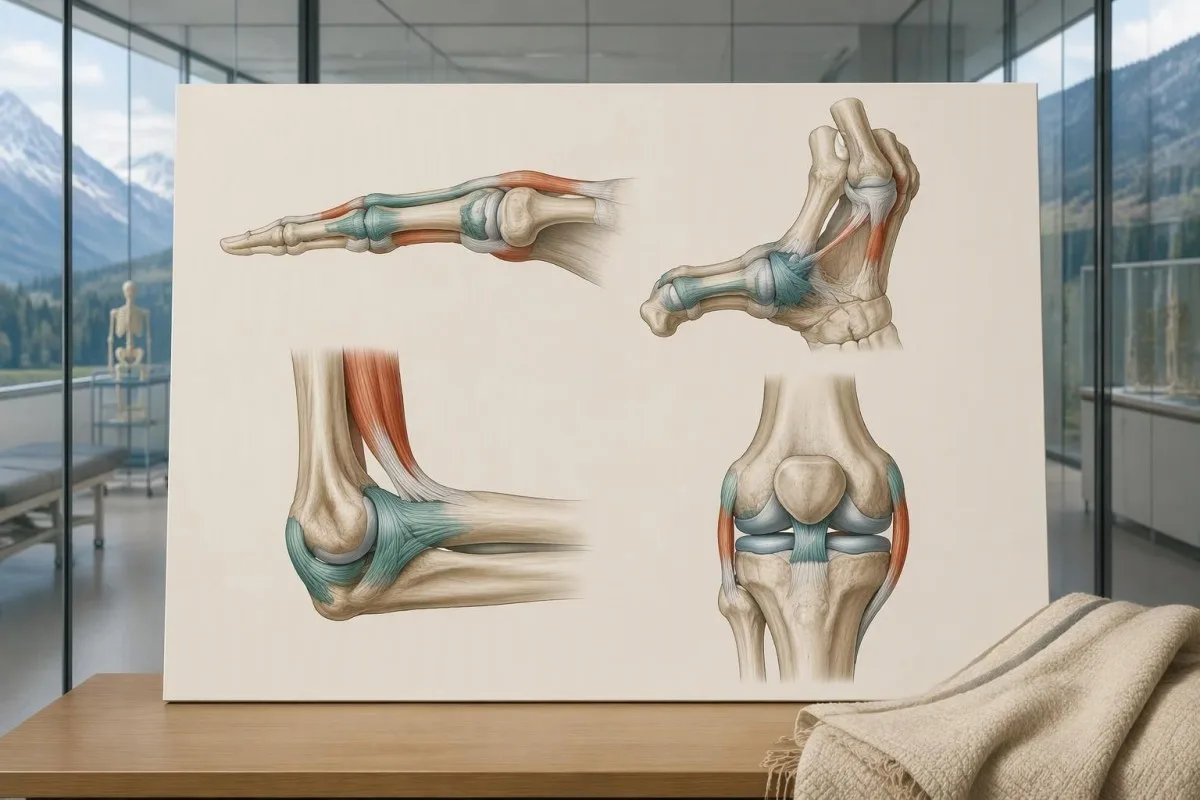
Os critérios de 2017 exigem o cumprimento dos 3 critérios principais, não apenas uma pontuação alta de Beighton. O segundo critério exige pelo menos 2 de 3 grupos de características: manifestações sistêmicas, histórico familiar qualificável em parente de primeiro grau ou complicações musculoesqueléticas especificadas; no grupo sistêmico, são necessários pelo menos 5 dos 12 achados listados, portanto, sintomas não relacionados não podem simplesmente ser somados para chegar a um diagnóstico.
A idade e lesões anteriores podem alterar a flexibilidade medida, e a hipermobilidade histórica torna-se relevante quando a pessoa está a 1 ponto do limite específico para a idade. O referencial pediátrico recomenda um limiar de Beighton de pelo menos 6/9 para hipermobilidade articular generalizada e reserva a avaliação de hEDS para a maturidade biológica (Tofts et al., 2023); a flexibilidade na infância não deve se transformar automaticamente em um rótulo diagnóstico adulto para toda a vida.
As explicações alternativas incluem outros distúrbios hereditários do tecido conjuntivo, condições neuromusculares e doenças reumatológicas adquiridas; as exclusões dependem dos achados da pessoa, e não de um pacote universal obrigatório de exames de sangue. Um resultado de anti-RNP, por exemplo, faz parte de uma avaliação de doenças autoimunes do tecido conjuntivo, não de um teste de DNA para EDS; os médicos também podem diagnosticar um transtorno do espectro da hipermobilidade quando os sintomas são significativos, mas os 3 critérios de hEDS não são todos atendidos.
Quem precisa de um painel de EDS em vez de um teste direcionado?
Um painel para EDS é mais útil quando os achados clínicos sugerem um subtipo definido molecularmente ou vários distúrbios hereditários sobrepostos. Quando uma família já tem 1 variante patogênica conhecida, o teste direcionado para essa variante específica costuma ser mais informativo do que começar com um novo painel amplo.
Fragilidade cutânea acentuada, cicatrizes características, luxação congênita do quadril, escoliose precoce progressiva, achados corneanos incomuns ou complicações arteriais podem justificar uma avaliação em genética clínica. Um serviço de genética pode selecionar um painel mais amplo para doenças hereditárias do tecido conjuntivo ou aortopatias, em vez de um painel exclusivo para EDS, quando 2 ou mais possibilidades diagnósticas se sobrepõem; o objetivo é investigar o fenótipo, não maximizar o número de genes incluídos.
Testar primeiro o familiar claramente mais afetado costuma facilitar a interpretação dos testes posteriores na família. Um resultado negativo em teste direcionado para uma variante familiar conhecida é fundamentalmente diferente de um painel negativo sem explicação na primeira pessoa testada; essa distinção também aparece em nossa explicação sobre resultados genéticos negativos informativos, embora as recomendações de rastreamento específicas para cada condição sejam diferentes.
Os testes de rotina com painéis nem sempre são úteis para hipermobilidade isolada sem características de um distúrbio definido molecularmente, pois genes adicionais podem gerar achados VUS adicionais sem esclarecer o diagnóstico. Alguns laboratórios precisam de métodos especializados para determinadas classes de variantes, como ilustrado pelos métodos de teste de expansões de repetições; antes de solicitar 1 painel, pergunte quais diagnósticos plausíveis seu desenho técnico pode de fato avaliar.
O que um painel de EDS pode deixar passar por limitações técnicas?
Um painel para EDS pode não detectar variantes fora de sua cobertura, certas deleções ou rearranjos e mosaicismo de baixo nível. O sequenciamento e a análise de deleções/duplicações são métodos complementares, portanto, um laudo que indique que 99% das bases cobertas foram lidas não significa que 99% de todas as possíveis causas de EDS foram excluídas.
Pequenas alterações na sequência não são o mesmo que alterações no número de cópias de genes. Pergunte se o ensaio inclui análise de deleções/duplicações, como são completadas as regiões com cobertura insuficiente e se loci complexos, como TNXB, recebem testes adicionais validados; nosso guia de interpretação do número de cópias mostra por que um número tranquilizador de cópias ainda pode deixar questões sem resposta em outro contexto genético.
O sequenciamento do exoma se concentra principalmente nas regiões codificadoras de proteínas, enquanto o sequenciamento do genoma examina um espaço de DNA mais amplo; nenhuma das abordagens garante uma explicação após 1 painel negativo. Variantes intrônicas profundas, alterações estruturais complexas, mosaicismo e relações gene-doença incertas podem exigir análise especializada, e casos selecionados podem se beneficiar de estudos de RNA que investiguem se uma variante suspeita altera o processamento do transcrito de um gene.
Kantesti é uma plataforma de interpretação exame de sangue por IA, cujas explicações de exames laboratoriais de rotina não validam a sensibilidade de sequenciamento de um painel de EDS. Nosso padrões técnicos e clínicos não deve ser interpretado como 100% de precisão para o diagnóstico germinativo; o laboratório molecular deve fornecer sua própria validação do ensaio, limitações, processo de emissão de laudos acreditado e interpretação específica das variantes.
Em que as variantes patogênicas diferem de uma VUS?
Uma variante patogênica ou provavelmente patogênica tem evidências suficientes para sustentar a causalidade da doença; uma variante de significado incerto, não. A estrutura ACMG/AMP usa 5 categorias: patogênica, provavelmente patogênica, de significado incerto, provavelmente benigna e benigna, com classificação baseada em evidências, e não no quão incomum parece uma alteração no DNA.
As evidências podem incluir frequência populacional, observações em famílias afetadas, segregação, estudos funcionais bem validados e o mecanismo esperado da doença. Uma variante presente em 1 pessoa com hipermobilidade não é automaticamente causal, especialmente quando essa característica é comum; Richards et al. (2015) afirmam especificamente que uma VUS não deve ser usada na tomada de decisões clínicas, impedindo que evidências incertas se tornem um diagnóstico definitivo.
A definição de provavelmente patogênica da ACMG/AMP corresponde a uma certeza superior a 90% de que uma variante cause a doença. Essa porcentagem descreve a confiança na classificação — não uma chance de 90% de ruptura arterial, incapacidade grave ou transmissão —, e até mesmo uma variante patogênica estabelecida deve ser compatível com o gene, o padrão de herança e a questão clínica antes de poder explicar a apresentação de uma pessoa.
Uma classificação patogênica também não torna idêntico o prognóstico de todas as pessoas portadoras: a penetrância e a gravidade podem variar conforme o gene, o mecanismo da variante e o contexto familiar. Nossa explicação sobre os efeitos das variantes e o risco familiar ilustra essa distinção em outra doença hereditária; para EDS, solicite a notação exata do DNA e da proteína, a classificação do laboratório e a data do laudo, em vez de confiar em um rótulo abreviado no portal.
O que você deve fazer com uma variante de EDS de significado incerto?
Uma VUS de EDS deve levar a esclarecimentos, não a um diagnóstico automático de EDS ou a um tratamento específico para o gene. As próximas etapas são revisar a compatibilidade com o fenótipo, verificar a herança e as limitações do ensaio e perguntar se testes familiares cuidadosamente selecionados poderiam fornecer evidências; testar 10 parentes sem uma questão clara pode acrescentar pouco.
Considere um adulto claramente hipotético cujo painel identifica 1 VUS em COL3A1 e nenhuma variante patogênica. Com base nisso, a pessoa não tem diagnóstico genético confirmado de EDS vascular, mas um histórico de dissecção arterial ainda justificaria avaliação especializada; a conduta acompanha o risco clínico real enquanto a incerteza molecular é investigada, em vez de ignorar o histórico ou tratar a VUS como prova.
Para um subtipo recessivo, geralmente 2 variantes precisam afetar cópias opostas do gene, condição chamada estar em trans, para explicar a doença. Se ambas as alterações estiverem na mesma cópia, condição chamada estar em cis, a outra cópia pode permanecer funcional; nossa discussão sobre a interpretação do resultado de portador de doença recessiva explica por que o teste parental pode, às vezes, responder a uma questão específica de fase, em vez de simplesmente produzir mais resultados.
Uma VUS pode posteriormente ser reclassificada como benigna, provavelmente benigna, provavelmente patogênica ou patogênica conforme as evidências mudam, mas não existe um prazo universal de reclassificação de 6 ou 12 meses. Pergunte quem inicia a reinterpretação, se o laboratório contata o médico solicitante e como atualizar os achados familiares; um novo evento clínico ou o resultado de um parente informativo pode ser mais útil do que solicitar repetidamente o mesmo painel sem alterações.
O que significam resultados positivos e negativos do painel de EDS?
Um resultado positivo no painel de EDS pode confirmar um subtipo somente quando a classificação, a herança e o fenótipo são compatíveis. Um resultado negativo pode reduzir a probabilidade de diagnósticos moleculares adequadamente investigados, mas não confirma hEDS nem a exclui; 1 resultado deve ser interpretado levando em conta o motivo pelo qual o teste foi solicitado.
Um achado hipotético heterozigótico de COL5A1 patogênico em alguém com cicatrizes características e pele hiperextensível pode sustentar o diagnóstico de EDS clássica. Em contrapartida, 1 variante patogênica em ADAMTS2 em uma pessoa sem um segundo alelo explicativo geralmente indica estado de portador, e não diagnóstico confirmado de EDS por dermatosparaxia; portanto, um laudo pode conter um achado patogênico genuíno sem que esse achado explique os sintomas da pessoa.
O significado de um resultado negativo muda conforme a probabilidade pré-teste. Quando o exame sugere fortemente um subtipo molecular raro, a próxima questão é se o ensaio abrangeu o gene e os mecanismos de variantes relevantes; quando os achados são inespecíficos, ampliar de 30 para 300 genes pode aumentar os achados incertos ou incidentais sem tornar a resposta mais útil ou permitir testar geneticamente a hEDS.
A genética clínica pode recomendar um acompanhamento técnico direcionado, uma hipótese diagnóstica diferente ou uma reanálise posterior, em vez de repetir imediatamente o mesmo painel. A relação entre o fenótipo e os achados moleculares também é importante na confirmação genética e bioquímica, embora a EDS não compartilhe os exames bioquímicos dessa condição; peça uma explicação por escrito sobre o que continua sendo plausível após 1 resultado negativo.
Como os resultados de EDS afetam crianças e outros familiares?
Os exames dos familiares devem se basear no gene confirmado e no padrão de herança, não no rótulo amplo de EDS. Para muitos subtipos dominantes, um dos pais afetado, heterozigoto, tem 50% de probabilidade de transmitir a variante em cada gestação; quando ambos os pais são portadores de uma variante patogênica para o mesmo subtipo recessivo, a probabilidade de a criança ser afetada geralmente é de 25%.
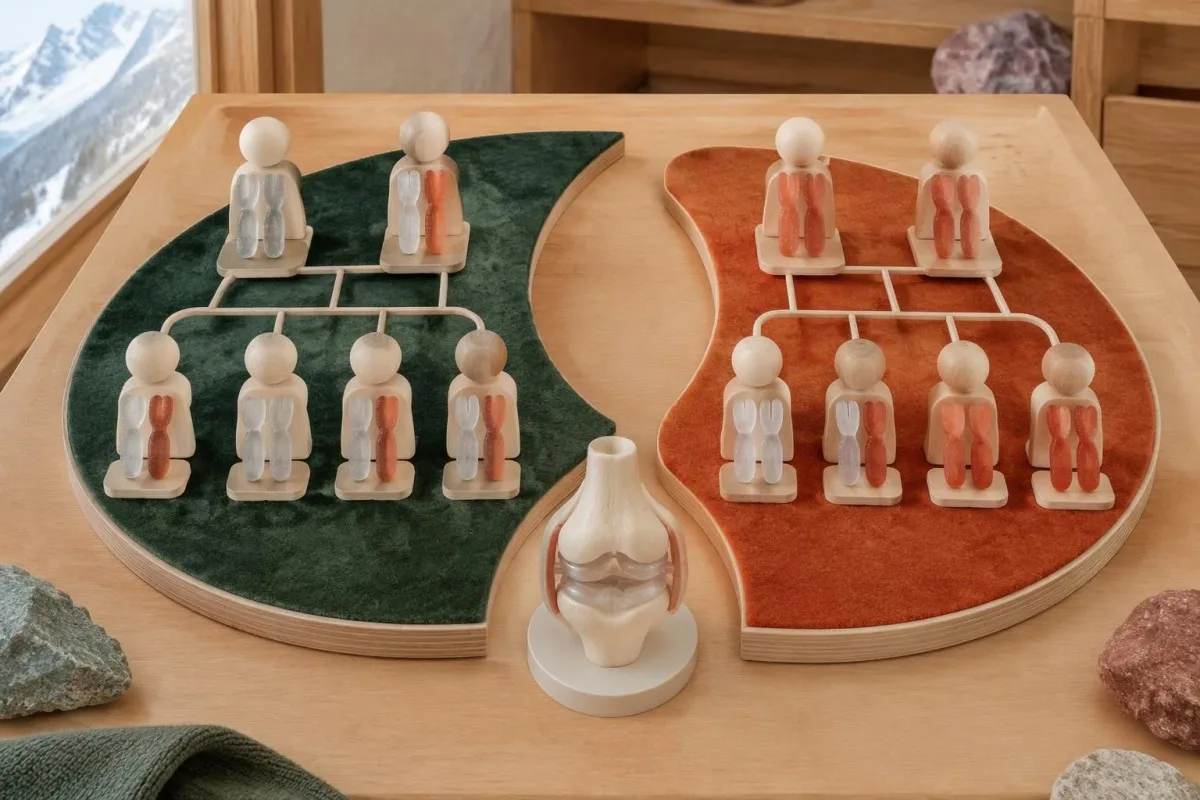
O modelo recessivo padrão prevê 25% de probabilidade de uma criança afetada, 50% de probabilidade de uma criança portadora e 25% de probabilidade de uma criança que não herde nenhuma das variantes familiares quando ambos os pais são portadores. Cada gestação é um novo evento, não uma cota acumulada; os exames do parceiro devem investigar o gene relevante de forma suficientemente abrangente, em vez de verificar apenas a variante portada pelo primeiro dos pais.
A ausência de histórico familiar não exclui a EDS dominante, pois uma variante pode surgir de novo, os familiares podem apresentar sinais sutis ou as informações sobre a família podem estar incompletas. A testagem de crianças pode ser apropriada quando uma condição confirmada altera os cuidados durante a infância, particularmente na EDS vascular; isso difere de algumas decisões de testagem preditiva na idade adulta, nas quais o momento e a futura autonomia da criança têm um peso diferente.
A EDS hipermóvel pode ocorrer em várias pessoas da mesma família, mas nenhum resultado molecular de rotina oferece atualmente a mesma abordagem de testagem em cascata específica para cada variante. Os familiares devem consentir separadamente com a testagem e o compartilhamento de dados, e o histórico familiar de 3 gerações deve distinguir diagnósticos documentados de suspeitas de hipermobilidade; nosso guia de consentimento e acompanhamento familiar explica por que o compartilhamento de informações de saúde não elimina a privacidade individual nem a necessidade de uma avaliação pessoal.
Exames de sangue de rotina ou a interpretação por IA podem diagnosticar EDS?
Os exames de sangue de rotina e a interpretação de exames de sangue por IA não podem diagnosticar EDS nem classificar de forma independente uma variante da linhagem germinativa. Um CBC, a ferritina, um painel da tireoide ou um exame de coagulação podem investigar sintomas e explicações alternativas, mas não existe uma concentração sanguínea de colágeno de rotina com um limite diagnóstico para os 13 subtipos de EDS.
Kantesti é uma ferramenta de análise de exames de sangue com tecnologia de IA que pode explicar os resultados de biomarcadores de rotina em conjunto com os sintomas relatados. Por exemplo, um adulto hipotético com ferritina de 9 ng/mL e hemoglobina de 13,0 g/dL pode ter reservas de ferro esgotadas apesar de a hemoglobina estar dentro do intervalo de referência do laboratório; nosso guia sobre deficiência de ferro antes da anemia explica por que esse achado merece atenção sem se tornar uma evidência a favor ou contra a EDS.
Contagens normais de plaquetas, TP e aPTT não excluem fragilidade do tecido conjuntivo, e os hematomas podem ter mais de 1 causa. Por outro lado, a deficiência de ferro, a disfunção da tireoide ou um distúrbio hemorrágico não devem ser descartados simplesmente porque alguém já tem hEDS; nosso guia completo de interpretação dos estudos de ferro aborda um fator contribuinte tratável da fadiga, não um diagnóstico hereditário de colágeno nem uma cura baseada em suplementos.
Um laudo genético de EDS contém informações sensíveis sobre a pessoa e possivelmente também sobre seus familiares, por isso não deve ser tratado como uma captura de tela comum para compartilhamento irrestrito. Antes de enviar sequer 1 laudo a um serviço on-line, verifique a finalidade, o período de retenção, a exclusão e se há suporte para a análise de laudos genéticos; as informações de privacidade da IA da Kantesti descrevem nossa abordagem ao tratamento de dados, não uma autorização para substituir um aconselhador genético ou laboratório molecular.
O que você deve levar à consulta de genética e quais fontes são úteis?
Leve o laudo genético completo, os prontuários médicos relevantes e um histórico familiar estruturado à sua consulta de genética. As 3 perguntas mais úteis são se o resultado explica seu fenótipo, o que o ensaio pode não ter detectado e se o achado altera os cuidados para você ou seus familiares.
Registre as principais complicações com as idades, os diagnósticos documentados e o grau exato de parentesco dos familiares afetados; um heredograma de 3 gerações pode ser mais informativo do que uma afirmação não verificada de que todos são flexíveis. Inclua os achados oftalmológicos, exames de imagem relevantes, cicatrizes características, problemas ortopédicos congênitos e a página completa dos métodos laboratoriais, pois um resumo no portal pode omitir a cobertura genética, os testes de deleção ou a distinção entre uma VUS e um resultado patogênico.
Antes de sair, pergunte quem coordena o próximo passo e quem receberá qualquer laudo retificado: o serviço de genética, o profissional solicitante ou o laboratório molecular. O Kantesti padrões de conteúdo médico oferece suporte à clara distinção entre evidências estabelecidas, exemplos hipotéticos e questões não resolvidas; as recomendações deste artigo sobre EDS baseiam-se na classificação internacional, nas diretrizes de interpretação ACMG/AMP e na estrutura para hipermobilidade pediátrica citadas abaixo.
As 2 publicações do Zenodo listadas em nossas referências de pesquisa abordam urinálise e estudos do ferro, não a validação de testes genéticos para EDS. Nossa de interpretação da urinálise pode ajudar a explicar um laudo urinário separado, mas nem o urobilinogênio urinário nem a capacidade de ligação do ferro confirmam um subtipo de EDS; essas publicações não devem ser interpretadas como evidência de que nossa plataforma realiza diagnóstico molecular de EDS.
Perguntas frequentes
Um teste genético pode diagnosticar a síndrome de Ehlers-Danlos?
Um teste genético pode confirmar subtipos de síndrome de Ehlers-Danlos definidos molecularmente quando identifica uma variante classificada de forma adequada, com o padrão de herança correto e achados clínicos compatíveis. A classificação de 2017 inclui 13 subtipos, e 12 têm causas moleculares estabelecidas que podem ser investigadas por testes apropriados. A EDS hipermóvel não tem um teste molecular diagnóstico rotineiramente aceito. A lista de genes, a cobertura técnica e a interpretação de variantes de um painel determinam o que seu resultado pode estabelecer.
Um painel de EDS negativo descarta a SED hipermóvel?
Um painel negativo para EDS não descarta a EDS hipermóvel, pois a hEDS é diagnosticada clinicamente, e não por meio de um teste molecular de rotina validado. Um painel hipotético de 30 genes com resultado negativo significa que nenhuma variante explicativa reportável foi encontrada dentro do escopo desse ensaio. O resultado pode ajudar a avaliar outras doenças hereditárias, mas não pode comprovar nem descartar a hEDS. O próximo passo é uma avaliação clínica que considere a hipermobilidade, as características associadas e os diagnósticos alternativos.
Uma variante no COL3A1 significa que tenho SED vascular?
Uma variante em COL3A1 confirma o EDS vascular somente quando é patogênica ou provavelmente patogênica e é interpretada em conjunto com os achados clínicos. Os laboratórios clínicos usam 5 categorias de variantes, e uma variante de significado incerto em COL3A1 não confirma o diagnóstico de EDS vascular. Complicações arteriais ou em órgãos graves e sem explicação ainda justificam avaliação por um especialista, mesmo quando os testes são inconclusivos. Dor súbita e intensa, colapso ou sintomas neurológicos exigem atendimento de emergência, em vez de esperar pela reclassificação da variante.
O que significa uma VUS em um painel genético para SED?
Uma variante de significado incerto significa que as evidências disponíveis não permitem determinar com segurança se essa alteração no DNA causa doença. A estrutura da ACMG/AMP distingue as VUS das variantes provavelmente patogênicas, que correspondem a uma certeza superior a 90% de que causam a doença. Uma VUS não deve, por si só, determinar um diagnóstico de EDS, testes preditivos ou tratamento específico para o gene. A genética clínica pode recomendar estudos direcionados na família ou uma reinterpretação posterior, enquanto os sintomas e riscos são manejados de acordo com seus próprios méritos clínicos.
Por que foram encontradas duas variantes em um gene associado à SED?
Duas variantes podem ser importantes, pois vários subtipos de EDS seguem herança recessiva e geralmente exigem alterações causadoras da doença em ambas as cópias do gene. O laboratório precisa determinar se as 2 alterações são patogênicas ou provavelmente patogênicas e se estão em trans, afetando cópias opostas. Duas alterações em cis, que afetam a mesma cópia, podem não explicar um distúrbio recessivo. Encontrar uma variante patogênica e uma VUS também não fornece automaticamente confirmação molecular.
Meus filhos devem fazer exames se eu tenho SED?
Os testes em crianças dependem do subtipo confirmado, da existência de uma variante familiar conhecida e de o resultado alterar os cuidados durante a infância. Muitos subtipos dominantes de EDS têm uma probabilidade de transmissão de 50% por gestação, o que torna útil o teste direcionado quando apropriado. Quando ambos os pais são portadores de variantes para o mesmo subtipo recessivo, a probabilidade habitual de uma criança afetada é de 25% por gestação. Atualmente, a EDS hipermóvel requer avaliação clínica, em vez de testes familiares rotineiros específicos para variantes.
Exames de sangue normais podem excluir a síndrome de Ehlers-Danlos?
Exames de sangue de rotina normais não podem excluir a síndrome de Ehlers-Danlos, pois os painéis padrão não medem as alterações estruturais hereditárias responsáveis pela EDS. Um CBC, TP ou TTPa normal não descarta a fragilidade do tecido conjuntivo, e não há um valor de corte de colágeno no sangue que diagnostique os 13 subtipos classificados. Exames de sangue podem identificar fatores distintos que contribuem para os sintomas, como deficiência de ferro ou disfunção da tireoide. A EDS definida molecularmente exige interpretação genética adequada, enquanto a EDS hipermóvel requer avaliação clínica.
Entenda os resultados do seu exame de sangue
Envie o laudo do seu exame, e a IA da Kantesti explica cada biomarcador em linguagem simples em segundos. Usada por mais de 2 milhões de pessoas em todo o mundo.
Referências
- Klein, T., Mitchell, S., & Weber, H. (2026). Urobilinogênio na Urina: Guia Completo de Análise Urinária 2026. Pesquisa médica com IA da Kantesti. DOI
- Klein, T., Mitchell, S., & Weber, H. (2026). Guia de estudos do ferro: TIBC, saturação do ferro e capacidade de ligação. Pesquisa médica com IA da Kantesti. DOI
- Malfait F et al. (2017). A classificação internacional das síndromes de Ehlers-Danlos de 2017. American Journal of Medical Genetics Part C: Seminars in Medical Genetics. DOI
- Richards S et al. (2015). Normas e diretrizes para a interpretação de variantes de sequência: recomendação de consenso conjunta do Colégio Americano de Genética Médica e Genômica e da Associação de Patologia Molecular. Genética na Medicina. DOI PubMed
- Tofts LJ et al. (2023). Hipermobilidade articular pediátrica: estrutura diagnóstica e revisão narrativa. Orphanet Journal of Rare Diseases. DOI
- 2 milhões+Exames analisados
- 127+Países
- 100+Idiomas
Sobre a equipe médica


Sinais de confiança E-E-A-T
Experiência
Revisão clínica orientada por médicos dos fluxos de interpretação de exames laboratoriais.
Especialização
Foco em medicina laboratorial sobre como os biomarcadores se comportam no contexto clínico.
Autoridade
Revisado clinicamente pelo Dr. Thomas Klein, com contribuições da Dra. Sarah Mitchell e do Prof. Dr. Hans Weber.
Confiabilidade
Interpretação baseada em evidências, com caminhos de acompanhamento claros para reduzir alarmes.
Aviso médico
Este artigo é apenas para fins educacionais e não constitui aconselhamento médico. Consulte sempre um profissional de saúde qualificado para decisões de diagnóstico e tratamento.
Publicado · Entre em contato com a equipe editorial
Publicado por Kantesti Ltd, registrado na Inglaterra e no País de Gales, número da empresa. 17090423, Londres, Reino Unido.
