Genetic testing can confirm molecularly defined EDS subtypes, including classical and vascular EDS, but cannot routinely confirm hypermobile EDS. A negative panel and an uncertain variant answer different questions.

Основни изводи
- Detectable types: The 2017 EDS classification describes 13 subtypes; 12 have established molecular causes that appropriate genetic testing can investigate.
- Hypermobile EDS: No routinely accepted molecular test can confirm or exclude hEDS; diagnosis requires a clinical assessment.
- Classical EDS: COL5A1 and COL5A2 are the principal genes; selected COL1A1 variants can produce an overlapping classical phenotype.
- Vascular EDS: A pathogenic or likely pathogenic COL3A1 variant can confirm vEDS when interpreted with the clinical findings.
- Variant classification: Clinical laboratories use 5 categories, from pathogenic to benign; a VUS is not a positive diagnosis.
- Likely pathogenic: The ACMG/AMP framework uses greater than 90% certainty for this classification, not a 90% prediction of symptom severity.
- Recessive EDS: Confirmation usually requires 2 disease-causing variants affecting opposite copies of the relevant gene.
- Family risk: Many dominant EDS subtypes have a 50% transmission probability per pregnancy; recessive risks depend on both parents' results.
Which EDS types can a genetic test confirm?
Ehlers-Danlos genetic testing can confirm molecularly defined subtypes, but not routinely hypermobile EDS. The 2017 classification identifies 13 EDS subtypes, with established genetic causes for 12; confirmation requires an appropriately classified variant, the correct inheritance pattern, and compatible clinical findings.
A genetic test for Ehlers-Danlos syndrome examines DNA, not the amount of collagen circulating in your blood. Classical, vascular, kyphoscoliotic, and several rarer EDS forms can be investigated this way, but a panel containing 20 or 40 genes does not automatically cover every relevant variant type; the laboratory's methods matter as much as its gene list.
The international classification separates recognizable clinical patterns from their molecular causes (Malfait et al., 2017). Its 12 molecularly defined categories do not imply a universal 100% detection rate: a laboratory may omit a gene, miss a technically difficult region, or identify a change that cannot yet be classified confidently; our explanation of genetic result categories explores the same distinction in another inherited condition.
Kantesti is an AI blood test analyzer that helps explain routine laboratory findings, not a substitute for EDS molecular diagnosis. As an organization, Kantesti Ltd's clinical scope distinguishes educational interpretation from specialist assessment: neither 1 normal blood panel nor an AI-generated explanation can establish whether someone has an inherited connective-tissue disorder.
Which genes confirm classical and classical-like EDS?
Classical EDS usually involves COL5A1 or COL5A2, whereas TNXB-related classical-like EDS usually requires 2 disease-causing variants. Similar names do not mean identical inheritance, laboratory methods, or clinical findings; selected COL1A1 variants and AEBP1-related disease add further distinctions.
Classical EDS combines joint hypermobility with characteristic skin hyperextensibility and atrophic scarring, although expression varies within families. COL5A1 and COL5A2 encode components of type V collagen, and a heterozygous pathogenic or likely pathogenic variant can support confirmation; an arbitrary COL1A1 finding cannot, because different variants in that 1 gene cause substantially different connective-tissue phenotypes.
TNXB-related classical-like EDS often produces hyperextensibility and easy bruising without the typical atrophic scars of classical EDS. TNXB lies beside a highly similar pseudogene, TNXA, so the report should explain how the assay distinguishes them and detects deletions or rearrangements; some changes also involve neighboring CYP21A2, potentially linking connective-tissue findings with a separate endocrine condition.
AEBP1-related classical-like EDS, sometimes called classical-like EDS type 2, was characterized after the 2017 classification and is generally recessive. This is why a panel advertised as covering all EDS types needs its actual gene list checked; our guide to gene-specific family risk обяснява защо само наименованието на дадено състояние не може да определи унаследяването или значението на отрицателния резултат.
Can genetic testing confirm vascular EDS?
Съдовият ЕДС обикновено се потвърждава чрез патогенен или вероятно патогенен вариант в COL3A1. COL3A1 кодира колаген тип III, а съчетанието на молекулярни данни с лична или фамилна анамнеза за артериални или органни усложнения има по-голяма диагностична тежест от високия резултат за ставна хипермобилност.
Генерализираната ставна хипермобилност не е задължителна за съдовия ЕДС, така че резултат 2/9 по скалата на Beighton не го изключва. Признаците, които налагат преценка от специалист, включват артериална дисекация или руптура, необяснима чревна перфорация, спонтанен пневмоторакс и съвместима фамилна анамнеза; изолираното образуване на синини или гъвкавостта са много по-неспецифични и не бива да се смятат за равностойни доказателства.
Потвърден резултат за COL3A1 може да промени съдовото проследяване, планирането на процедури, консултирането относно бременността и изследването на роднини. Различните механизми на вариантите могат да повлияят на типичните модели на заболяването, но не дават надеждна прогноза кога ще настъпи първото усложнение при конкретния човек; при хетерозиготен доминантен вариант вероятността за предаване обикновено е 50% при всяка бременност, дори когато засегнатият родител има сравнително малко симптоми.
Внезапна силна болка в гърдите, корема, гърба или главата, колапс или новопоявили се неврологични симптоми изискват спешна оценка — не бива да се чака няколко седмици резултатът от генетичен панел. Обадете се на местния номер за спешна помощ, например 999 или 112, където е приложимо, и съобщете за известен или предполагаем съдов ЕДС; нашите предупредителни признаци за спешен инсулт обясняват защо новопоявили се промени в говора, зрението, равновесието или крайниците изискват незабавни действия.
Which rarer EDS subtypes have established genetic causes?
Останалите 9 молекулярно дефинирани подтипа в класификацията от 2017 г. имат специфични изисквания по отношение на гените и унаследяването. Широк генетичен панел за ЕДС може да ги изследва, но потвърждението зависи от механизма на варианта, а не просто от откриването на каквато и да е промяна в ген, свързан със съединителната тъкан.
Артрохалазийният ЕДС включва специфични промени в COL1A1 или COL1A2, засягащи обработката около екзон 6, а не всеки вариант в който и да е от двата гена. Дерматоспараксисният ЕДС включва биалелни варианти в ADAMTS2, докато кардиовалвуларният ЕДС включва биалелни варианти в COL1A2 с подходящ механизъм на загуба на функция; тези 3 диагнози показват защо името на гена, местоположението на варианта и биологичният му ефект трябва да се интерпретират заедно.
Кифосколиотичният ЕДС може да включва 2 болестотворни варианта в PLOD1 или FKBP14, като вродената хипотония и ранното прогресиращо изкривяване на гръбначния стълб са полезни клинични насоки. Синдромът на чупливата роговица е свързан със ZNF469 или PRDM5 и налага внимателна офталмологична оценка, тъй като изтъняването на роговицата променя поведението; затова генетичният панел за съединителна тъкан трябва да се съобрази с очните, скелетните, слуховите и мускулните прояви, а не само с гъвкавостта.
Спондилодиспластичният ЕДС е свързан с B4GALT7, B3GALT6 или SLC39A13, докато мускулоконрактурният ЕДС е свързан с CHST14 или DSE; и двете групи обикновено следват рецесивен тип унаследяване. Ниският ръст, характерните скелетни промени или вродените контрактури могат да насочат изследването по-ефективно, отколкото добавянето на десетки несвързани гени, а 1 патогенен вариант в рецесивен ген обикновено не представлява пълно обяснение, докато не се изследва и вторият алел.
Миопатичният ЕДС е свързан с COL12A1 и може да следва доминантен или рецесивен тип унаследяване, докато пародонталният ЕДС е свързан с хетерозиготни патогенни варианти в C1R или C1S. Тежкото ранно пародонтално заболяване и липсата на прикрепена гингива са особено информативни за последния; за разлика от някои метаболитни състояния, описани в нашите резултати от ензимни и ДНК изследвания, за повечето диагнози на ЕДС няма стандартно скринингово изследване на ензими.
Why does a negative panel not exclude hypermobile EDS?
Отрицателният генетичен панел за ЕДС не изключва хипермобилния ЕДС, тъй като за hEDS няма рутинно приет молекулярен диагностичен тест. Резултатът означава, че лабораторията не е открила докладваеми обяснителни варианти сред изследваните гени и с използваните методи, а не че са изключени всички наследствени причини за нарушения на съединителната тъкан.
Повечето клинични панели за ЕДС изследват основно алтернативи на hEDS, като класически или съдов ЕДС и припокриващи се нарушения на съединителната тъкан. Хипотетичен човек с резултат 7/9 по скалата на Beighton, повтаряща се нестабилност и отговарящи на критериите системни прояви може да има отрицателен панел от 30 гена и все пак да покрива клиничните критерии за hEDS; панелът и прегледът дават отговор на различни въпроси.
Изследванията върху генетиката на hEDS продължават активно, но връзката с ген кандидат не е равнозначна на валидиран тест, приложим към всеки човек с това състояние. Преди да платите за тест, описан като генетично изследване за хипермобилен ЕДС, поискайте 3 неща: доказателствата за връзката ген–заболяване, диагностичната валидация и критериите, използвани за определяне дали даден резултат потвърждава hEDS.
Нито ортостатичните симптоми, нито умората сами по себе си установяват hEDS и нито един от тези симптоми не се нуждае от положителен генетичен панел, за да заслужава лечение. На даден човек може да е необходима отделна оценка в изправено положение или с тест на наклонена маса при съмнение за POTS; разграничаването на 2 едновременно съществуващи състояния предотвратява използването на една диагноза като обяснение за всеки симптом или объркването на връзката с доказателство за причинност.
How is hEDS diagnosed when genetics cannot confirm it?
Хипермобилният EDS се диагностицира чрез клинични критерии, които оценяват генерализираната хипермобилност, свързаните с нея характеристики и изключването на алтернативни обяснения. Съгласно установените критерии за възрастни от 2017 г. прагът по Beighton обикновено е най-малко 5/9 до 50-годишна възраст и най-малко 4/9 след 50-годишна възраст.
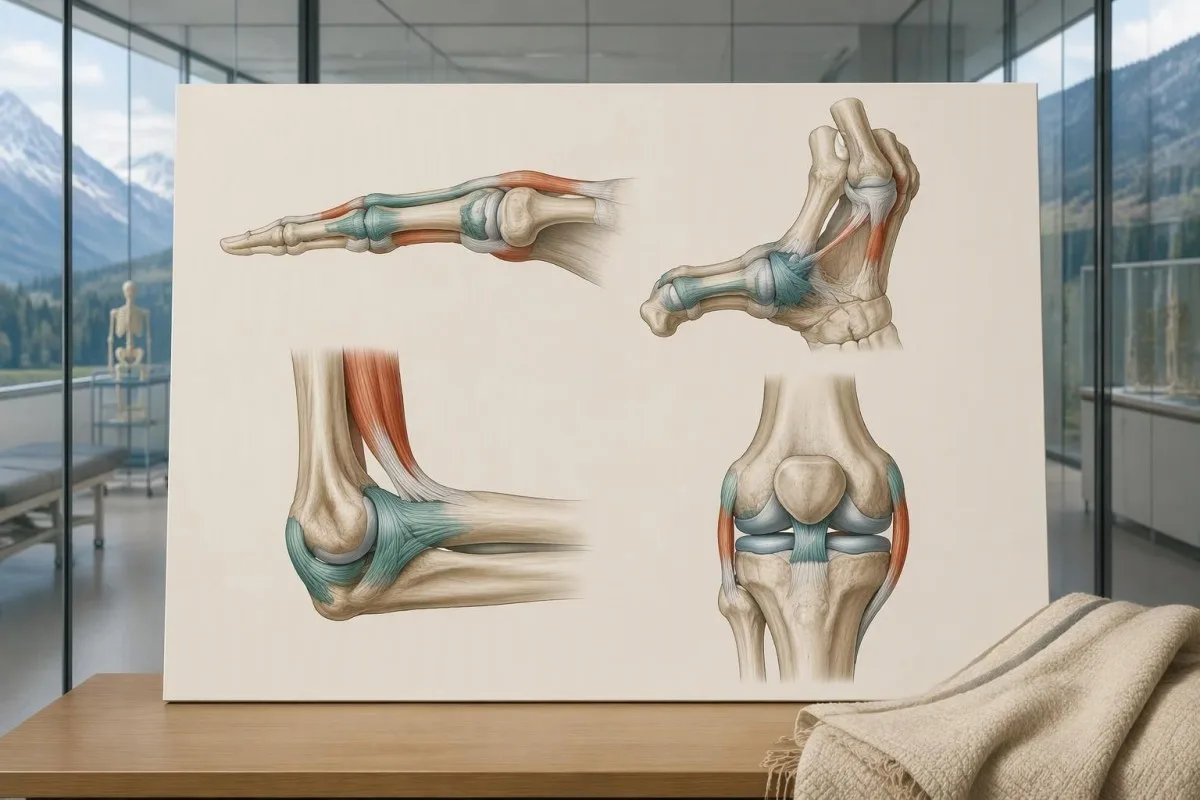
Критериите от 2017 г. изискват изпълнението на всичките 3 основни критерия, а не само висок резултат по Beighton. Вторият критерий изисква наличието на най-малко 2 от 3 групи характеристики: системни прояви, отговаряща на условията фамилна анамнеза при роднина от първа степен или определени мускулно-скелетни усложнения; в системната група са необходими най-малко 5 от 12 изброени находки, така че несвързани симптоми не могат просто да се сумират, за да се постави диагноза.
Възрастта и предишни травми могат да променят измерената гъвкавост, а анамнезата за хипермобилност е от значение, когато човек е с 1 точка под прага за съответната възраст. Педиатричната рамка препоръчва праг по Beighton от най-малко 6/9 за генерализирана ставна хипермобилност и отлага оценката за hEDS до достигане на биологична зрялост (Tofts et al., 2023); гъвкавостта в детството не бива автоматично да се превръща в доживотен диагностичен етикет за възрастен.
Алтернативните обяснения включват други наследствени заболявания на съединителната тъкан, невромускулни състояния и придобити ревматологични заболявания; необходимите изследвания зависят от находките при конкретния човек, а не от задължителен универсален пакет кръвни изследвания. Например резултат за anti-RNP се отнася към оценката за автоимунно заболяване на съединителната тъкан, а не към ДНК изследване за EDS; клиницистите могат също да диагностицират разстройство от спектъра на хипермобилността, когато симптомите са значими, но не са изпълнени и трите критерия за hEDS.
Who needs an EDS panel rather than a targeted test?
Панелът за EDS е най-полезен, когато клиничните находки насочват към молекулярно дефиниран подтип или към няколко припокриващи се наследствени заболявания. Когато в семейството вече е известен 1 патогенен вариант, целевото изследване за точно този вариант обикновено носи повече информация от започването с нов широк панел.
Изразена ранимост на кожата, характерни белези, вродено изкълчване на тазобедрената става, прогресираща ранна сколиоза, необичайни находки от роговицата или артериални усложнения могат да бъдат основание за клинична генетична оценка. Генетична служба може да избере по-широк панел за наследствени заболявания на съединителната тъкан или аортопатии вместо панел само за EDS, когато се припокриват 2 или повече диагностични възможности; целта е да се изследва фенотипът, а не да се увеличи максимално броят на включените гени.
Изследването първо на роднината с най-ясно изразени симптоми често улеснява интерпретацията на последващите фамилни изследвания. Отрицателният резултат от целево изследване за известен фамилен вариант е коренно различен от необяснения отрицателен резултат от панел при първия изследван човек; това разграничение е разгледано и в нашето обяснение за информативните отрицателни генетични резултати, макар препоръките за скрининг да се различават според заболяването.
Рутинното изследване с панел не винаги е полезно при изолирана хипермобилност без характеристики на молекулярно дефинирано заболяване, тъй като допълнителните гени могат да доведат до допълнителни находки от категорията VUS, без да изяснят диагнозата. За определени класове варианти някои лаборатории се нуждаят от специализирани методи, както показват методите за изследване на експанзии на повтори; преди назначаването на 1 панел попитайте кои правдоподобни диагнози действително може да изследва техническият му дизайн.
What can an EDS panel miss technically?
Панелът за EDS може да пропусне варианти извън обхвата си, определени делеции или пренареждания и нискостепенен мозаицизъм. Секвенирането и анализът за делеции/дупликации са допълващи се методи, така че твърдение в доклад, че са прочетени 99% от покритите бази, не означава, че са изключени 99% от всички възможни причини за EDS.
Малките промени в последователността не са същото като промените в броя на копията на ген. Попитайте дали анализът включва изследване за делеции/дупликации, как се изследват участъците със слабо покритие и дали сложни локуси като TNXB се подлагат на валидирано допълнително изследване; нашето ръководство за интерпретация на броя на копията показва защо успокоителният брой копия все пак може да остави нерешени въпроси в друг генетичен контекст.
Екзомното секвениране се съсредоточава основно върху кодиращите белтъци области, докато геномното секвениране обхваща по-широк спектър от ДНК; нито един от двата подхода не гарантира обяснение след 1 отрицателен панел. Дълбоки интронни варианти, сложни структурни промени, мозаицизъм и несигурни връзки между гени и заболявания може да изискват специализиран анализ, а в някои случаи може да са полезни изследвания на РНК, които проверяват дали предполагаем вариант променя начина на обработка на генния транскрипт.
Kantesti is an AI blood test interpretation platform whose routine laboratory explanations do not validate an EDS panel's sequencing sensitivity. Our технически и клинични стандарти should not be interpreted as 100% accuracy for germline diagnosis; the molecular laboratory must provide its own assay validation, limitations, accredited reporting process, and variant-specific interpretation.
How do pathogenic variants differ from a VUS?
A pathogenic or likely pathogenic variant has enough evidence to support disease causation; a variant of uncertain significance does not. The ACMG/AMP framework uses 5 categories: pathogenic, likely pathogenic, uncertain significance, likely benign, and benign, with classification based on evidence rather than how unusual a DNA change looks.
Evidence can include population frequency, observations in affected families, segregation, well-validated functional studies, and the expected disease mechanism. A variant present in 1 person with hypermobility is not automatically causal, especially when that feature is common; Richards et al. (2015) specifically state that a VUS should not be used in clinical decision-making, preventing uncertain evidence from becoming a definitive diagnosis.
The ACMG/AMP definition of likely pathogenic corresponds to greater than 90% certainty that a variant is disease-causing. That percentage describes confidence in classification—not a 90% chance of arterial rupture, severe disability, or transmission—and even an established pathogenic variant must fit the gene, inheritance pattern, and clinical question before it can explain an individual's presentation.
A pathogenic classification also does not make every carrier's prognosis identical: penetrance and severity can vary with the gene, variant mechanism, and family context. Our explanation of variant effects and family risk illustrates this separation in another inherited disorder; for EDS, request the exact DNA and protein notation, laboratory classification, and report date rather than relying on a shortened portal label.
What should you do with an uncertain EDS variant?
An EDS VUS should trigger clarification, not an automatic EDS diagnosis or gene-specific treatment. The next steps are to review phenotype fit, check inheritance and assay limitations, and ask whether carefully selected family testing could provide evidence; testing 10 relatives without a clear question may add little.
Consider a clearly hypothetical adult whose panel finds 1 COL3A1 VUS and no pathogenic variants. The person does not have genetically confirmed vascular EDS on that basis, but a history of arterial dissection would still justify specialist evaluation; management follows the real clinical risk while the molecular uncertainty is investigated, rather than either ignoring the history or treating the VUS as proof.
For a recessive subtype, 2 variants must usually affect opposite gene copies, called being in trans, to explain the disorder. If both changes sit on the same copy, called being in cis, the other copy may remain functional; our discussion of recessive carrier result interpretation explains why parental testing can sometimes answer a specific phasing question rather than simply produce more results.
A VUS may later become benign, likely benign, likely pathogenic, or pathogenic as evidence changes, but there is no universal 6- or 12-month reclassification deadline. Ask who initiates reinterpretation, whether the laboratory contacts the ordering clinician, and how to update family findings; a new clinical event or informative relative's result can be more useful than repeatedly ordering the same unchanged panel.
What do positive and negative EDS panel results mean?
A positive EDS panel result can confirm a subtype only when classification, inheritance, and phenotype align. A negative result can lower the likelihood of adequately tested molecular diagnoses, but it neither confirms hEDS nor excludes it; 1 result must be interpreted against the reason testing was ordered.
A hypothetical heterozygous pathogenic COL5A1 finding in someone with characteristic scars and hyperextensible skin can support classical EDS. By contrast, 1 pathogenic ADAMTS2 variant in a person without a second explanatory allele usually indicates carrier status rather than confirmed dermatosparaxis EDS; a report can therefore contain a genuine pathogenic finding without that finding explaining the person's symptoms.
The meaning of a negative result changes with pretest probability. When the examination strongly suggests a rare molecular subtype, the next question is whether the assay covered the relevant gene and variant mechanisms; when findings are nonspecific, expanding from 30 to 300 genes may increase uncertain or incidental findings without making the answer more useful or making hEDS genetically testable.
Clinical genetics may recommend a targeted technical follow-up, a different diagnostic hypothesis, or later reanalysis rather than immediately repeating the same panel. The relationship between phenotype and molecular findings also matters in gene and biochemical confirmation, though EDS does not share that condition's biochemical tests; ask for a written explanation of what remains plausible after 1 negative result.
How do EDS results affect children and other relatives?
Family testing should follow the confirmed gene and inheritance pattern, not the broad EDS label. For many dominant subtypes, a heterozygous affected parent has a 50% transmission probability per pregnancy; when both parents carry a pathogenic variant for the same recessive subtype, the affected-child probability is usually 25%.
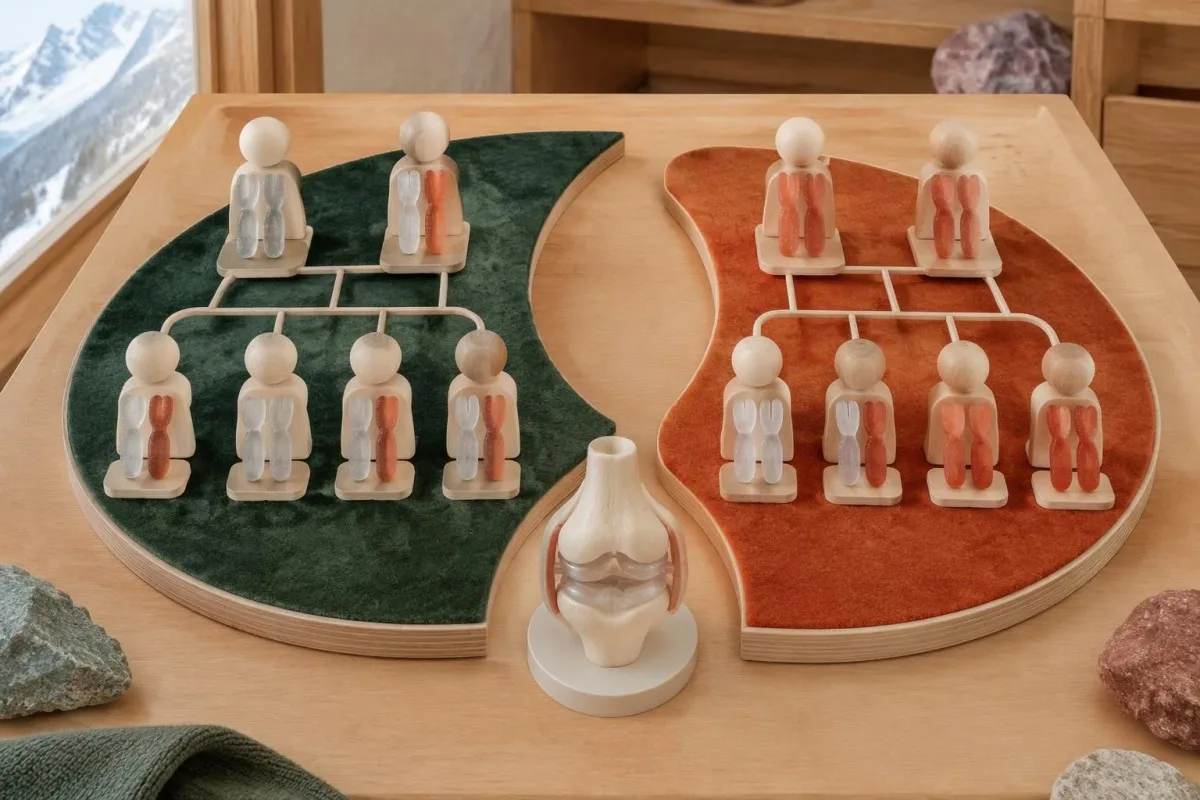
The standard recessive model gives a 25% chance of an affected child, a 50% chance of a carrier child, and a 25% chance of a child inheriting neither familial variant when both parents are carriers. Each pregnancy is a new event, not a running quota; partner testing must investigate the relevant gene sufficiently rather than checking only the variant carried by the first parent.
A negative family history does not exclude dominant EDS because a variant may arise de novo, relatives may have subtle findings, or family information may be incomplete. Testing children can be appropriate when a confirmed condition changes childhood care, particularly vascular EDS; this differs from some adult-onset predictive testing decisions, where timing and the child's future autonomy carry a different balance.
Hypermobile EDS can cluster in families, but no routine molecular result currently provides the same variant-specific cascade-testing pathway. Relatives should consent separately to testing and data sharing, and a family's 3 generations of history should distinguish documented diagnoses from suspected flexibility; our family consent and tracking guide explains why shared health information does not remove individual privacy or the need for personal assessment.
Can routine blood tests or AI interpretation diagnose EDS?
Routine blood tests and AI blood-test interpretation cannot diagnose EDS or classify a germline variant independently. A CBC, ferritin, thyroid panel, or coagulation screen may investigate symptoms and alternative explanations, but there is no routine collagen blood concentration with a diagnostic cutoff for the 13 EDS subtypes.
Kantesti is an AI-powered blood test analysis tool that can explain routine biomarker results alongside reported symptoms. For example, a hypothetical adult with ferritin of 9 ng/mL and hemoglobin of 13.0 g/dL may have depleted iron stores despite hemoglobin within their laboratory's reference interval; our guide to железен дефицит преди анемия explains why that finding deserves attention without becoming evidence for or against EDS.
Normal platelet counts, PT, and aPTT do not exclude connective-tissue fragility, and bruising can have more than 1 cause. Conversely, iron deficiency, thyroid dysfunction, or a bleeding disorder should not be dismissed simply because someone already has hEDS; our complete iron study interpretation addresses a treatable contributor to fatigue, not an inherited collagen diagnosis or a supplement-based cure.
An EDS genetic report contains sensitive information about both the individual and potentially their relatives, so it should not be treated as an ordinary screenshot for unrestricted sharing. Before sending even 1 report to an online service, check purpose, retention, deletion, and whether genetic-report analysis is supported; Kantesti AI's privacy information describes our data-handling approach, not authorization to replace a genetic counselor or molecular laboratory.
What should you bring to genetics, and which sources help?
Bring the complete genetic report, relevant medical records, and a structured family history to your genetics appointment. The 3 most useful questions are whether the result explains your phenotype, what the assay could have missed, and whether the finding changes your own or your relatives' care.
Record major complications with ages, documented diagnoses, and the exact relationship of affected relatives; a 3-generation pedigree can be more informative than an unverified statement that everyone is flexible. Include ophthalmology findings, relevant imaging, characteristic scarring, congenital orthopedic problems, and the full laboratory methods page, because a portal summary may omit gene coverage, deletion testing, or the distinction between a VUS and a pathogenic result.
Before leaving, ask who coordinates 1 next step and who will receive any amended report: the genetics service, the ordering clinician, or the molecular laboratory. Kantesti's стандарти за медицинско съдържание support clear separation of established evidence, hypothetical examples, and unresolved questions; this article's EDS recommendations draw on the international classification, ACMG/AMP interpretation guidance, and pediatric hypermobility framework cited below.
The 2 Zenodo publications listed in our research references cover urinalysis and iron studies, not EDS genetic-test validation. Our ръководство за интерпретация на изследване на урината may help explain a separate urine report, but neither urine urobilinogen nor iron-binding capacity confirms an EDS subtype; these publications should not be read as evidence that our platform performs molecular EDS diagnosis.
Често задавани въпроси
Може ли генетичен тест да диагностицира синдрома на Елерс-Данлос?
A genetic test can confirm molecularly defined Ehlers-Danlos subtypes when it identifies an appropriately classified variant with the correct inheritance pattern and compatible clinical findings. The 2017 classification includes 13 subtypes, and 12 have established molecular causes that appropriate testing can investigate. Hypermobile EDS does not have a routinely accepted diagnostic molecular test. A panel's gene list, technical coverage, and variant interpretation determine what its result can establish.
Отрицателният панел за EDS изключва ли хипермобилен EDS?
A negative EDS panel does not rule out hypermobile EDS because hEDS is diagnosed clinically rather than by a validated routine molecular test. A hypothetical negative 30-gene panel means no explanatory reportable variant was found within that assay's scope. The result can help evaluate other inherited disorders, but it cannot prove or disprove hEDS. The next step is a clinical assessment that considers hypermobility, associated features, and alternative diagnoses.
Означава ли вариант в COL3A1, че имам съдова форма на синдрома на Ehlers-Danlos?
Вариант в COL3A1 потвърждава диагнозата съдова ЕДС само когато е патогенен или вероятно патогенен и се интерпретира в съответствие с клиничните находки. Клиничните лаборатории използват 5 категории варианти, а вариант с неясно клинично значение в COL3A1 не потвърждава диагнозата съдова ЕДС. Тежките необяснени артериални или органни усложнения продължават да налагат оценка от специалист дори когато резултатите от изследванията са неубедителни. Внезапна силна болка, колапс или неврологични симптоми налагат спешна медицинска помощ, а не изчакване на прекласифициране на варианта.
Какво означава VUS в генетичен панел за ЕДС?
Вариант с неясно клинично значение означава, че наличните доказателства не позволяват с достатъчна увереност да се установи дали тази промяна в ДНК причинява заболяване. Рамката на ACMG/AMP разграничава вариантите с неясно клинично значение от вероятно патогенните варианти, при които сигурността, че причиняват заболяване, е над 90%. Вариант с неясно клинично значение не бива самостоятелно да определя диагноза на синдром на Ehlers-Danlos (EDS), предиктивно изследване или специфично за даден ген лечение. Клиничната генетика може да препоръча целенасочени изследвания на членове на семейството или повторна интерпретация на по-късен етап, като междувременно симптомите и рисковете се овладяват въз основа на собствените им клинични характеристики.
Защо са открити два варианта в ген, свързан със синдрома на Елерс–Данлос?
Два варианта може да са от значение, тъй като няколко подтипа на EDS се унаследяват рецесивно и обикновено изискват болестотворни промени и в двете копия на гена. Лабораторията трябва да определи дали двете промени са патогенни или вероятно патогенни и дали са в транс, тоест засягат противоположните копия. Две промени в цис, засягащи едно и също копие, може да не обясняват рецесивно заболяване. Откриването на един патогенен вариант и един VUS също не осигурява автоматично молекулярно потвърждение.
Трябва ли децата ми да бъдат изследвани, ако имам синдром на Ehlers-Danlos?
Children's testing depends on the confirmed subtype, whether a familial variant is known, and whether the result changes care during childhood. Many dominant EDS subtypes have a 50% transmission probability per pregnancy, making targeted testing useful when appropriate. When both parents carry variants for the same recessive subtype, the usual affected-child probability is 25% per pregnancy. Hypermobile EDS currently requires clinical evaluation rather than routine variant-specific family testing.
Могат ли нормалните кръвни изследвания да изключат синдрома на Ehlers-Danlos?
Нормалните рутинни кръвни изследвания не могат да изключат синдрома на Ehlers-Danlos, тъй като стандартните панели не измерват наследствените структурни промени, отговорни за EDS. Нормалните CBC, PT или aPTT не изключват крехкост на съединителната тъкан, а няма и рутинна гранична стойност на колагена в кръвта, която да диагностицира 13-те класифицирани подтипа. Кръвните изследвания могат да установят други фактори, допринасящи за симптомите, като недостиг на желязо или нарушена функция на щитовидната жлеза. За молекулярно дефинираните форми на EDS е необходимо подходящо генетично тълкуване, докато хипермобилният EDS изисква клинична оценка.
Получете обяснение на резултатите от кръвните си изследвания
Качете лабораторния си доклад и AI на Kantesti ще обясни всеки биомаркер на разбираем език за секунди. Използва се от над 2 милиона души по света.
Референции
- Klein, T., Mitchell, S., & Weber, H. (2026). Тест за уробилиноген в урина: Пълно ръководство за урина 2026. Медицински изследвания с Kantesti AI. ДОИ
- Klein, T., Mitchell, S., & Weber, H. (2026). Ръководство за изследвания на желязото: TIBC, насищане на желязото и железосвързващ капацитет. Медицински изследвания с Kantesti AI. ДОИ
- Malfait F et al. (2017). The 2017 international classification of the Ehlers-Danlos syndromes. American Journal of Medical Genetics Part C: Seminars in Medical Genetics. ДОИ
- Richards S et al. (2015). Стандарти и насоки за интерпретация на варианти в последователността: съвместна консенсусна препоръка на Американския колеж по медицинска генетика и геномика и Асоциацията за молекулярна патология. Genetics in Medicine. ДОИ PubMed
- Tofts LJ et al. (2023). Pediatric joint hypermobility: a diagnostic framework and narrative review. Orphanet Journal of Rare Diseases. ДОИ
- 2 милиона+Анализирани тестове
- 127+Държави
- 100+Езици
За медицинския екип


Сигнали за доверие E-E-A-T
Опит
Медицински преглед, воден от лекар, на работните процеси за интерпретация на лабораторни резултати.
Експертиза
Фокус в лабораторната медицина върху това как се държат биомаркерите в клиничен контекст.
Авторитетност
Медицинска рецензия от д-р Thomas Klein, с принос от д-р Sarah Mitchell и проф. д-р Hans Weber.
Надеждност
Интерпретация, основана на доказателства, с ясни последващи стъпки за намаляване на тревогата.
Медицински отказ от отговорност
Тази статия е само с образователна цел и не представлява медицински съвет. Винаги се консултирайте с квалифициран медицински специалист за решения относно диагностика и лечение.
Публикувано · Свържете се с редакционния екип
Издава се от Kantesti Ltd, регистрирана в Англия и Уелс, дружество №. 17090423, Лондон, Обединено кралство.
