Gentests können molekular definierte EDS-Subtypen bestätigen, darunter das klassische und das vaskuläre EDS, aber hypermobiles EDS können sie routinemäßig nicht bestätigen. Ein negatives Panel und eine Variante unklarer Bedeutung beantworten unterschiedliche Fragen.

Wichtigste Erkenntnisse
- Nachweisbare Typen: Die EDS-Klassifikation von 2017 beschreibt 13 Subtypen; für 12 sind etablierte molekulare Ursachen bekannt, die mit geeigneten Gentests untersucht werden können.
- Hypermobiles EDS: Es gibt keinen routinemäßig anerkannten molekularen Test, der hEDS bestätigen oder ausschließen kann; die Diagnose erfordert eine klinische Beurteilung.
- Klassisches EDS: COL5A1 und COL5A2 sind die wichtigsten Gene; bestimmte COL1A1-Varianten können einen überlappenden klassischen Phänotyp hervorrufen.
- Vaskuläres EDS: Eine pathogene oder wahrscheinlich pathogene COL3A1-Variante kann vEDS bestätigen, wenn sie im Zusammenhang mit den klinischen Befunden interpretiert wird.
- Variantenklassifizierung: Klinische Laboratorien verwenden 5 Kategorien, von pathogen bis benign; eine VUS ist keine positive Diagnose.
- Wahrscheinlich pathogen: Das ACMG/AMP-Framework verlangt für diese Klassifizierung eine Sicherheit von mehr als 90 %, nicht eine 90%ige Vorhersage des Schweregrads der Symptome.
- Rezessives EDS: Zur Bestätigung sind in der Regel 2 krankheitsverursachende Varianten erforderlich, die jeweils eine der beiden Kopien des betreffenden Gens betreffen.
- Familiäres Risiko: Bei vielen dominanten EDS-Subtypen besteht pro Schwangerschaft eine Übertragungswahrscheinlichkeit von 50 %; rezessive Risiken hängen von den Ergebnissen beider Elternteile ab.
Welche EDS-Typen kann ein Gentest bestätigen?
Genetische Tests auf das Ehlers-Danlos-Syndrom können molekular definierte Subtypen bestätigen, jedoch in der Regel nicht das hypermobile EDS. Die Klassifizierung von 2017 benennt 13 EDS-Subtypen, für 12 davon sind genetische Ursachen bekannt; zur Bestätigung sind eine entsprechend klassifizierte Variante, das korrekte Vererbungsmuster und passende klinische Befunde erforderlich.
Ein Gentest auf das Ehlers-Danlos-Syndrom untersucht DNA, nicht die Menge des in Ihrem Blut zirkulierenden Kollagens. Auf diese Weise können klassische, vaskuläre, kyphoskoliotische und mehrere seltenere EDS-Formen untersucht werden, aber ein Panel mit 20 oder 40 Genen deckt nicht automatisch jeden relevanten Variantentyp ab; die Methoden des Labors sind ebenso wichtig wie seine Genliste.
Die internationale Klassifizierung unterscheidet erkennbare klinische Muster von ihren molekularen Ursachen (Malfait et al., 2017). Die 12 molekular definierten Kategorien bedeuten nicht, dass eine universelle Nachweisrate von 100 % gilt: Ein Labor lässt möglicherweise ein Gen aus, übersieht einen technisch schwer zu untersuchenden Bereich oder identifiziert eine Veränderung, die noch nicht zuverlässig klassifiziert werden kann; unsere Erläuterung zu genetischen Ergebniskategorien untersucht dieselbe Unterscheidung bei einer anderen erblichen Erkrankung.
Kantesti ist ein KI-Bluttest-Analysator, der dabei hilft, routinemäßige Laborbefunde zu erklären, und kein Ersatz für eine molekulare EDS-Diagnostik. Als Organisation, unterscheidet der klinische Tätigkeitsbereich von Kantesti Ltd zwischen erklärender Interpretation und fachärztlicher Beurteilung: Weder ein normaler Bluttest noch eine KI-generierte Erklärung kann feststellen, ob jemand an einer erblichen Bindegewebserkrankung leidet.
Welche Gene bestätigen klassisches und klassisch-ähnliches EDS?
Klassisches EDS betrifft gewöhnlich COL5A1 oder COL5A2, während TNXB-bedingtes klassisch-ähnliches EDS in der Regel 2 krankheitsverursachende Varianten erfordert. Ähnliche Bezeichnungen bedeuten nicht, dass Vererbung, Labormethoden oder klinische Befunde identisch sind; bestimmte COL1A1-Varianten und die AEBP1-bedingte Erkrankung sorgen für weitere Unterschiede.
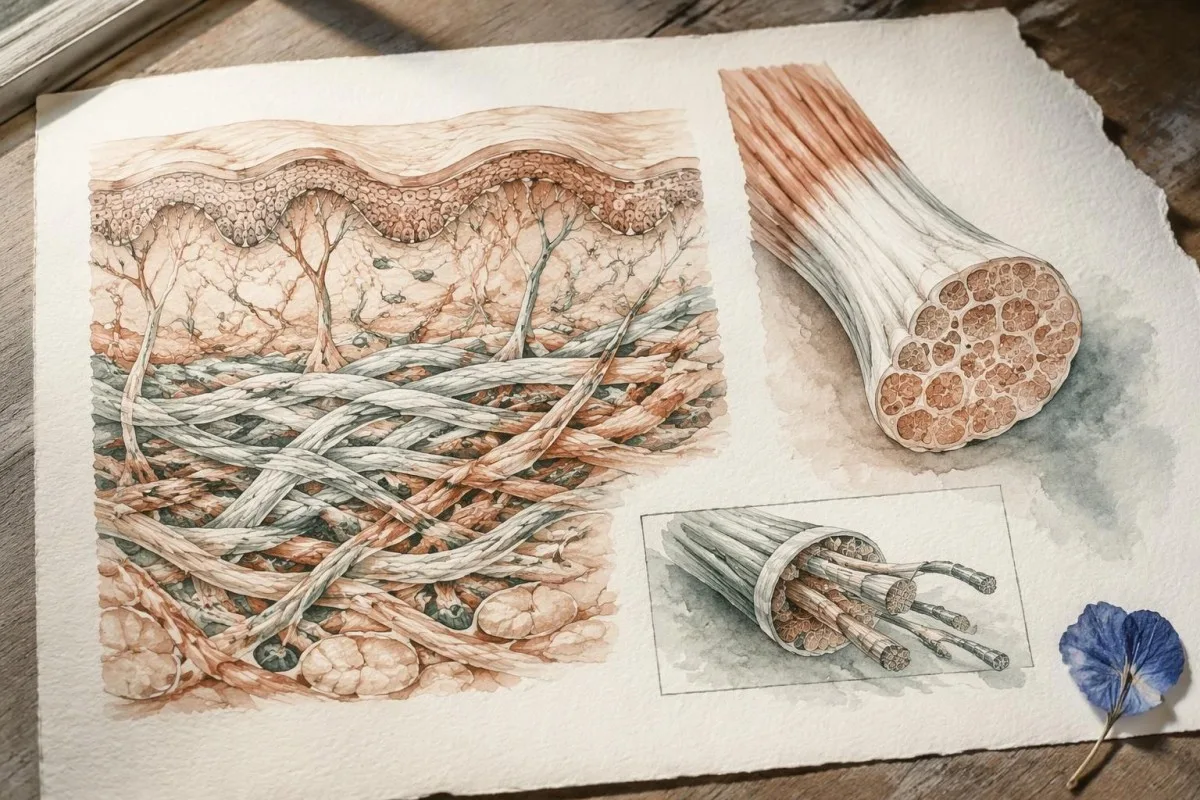
Klassisches EDS verbindet Gelenkhypermobilität mit charakteristischer Hautüberdehnbarkeit und atrophen Narben, wobei die Ausprägung innerhalb von Familien variiert. COL5A1 und COL5A2 kodieren Bestandteile von Kollagen Typ V, und eine heterozygote pathogene oder wahrscheinlich pathogene Variante kann die Bestätigung stützen; ein beliebiger Befund in COL1A1 hingegen nicht, denn unterschiedliche Varianten in diesem 1 Gen verursachen erheblich unterschiedliche Bindegewebsphänotypen.
TNXB-bedingtes klassisch-ähnliches EDS führt häufig zu Hautüberdehnbarkeit und leichter Hämatombildung, ohne die typischen atrophen Narben des klassischen EDS. TNXB liegt neben einem hochgradig ähnlichen Pseudogen, TNXA, daher sollte der Befund erläutern, wie der Test zwischen ihnen unterscheidet und Deletionen oder Umlagerungen erkennt; manche Veränderungen betreffen auch das benachbarte CYP21A2 und können Bindegewebsbefunde mit einer separaten endokrinen Erkrankung in Verbindung bringen.
AEBP1-bedingtes klassisch-ähnliches EDS, manchmal klassisch-ähnliches EDS Typ 2 genannt, wurde nach der Klassifizierung von 2017 beschrieben und wird im Allgemeinen rezessiv vererbt. Deshalb sollte bei einem Panel, das angeblich alle EDS-Typen abdeckt, die tatsächliche Genliste überprüft werden; unser Leitfaden zu genspezifischen familiären Risiken erklärt, warum ein Krankheitsname allein weder den Erbgang noch die Bedeutung eines negativen Ergebnisses bestimmen kann.
Kann ein Gentest vaskuläres EDS bestätigen?
Vaskuläres EDS wird üblicherweise durch eine pathogene oder wahrscheinlich pathogene COL3A1-Variante bestätigt. COL3A1 kodiert Kollagen Typ III, und die Kombination aus molekularen Befunden und einer persönlichen oder familiären Vorgeschichte mit arteriellen oder Organ-Komplikationen hat diagnostisch mehr Gewicht als ein hoher Wert bei der Gelenkbeweglichkeit.
Eine generalisierte Gelenkhypermobilität ist für vaskuläres EDS nicht erforderlich; ein Beighton-Score von 2/9 schließt es daher nicht aus. Merkmale, die eine fachärztliche Abklärung nahelegen, sind eine arterielle Dissektion oder Ruptur, eine ungeklärte Darmperforation, ein spontaner Pneumothorax und eine passende Familienanamnese; isolierte Hämatomneigung oder Beweglichkeit sind deutlich unspezifischer und sollten nicht als gleichwertige Belege behandelt werden.
Ein bestätigtes COL3A1-Ergebnis kann die vaskuläre Überwachung, die Planung von Eingriffen, die Schwangerschaftsberatung und die Testung von Angehörigen verändern. Unterschiedliche Variantenmechanismen können durchschnittliche Krankheitsverläufe beeinflussen, liefern jedoch keine verlässliche Vorhersage, wann bei einer einzelnen Person die erste Komplikation auftritt; bei einer heterozygoten dominanten Variante beträgt die übliche Übertragungswahrscheinlichkeit pro Schwangerschaft 50 %, selbst wenn ein betroffener Elternteil relativ wenige Symptome aufweist.
Plötzlich auftretende starke Schmerzen in Brust, Bauch, Rücken oder Kopf, ein Kollaps oder neue neurologische Symptome erfordern eine sofortige Notfallversorgung – warten Sie nicht mehrere Wochen auf das Ergebnis eines Panels. Rufen Sie die örtliche Notrufnummer an, beispielsweise, sofern zutreffend, 999 oder 112, und weisen Sie auf ein bekanntes oder vermutetes vaskuläres EDS hin; unsere Warnzeichen für einen Schlaganfall erklären, warum neue Sprach-, Seh-, Gleichgewichts- oder Gliedmaßenveränderungen sofortiges Handeln erfordern.
Welche selteneren EDS-Subtypen haben bekannte genetische Ursachen?
Die 9 weiteren molekular definierten Subtypen der Klassifikation von 2017 weisen jeweils eigene Anforderungen an Gene und Erbgang auf. Ein breites EDS-Panel kann diese untersuchen, doch die Bestätigung hängt vom Variantenmechanismus ab – nicht einfach davon, ob irgendeine Veränderung in einem mit Bindegewebe assoziierten Gen gefunden wird.
Bei Arthrochalasia-EDS liegen spezifische Veränderungen in COL1A1 oder COL1A2 vor, die die Prozessierung im Bereich von Exon 6 beeinträchtigen, und nicht einfach beliebige Varianten in einem der beiden Gene. Dermatosparaxis-EDS beruht auf biallelischen ADAMTS2-Varianten, während kardial-valvuläres EDS biallelische COL1A2-Varianten mit einem passenden Loss-of-Function-Mechanismus umfasst; diese 3 Diagnosen veranschaulichen, warum Genname, Variantenposition und biologische Wirkung gemeinsam interpretiert werden müssen.
Kyphoskoliotisches EDS kann durch 2 krankheitsverursachende Varianten in PLOD1 oder FKBP14 bedingt sein; eine angeborene Hypotonie und eine früh einsetzende progressive Wirbelsäulenkrümmung sind dabei hilfreiche klinische Hinweise. Beim Syndrom der fragilen Hornhaut liegen Varianten in ZNF469 oder PRDM5 vor; aufgrund der Auswirkungen einer Hornhautverdünnung auf das Management ist eine sorgfältige augenärztliche Beurteilung erforderlich. Ein Bindegewebs-Panel muss daher auf Augen-, Skelett-, Hör- und Muskelbefunde abgestimmt werden, nicht allein auf die Beweglichkeit.
Spondylodysplastisches EDS beruht auf Veränderungen in B4GALT7, B3GALT6 oder SLC39A13, während bei muskulokontrakturellem EDS CHST14 oder DSE betroffen sind; beide Gruppen folgen üblicherweise einem rezessiven Erbgang. Kleinwuchs, charakteristische Skelettveränderungen oder angeborene Kontrakturen können die Testung gezielter steuern als das Hinzufügen Dutzender nicht verwandter Gene, und 1 pathogene Variante in einem rezessiven Gen ist in der Regel keine vollständige Erklärung, solange das zweite Allel nicht untersucht wurde.
Myopathisches EDS betrifft COL12A1 und kann dominant oder rezessiv vererbt werden, während parodontales EDS auf heterozygoten pathogenen Varianten in C1R oder C1S beruht. Eine schwere früh einsetzende Parodontalerkrankung und das Fehlen befestigter Gingiva sind besonders aussagekräftig für Letzteres; anders als bei einigen in unseren Enzym- und DNA-Ergebnissen, beschriebenen Stoffwechselerkrankungen gibt es für die meisten EDS-Diagnosen keine routinemäßige Abkürzung über ein Enzymscreening.
Warum schließt ein negatives Panel hypermobiles EDS nicht aus?
Ein negatives EDS-Panel schließt hypermobiles EDS nicht aus, da für hEDS kein routinemäßig anerkanntes molekulardiagnostisches Verfahren existiert. Das Ergebnis bedeutet, dass das Labor innerhalb der untersuchten Gene und mit den eingesetzten Methoden keine berichtspflichtigen erklärenden Varianten identifiziert hat – nicht, dass alle erblichen Ursachen im Bindegewebe ausgeschlossen sind.
Die meisten klinischen EDS-Panels untersuchen vor allem Alternativen zu hEDS, etwa klassisches oder vaskuläres EDS und überlappende Bindegewebserkrankungen. Eine hypothetische Person mit einem Beighton-Score von 7/9, wiederkehrender Instabilität und qualifizierenden systemischen Befunden könnte ein negatives 30-Gen-Panel erhalten und dennoch die klinischen Kriterien für hEDS erfüllen; das Panel und die Untersuchung beantworten unterschiedliche Fragen.
Die Forschung zur Genetik von hEDS ist aktiv, doch eine Assoziation mit einem Kandidatengen ist nicht dasselbe wie ein validierter Test, der für alle Menschen mit der Erkrankung geeignet ist. Bevor Sie für einen Test bezahlen, der als Gentest für hypermobiles EDS beschrieben wird, fragen Sie nach 3 Dingen: den Belegen für den Zusammenhang zwischen Gen und Erkrankung, der diagnostischen Validierung und den Kriterien dafür, wann ein Ergebnis hEDS bestätigt.
Weder orthostatische Symptome noch Müdigkeit begründen für sich allein eine hEDS-Diagnose, und keines der beiden Symptome benötigt ein positives genetisches Panel, um behandelt zu werden. Eine Person benötigt möglicherweise eine separate Untersuchung im Stehen oder einen Kipptischtest bei Verdacht auf POTS; die Unterscheidung zweier gleichzeitig bestehender Erkrankungen verhindert, dass eine Diagnose als Erklärung für jedes Symptom herangezogen oder eine Assoziation mit einem Kausalitätsnachweis verwechselt wird.
Wie wird hEDS diagnostiziert, wenn die Genetik es nicht bestätigen kann?
Hypermobiles EDS wird anhand klinischer Kriterien diagnostiziert, die generalisierte Hypermobilität, damit verbundene Merkmale und den Ausschluss alternativer Erklärungen beurteilen. Nach den etablierten Kriterien für Erwachsene aus dem Jahr 2017 liegt der Beighton-Schwellenwert bis zum Alter von 50 Jahren in der Regel bei mindestens 5/9 und über dem Alter von 50 Jahren bei mindestens 4/9.
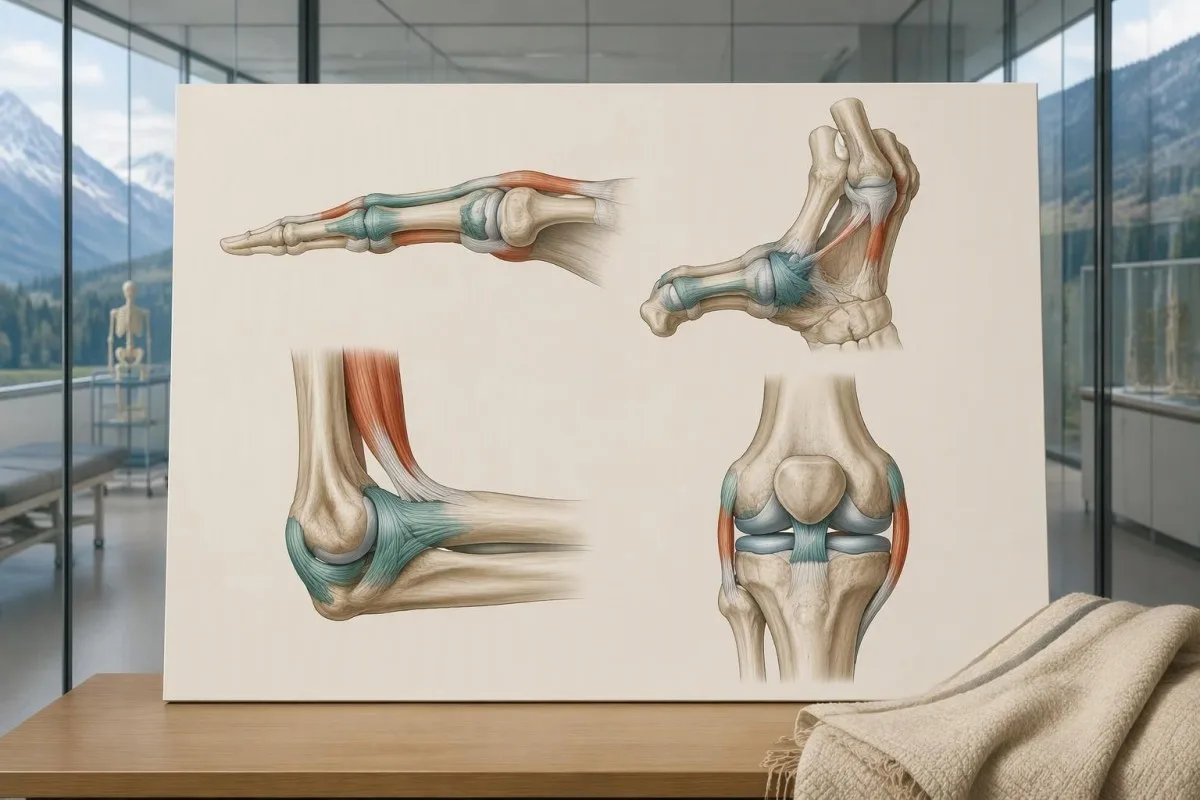
Die Kriterien von 2017 erfordern alle 3 Hauptkriterien, nicht nur einen hohen Beighton-Score. Das zweite Kriterium setzt mindestens 2 von 3 Merkmalsgruppen voraus: systemische Manifestationen, eine qualifizierende Familienanamnese bei Verwandten ersten Grades oder bestimmte muskuloskelettale Komplikationen; innerhalb der systemischen Gruppe sind mindestens 5 der 12 aufgeführten Befunde erforderlich, sodass nicht zusammenhängende Symptome nicht einfach addiert werden können, um eine Diagnose zu stellen.
Alter und frühere Verletzungen können die gemessene Beweglichkeit verändern, und eine frühere Hypermobilität wird relevant, wenn jemand 1 Punkt unter dem altersabhängigen Grenzwert liegt. Der pädiatrische Rahmen empfiehlt für eine generalisierte Gelenkhypermobilität einen Beighton-Schwellenwert von mindestens 6/9 und sieht eine hEDS-Beurteilung erst bei biologischer Reife vor (Tofts et al., 2023); die Beweglichkeit im Kindesalter sollte nicht automatisch zu einer lebenslangen Diagnose im Erwachsenenalter werden.
Zu den alternativen Erklärungen zählen andere erbliche Bindegewebserkrankungen, neuromuskuläre Erkrankungen und erworbene rheumatologische Erkrankungen; welche Ausschlussdiagnosen relevant sind, hängt von den Befunden der jeweiligen Person ab und nicht von einem verpflichtenden, universellen Bluttestpaket. Ein Anti-RNP-Befund gehört beispielsweise zur Beurteilung autoimmuner Bindegewebserkrankungen, und nicht zu einem EDS-DNA-Test; bei erheblichen Symptomen, aber Nichterfüllung aller 3 hEDS-Kriterien können Klinikerinnen und Kliniker auch eine Hypermobilitätsspektrumstörung diagnostizieren.
Wer benötigt ein EDS-Panel statt eines gezielten Tests?
Ein EDS-Panel ist am nützlichsten, wenn die klinischen Befunde auf einen molekular definierten Subtyp oder mehrere sich überschneidende erbliche Erkrankungen hindeuten. Wenn in einer Familie bereits 1 bekannte pathogene Variante vorliegt, ist eine gezielte Testung auf genau diese Variante in der Regel aussagekräftiger, als mit einem neuen breiten Panel zu beginnen.
Ausgeprägte Hautfragilität, charakteristische Narben, angeborene Hüftluxation, fortschreitende frühe Skoliose, ungewöhnliche Hornhautbefunde oder arterielle Komplikationen können eine humangenetische Beurteilung rechtfertigen. Ein humangenetischer Dienst kann statt eines reinen EDS-Panels ein breiteres Panel für erbliche Bindegewebserkrankungen oder Aortopathien auswählen, wenn sich 2 oder mehr diagnostische Möglichkeiten überschneiden; Ziel ist die Abklärung des Phänotyps und nicht die Maximierung der Anzahl der untersuchten Gene.
Werden zunächst die am deutlichsten betroffenen Angehörigen getestet, lässt sich die spätere Untersuchung der Familie oft leichter interpretieren. Ein negatives gezieltes Ergebnis für eine bekannte familiäre Variante unterscheidet sich grundlegend von einem unerklärten negativen Panel beim ersten getesteten Familienmitglied; diese Unterscheidung wird auch in unserer Erläuterung zu aussagekräftigen negativen genetischen Befunden, behandelt, auch wenn sich die krankheitsspezifischen Screening-Empfehlungen unterscheiden.
Routinemäßige Paneltests sind bei isolierter Hypermobilität ohne Merkmale einer molekular definierten Erkrankung nicht immer hilfreich, da zusätzliche Gene zusätzliche VUS-Befunde ergeben können, ohne die Diagnose zu klären. Einige Labore benötigen spezielle Methoden für bestimmte Variantenklassen, wie Methoden zur Testung von Repeat-Expansionen; veranschaulichen; fragen Sie vor der Bestellung von 1 Panel, welche plausiblen Diagnosen mit dessen technischem Design tatsächlich untersucht werden können.
Was kann ein EDS-Panel technisch übersehen?
Ein EDS-Panel kann Varianten außerhalb seines Erfassungsbereichs, bestimmte Deletionen oder Umlagerungen sowie niedriggradigen Mosaizismus übersehen. Sequenzierung und Deletions-/Duplikationsanalyse sind ergänzende Methoden. Daher bedeutet ein Bericht, dem zufolge 99 % der erfassten Basen abgelesen wurden, nicht, dass 99 % aller möglichen Ursachen von EDS ausgeschlossen wurden.
Kleine Sequenzveränderungen sind nicht dasselbe wie Veränderungen der Genkopienzahl. Fragen Sie, ob der Test eine Deletions-/Duplikationsanalyse umfasst, wie schlecht abgedeckte Regionen vervollständigt werden und ob komplexe Loci wie TNXB zusätzliche validierte Tests erhalten; unser Leitfaden zur Interpretation der Kopienzahl zeigt, warum eine beruhigende Anzahl von Kopien in einem anderen genetischen Kontext dennoch offene Fragen lassen kann.
Die Exomsequenzierung konzentriert sich hauptsächlich auf proteinkodierende Bereiche, während die Genomsequenzierung einen größeren DNA-Bereich untersucht; keiner der beiden Ansätze garantiert nach 1 negativem Panel eine Erklärung. Tiefe intronische Varianten, komplexe strukturelle Veränderungen, Mosaizismus und unklare Gen-Krankheits-Beziehungen können eine fachärztliche Analyse erfordern. In ausgewählten Fällen können RNA-Untersuchungen hilfreich sein, mit denen geprüft wird, ob eine vermutete Variante die Verarbeitung eines Gen-Transkripts verändert.
Kantesti ist eine KI-Plattform zur Blutbild Auswertung, deren routinemäßige Laborerklärungen die Sequenzierungssensitivität eines EDS-Panels nicht validieren. Unsere technischen und klinischen Standards sollte nicht als 100%ige Genauigkeit für eine Keimbahndiagnose interpretiert werden; das molekulare Labor muss eine eigene Assay-Validierung, Einschränkungen, ein akkreditiertes Berichtsverfahren und eine variantspezifische Interpretation bereitstellen.
Wie unterscheiden sich pathogene Varianten von einer VUS?
Eine pathogene oder wahrscheinlich pathogene Variante wird durch ausreichende Evidenz gestützt, um einen Krankheitszusammenhang zu belegen; eine Variante unklarer Signifikanz hingegen nicht. Das ACMG/AMP-Rahmenwerk verwendet 5 Kategorien: pathogen, wahrscheinlich pathogen, unklare Signifikanz, wahrscheinlich benigne und benigne. Die Klassifizierung basiert auf der Evidenz und nicht darauf, wie ungewöhnlich eine DNA-Veränderung erscheint.
Zur Evidenz können die Häufigkeit in der Bevölkerung, Beobachtungen bei betroffenen Familien, Kosegregation, gut validierte Funktionsstudien und der erwartete Krankheitsmechanismus gehören. Eine Variante, die bei 1 Person mit Hypermobilität vorkommt, ist nicht automatisch ursächlich, insbesondere wenn dieses Merkmal häufig ist; Richards et al. (2015) erklären ausdrücklich, dass eine VUS nicht für klinische Entscheidungen verwendet werden sollte, damit unklare Evidenz nicht zu einer definitiven Diagnose wird.
Die ACMG/AMP-Definition von wahrscheinlich pathogen entspricht einer Sicherheit von mehr als 90%, dass eine Variante krankheitsverursachend ist. Dieser Prozentsatz beschreibt die Sicherheit der Klassifizierung – nicht eine Wahrscheinlichkeit von 90% für eine arterielle Ruptur, eine schwere Behinderung oder eine Übertragung – und selbst eine etablierte pathogene Variante muss zum Gen, zum Vererbungsmuster und zur klinischen Fragestellung passen, bevor sie die Ausprägung bei einer Person erklären kann.
Eine pathogene Klassifizierung bedeutet auch nicht, dass die Prognose bei allen Trägern identisch ist: Penetranz und Schweregrad können je nach Gen, Variantenmechanismus und familiärem Kontext variieren. Unsere Erklärung zu Variantenwirkungen und familiärem Risiko veranschaulicht diese Unterscheidung bei einer anderen Erbkrankheit; bei EDS sollten Sie die genaue DNA- und Protein-Nomenklatur, die Klassifizierung des Labors und das Berichtsdatum erfragen, statt sich auf eine verkürzte Bezeichnung im Portal zu verlassen.
Was sollten Sie bei einer EDS-Variante unklarer Bedeutung tun?
Eine EDS-VUS sollte eine Abklärung auslösen, nicht automatisch eine EDS-Diagnose oder eine genspezifische Behandlung. Als nächste Schritte sollten der Phänotyp abgeglichen, Vererbung und Assay-Einschränkungen geprüft und die Frage gestellt werden, ob sorgfältig ausgewählte Familientests Evidenz liefern könnten; 10 Angehörige ohne klare Fragestellung zu testen, bringt möglicherweise wenig.
Betrachten wir eine klar hypothetische erwachsene Person, bei deren Panel 1 COL3A1-VUS und keine pathogenen Varianten gefunden werden. Auf dieser Grundlage liegt keine genetisch bestätigte vaskuläre EDS vor, doch eine Vorgeschichte mit arterieller Dissektion würde weiterhin eine fachärztliche Abklärung rechtfertigen; die Behandlung richtet sich nach dem tatsächlichen klinischen Risiko, während die molekulare Unklarheit untersucht wird, statt entweder die Vorgeschichte zu ignorieren oder die VUS als Beweis zu behandeln.
Bei einem rezessiven Subtyp müssen normalerweise 2 Varianten auf gegenüberliegenden Genkopien liegen – dies wird als in trans bezeichnet –, um die Erkrankung zu erklären. Liegen beide Veränderungen auf derselben Kopie – dies wird als in cis bezeichnet –, kann die andere Kopie funktionsfähig bleiben; unsere Erläuterung zur Interpretation rezessiver Trägerbefunde erklärt, warum ein Test der Eltern manchmal eine gezielte Frage zur Phasierung beantworten kann, statt lediglich weitere Ergebnisse zu liefern.
Eine VUS kann später, wenn sich die Evidenz ändert, als benigne, wahrscheinlich benigne, wahrscheinlich pathogen oder pathogen eingestuft werden; es gibt jedoch keine allgemeingültige Frist von 6 oder 12 Monaten für eine Neuklassifizierung. Fragen Sie, wer eine Neuinterpretation veranlasst, ob das Labor die anordnende Ärztin oder den anordnenden Arzt kontaktiert und wie neue Familienbefunde berücksichtigt werden können; ein neues klinisches Ereignis oder das Ergebnis eines informativen Angehörigen kann hilfreicher sein, als dasselbe unveränderte Panel wiederholt anzuordnen.
Was bedeuten positive und negative Ergebnisse eines EDS-Panels?
Ein positives EDS-Panel-Ergebnis kann einen Subtyp nur dann bestätigen, wenn Klassifizierung, Vererbung und Phänotyp übereinstimmen. Ein negatives Ergebnis kann die Wahrscheinlichkeit ausreichend untersuchter molekularer Diagnosen verringern, bestätigt jedoch weder hEDS noch schließt es hEDS aus; 1 Ergebnis muss im Zusammenhang mit dem Anlass der Untersuchung interpretiert werden.
Ein hypothetischer heterozygoter pathogener COL5A1-Befund bei einer Person mit charakteristischen Narben und überdehnbarer Haut kann eine klassische EDS stützen. Dagegen weist 1 pathogene ADAMTS2-Variante bei einer Person ohne ein zweites erklärendes Allel in der Regel auf einen Trägerstatus und nicht auf eine bestätigte Dermatosparaxis-EDS hin; ein Bericht kann somit einen tatsächlich pathogenen Befund enthalten, ohne dass dieser die Symptome der Person erklärt.
Die Bedeutung eines negativen Ergebnisses ändert sich mit der Vortestwahrscheinlichkeit. Wenn die Untersuchung stark auf einen seltenen molekularen Subtyp hindeutet, stellt sich als Nächstes die Frage, ob der Test das betreffende Gen und die relevanten Variantenmechanismen abgedeckt hat; bei unspezifischen Befunden kann eine Erweiterung von 30 auf 300 Gene die Zahl unklarer oder inzidenteller Befunde erhöhen, ohne die Antwort nützlicher zu machen oder hEDS genetisch testbar werden zu lassen.
Die klinische Genetik empfiehlt möglicherweise eine gezielte technische Folgeuntersuchung, eine andere diagnostische Hypothese oder eine spätere erneute Analyse, statt dasselbe Panel sofort zu wiederholen. Auch der Zusammenhang zwischen Phänotyp und molekularen Befunden ist wichtig bei Gen- und biochemischer Bestätigung, obwohl EDS diese biochemischen Tests nicht mit dieser Erkrankung teilt; bitten Sie um eine schriftliche Erklärung, was nach 1 negativen Ergebnis weiterhin plausibel ist.
Wie wirken sich EDS-Ergebnisse auf Kinder und andere Angehörige aus?
Die Untersuchung von Familienangehörigen sollte sich nach dem bestätigten Gen und dem Vererbungsmuster richten, nicht nach der allgemeinen Bezeichnung EDS. Bei vielen dominant vererbten Subtypen beträgt die Wahrscheinlichkeit, dass ein heterozygoter betroffener Elternteil die Variante pro Schwangerschaft weitergibt, 50 %; tragen beide Eltern eine pathogene Variante desselben rezessiven Subtyps, liegt die Wahrscheinlichkeit für ein betroffenes Kind üblicherweise bei 25 %.
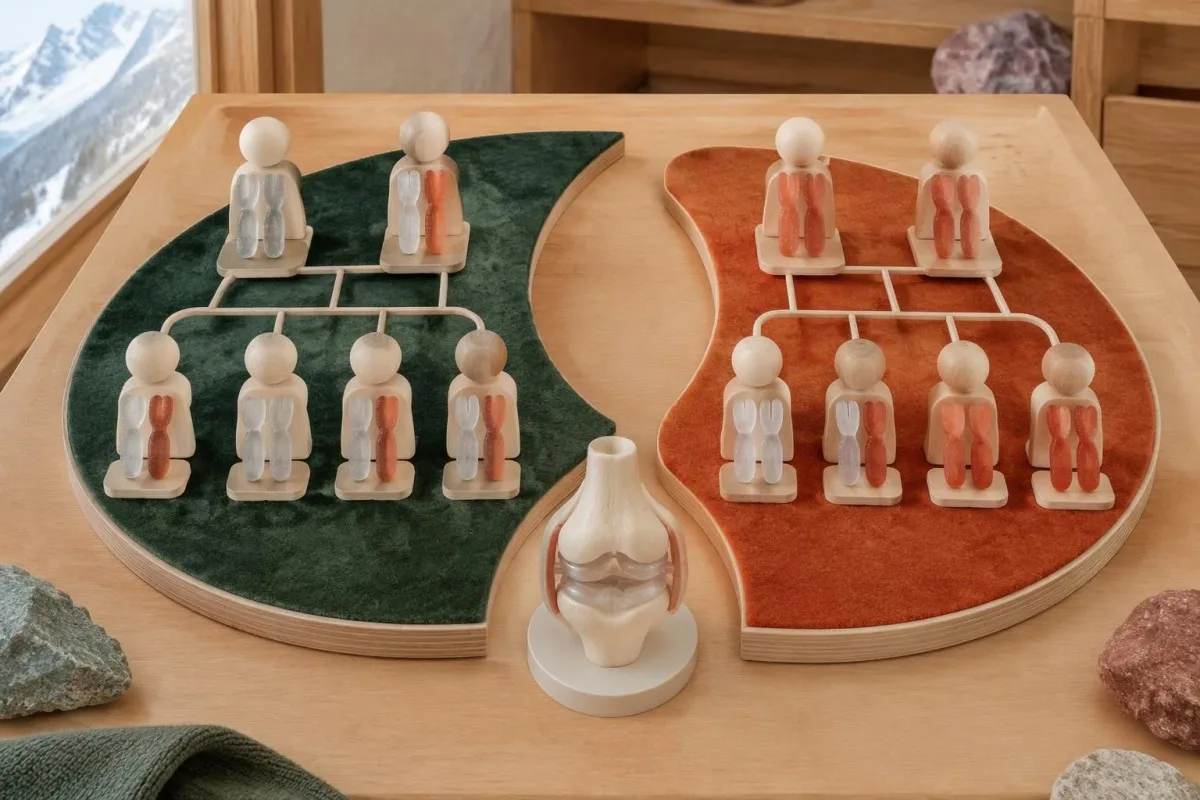
Nach dem gängigen rezessiven Modell beträgt die Wahrscheinlichkeit für ein betroffenes Kind 25 %, für ein Trägerkind 50 % und für ein Kind, das keine der familiären Varianten erbt, 25 %, wenn beide Eltern Träger sind. Jede Schwangerschaft ist ein neues Ereignis und kein fortlaufendes Kontingent; bei der Partneruntersuchung muss das relevante Gen umfassend genug untersucht werden, statt nur nach der Variante zu suchen, die der erste Elternteil trägt.
Eine unauffällige Familienanamnese schließt eine dominante EDS nicht aus, da eine Variante de novo entstehen kann, Angehörige nur milde Befunde aufweisen können oder die Familieninformationen unvollständig sein können. Die Untersuchung von Kindern kann angemessen sein, wenn eine bestätigte Erkrankung die Versorgung im Kindesalter verändert, insbesondere bei vaskulärer EDS; dies unterscheidet sich von manchen Entscheidungen über prädiktive Tests bei Erwachsenen, bei denen der Zeitpunkt und die künftige Autonomie des Kindes anders abzuwägen sind.
Hypermobiles EDS kann sich innerhalb von Familien häufen, aber derzeit bietet kein routinemäßiges molekulares Ergebnis denselben kaskadenartigen Testpfad für spezifische Varianten. Angehörige sollten separat in Tests und den Austausch von Daten einwilligen, und die Familienanamnese über 3 Generationen sollte zwischen dokumentierten Diagnosen und vermuteter Überbeweglichkeit unterscheiden; unser Leitfaden zu Einwilligung und Nachverfolgung in der Familie erläutert, warum der Austausch von Gesundheitsinformationen weder die individuelle Privatsphäre noch die Notwendigkeit einer persönlichen Beurteilung aufhebt.
Können routinemäßige Bluttests oder eine KI-Auswertung EDS diagnostizieren?
Routinemäßige Bluttests und die KI-gestützte Interpretation von Bluttests können EDS nicht diagnostizieren oder eine Keimbahnvariante eigenständig klassifizieren. Ein CBC, Ferritin, ein Schilddrüsenprofil oder ein Gerinnungsscreening können zur Abklärung von Symptomen und alternativen Erklärungen beitragen, aber für die 13 EDS-Subtypen gibt es keine routinemäßig gemessene Kollagen-Blutkonzentration mit einem diagnostischen Grenzwert.
Kantesti ist ein KI-gestütztes Tool zur Analyse von Bluttests, das routinemäßige Biomarkerergebnisse zusammen mit berichteten Symptomen erläutern kann. Beispielsweise kann ein hypothetischer Erwachsener mit einem Ferritinwert von 9 ng/mL und einem Hämoglobinwert von 13.0 g/dL erschöpfte Eisenspeicher aufweisen, obwohl das Hämoglobin innerhalb des Referenzbereichs des Labors liegt; unser Leitfaden zu Eisenmangel vor einer Anämie erklärt, warum dieser Befund Aufmerksamkeit verdient, ohne zum Beleg für oder gegen EDS zu werden.
Normale Thrombozytenzahlen, PT und aPTT schließen eine Bindegewebsfragilität nicht aus, und Blutergüsse können mehr als 1 Ursache haben. Umgekehrt sollten Eisenmangel, Schilddrüsenfunktionsstörungen oder eine Blutungsstörung nicht allein deshalb außer Acht gelassen werden, weil jemand bereits hEDS hat; unsere umfassende Interpretation von Eisenwerten behandelt einen behandelbaren Faktor, der zu Müdigkeit beiträgt, und keine erbliche Kollagendiagnose oder Heilung durch Nahrungsergänzungsmittel.
Ein genetischer EDS-Befund enthält sensible Informationen über die betroffene Person und möglicherweise auch über ihre Angehörigen und sollte daher nicht wie ein gewöhnlicher Screenshot behandelt werden, der uneingeschränkt geteilt werden kann. Bevor Sie auch nur 1 Befund an einen Onlinedienst senden, prüfen Sie den Zweck, die Aufbewahrung, die Löschung und ob die Analyse genetischer Befunde unterstützt wird; Kantesti KI-Datenschutzhinweise beschreiben unseren Umgang mit Daten und stellen keine Genehmigung dar, eine genetische Beratung oder ein molekulargenetisches Labor zu ersetzen.
Was sollten Sie zur genetischen Beratung mitbringen, und welche Quellen sind hilfreich?
Bringen Sie den vollständigen genetischen Befund, relevante Krankenunterlagen und eine strukturierte Familienanamnese zu Ihrem Termin in der genetischen Beratung mit. Die 3 wichtigsten Fragen sind, ob das Ergebnis Ihren Phänotyp erklärt, was der Test möglicherweise übersehen hat und ob der Befund die Versorgung für Sie oder Ihre Angehörigen verändert.
Dokumentieren Sie schwerwiegende Komplikationen mit dem jeweiligen Alter, dokumentierten Diagnosen und der genauen Verwandtschaftsbeziehung der betroffenen Angehörigen; ein Stammbaum über drei Generationen kann aussagekräftiger sein als eine nicht bestätigte Aussage, dass alle beweglich sind. Beziehen Sie augenärztliche Befunde, relevante Bildgebung, charakteristische Narbenbildung, angeborene orthopädische Probleme und die vollständige Seite zu den Labormethoden ein, da eine Portalzusammenfassung möglicherweise die Genabdeckung, die Deletionstestung oder den Unterschied zwischen einer VUS und einem pathogenen Befund nicht aufführt.
Fragen Sie vor dem Verlassen nach, wer den nächsten Schritt koordiniert und wer einen geänderten Bericht erhält: der humangenetische Dienst, die anfordernde Ärztin oder der anfordernde Arzt oder das molekulare Labor. Der Kantesti- medizinische Inhaltsstandards Support unterstützt eine klare Trennung zwischen gesicherten Erkenntnissen, hypothetischen Beispielen und offenen Fragen; die EDS-Empfehlungen in diesem Artikel stützen sich auf die unten zitierte internationale Klassifikation, die Interpretationsrichtlinien von ACMG/AMP und den Rahmen für Hypermobilität bei Kindern.
Die 2 in unseren Forschungsreferenzen aufgeführten Zenodo-Veröffentlichungen behandeln Urinanalysen und Eisenstatus, nicht die Validierung genetischer EDS-Tests. Unsere Anleitung zur Interpretation der Urinuntersuchung können helfen, einen separaten Urinbefund zu erklären, aber weder Urin-Urobilinogen noch die Eisenbindungskapazität bestätigen einen EDS-Subtyp; diese Veröffentlichungen sollten nicht als Beleg dafür verstanden werden, dass unsere Plattform eine molekulare EDS-Diagnose stellt.
Häufig gestellte Fragen
Kann ein Gentest das Ehlers-Danlos-Syndrom diagnostizieren?
Ein Gentest kann molekular definierte Ehlers-Danlos-Subtypen bestätigen, wenn er eine entsprechend klassifizierte Variante mit dem passenden Erbgang und mit den klinischen Befunden identifiziert. Die Klassifikation von 2017 umfasst 13 Subtypen; für 12 davon sind molekulare Ursachen bekannt, die mit geeigneten Tests untersucht werden können. Für das hypermobile EDS gibt es keinen routinemäßig anerkannten diagnostischen Molekulartest. Die Genliste, die technische Abdeckung und die Varianteninterpretation eines Panels bestimmen, welche Schlussfolgerungen sich aus dem Ergebnis ziehen lassen.
Schließt ein negatives EDS-Panel ein hypermobiles EDS aus?
Ein negatives EDS-Panel schließt hypermobiles EDS nicht aus, da hEDS klinisch und nicht durch einen validierten routinemäßigen Molekulartest diagnostiziert wird. Ein hypothetisches negatives 30-Gen-Panel bedeutet, dass im Umfang dieses Tests keine erklärende, berichtspflichtige Variante gefunden wurde. Das Ergebnis kann bei der Abklärung anderer erblicher Erkrankungen helfen, aber hEDS weder beweisen noch widerlegen. Als nächster Schritt sollte eine klinische Untersuchung erfolgen, bei der Hypermobilität, damit verbundene Merkmale und alternative Diagnosen berücksichtigt werden.
Bedeutet eine COL3A1-Variante, dass ich vaskuläres EDS habe?
Eine COL3A1-Variante bestätigt eine vaskuläre EDS-Diagnose nur dann, wenn sie als pathogen oder wahrscheinlich pathogen eingestuft und im Zusammenhang mit den klinischen Befunden interpretiert wird. Klinische Labore verwenden 5 Variantenkategorien; eine COL3A1-Variante unklarer Signifikanz bestätigt keine vaskuläre EDS-Diagnose. Schwere, ungeklärte arterielle oder Organ-Komplikationen erfordern weiterhin eine fachärztliche Beurteilung, auch wenn die Testergebnisse nicht schlüssig sind. Plötzlich auftretende starke Schmerzen, ein Kollaps oder neurologische Symptome erfordern eine notfallmedizinische Versorgung, statt auf eine Neubewertung der Variante zu warten.
Was bedeutet ein VUS in einem genetischen Panel auf EDS?
Eine Variante unklarer Signifikanz bedeutet, dass anhand der verfügbaren Evidenz nicht mit ausreichender Sicherheit festgestellt werden kann, ob diese DNA-Veränderung eine Erkrankung verursacht. Das ACMG/AMP-Framework unterscheidet VUS von wahrscheinlich pathogen, was einer Sicherheit von über 90 % hinsichtlich der Krankheitsverursachung entspricht. Eine VUS sollte nicht allein ausschlaggebend für eine EDS-Diagnose, prädiktive Tests oder eine genspezifische Behandlung sein. Die klinische Genetik kann gezielte Familienuntersuchungen oder eine spätere Neubewertung empfehlen, während Symptome und Risiken anhand ihrer eigenen klinischen Bedeutung behandelt werden.
Warum wurden zwei Varianten in einem EDS-Gen gefunden?
Zwei Varianten können relevant sein, da mehrere EDS-Subtypen rezessiv vererbt werden und in der Regel krankheitsverursachende Veränderungen in beiden Genkopien erfordern. Das Labor muss feststellen, ob die 2 Veränderungen pathogen oder wahrscheinlich pathogen sind und ob sie in trans vorliegen, also jeweils eine der beiden Genkopien betreffen. Zwei Veränderungen in cis, die dieselbe Genkopie betreffen, erklären möglicherweise keine rezessive Erkrankung. Der Nachweis einer pathogenen Variante und einer VUS liefert ebenfalls nicht automatisch eine molekulare Bestätigung.
Sollten meine Kinder getestet werden, wenn ich EDS habe?
Ob Kinder getestet werden, hängt vom bestätigten Subtyp, davon, ob eine familiäre Variante bekannt ist, und davon ab, ob das Ergebnis die Versorgung im Kindesalter verändert. Bei vielen dominant vererbten EDS-Subtypen liegt die Übertragungswahrscheinlichkeit pro Schwangerschaft bei 50 %, sodass eine gezielte Testung gegebenenfalls sinnvoll ist. Wenn beide Eltern Varianten für denselben rezessiven Subtyp tragen, beträgt die übliche Wahrscheinlichkeit für ein betroffenes Kind pro Schwangerschaft 25 %. Bei hypermobilem EDS ist derzeit eine klinische Untersuchung erforderlich, keine routinemäßige familiäre Testung auf eine bestimmte Variante.
Können normale Bluttests das Ehlers-Danlos-Syndrom ausschließen?
Normale routinemäßige Blutuntersuchungen können das Ehlers-Danlos-Syndrom nicht ausschließen, da Standarduntersuchungen die vererbten strukturellen Veränderungen, die für EDS verantwortlich sind, nicht erfassen. Ein normales CBC, PT oder aPTT schließt eine Bindegewebsschwäche nicht aus, und es gibt keinen routinemäßigen Grenzwert für Kollagen im Blut, anhand dessen eine der 13 klassifizierten Subtypen diagnostiziert werden kann. Blutuntersuchungen können andere Ursachen für Symptome aufdecken, etwa Eisenmangel oder eine Schilddrüsenfunktionsstörung. Für molekular definierte EDS-Formen ist eine angemessene genetische Interpretation erforderlich, während hypermobiles EDS eine klinische Beurteilung erfordert.
Lassen Sie sich Ihre Blutwerte erklären
Laden Sie Ihren Laborbericht hoch und die KI von Kantesti erklärt jeden Biomarker innerhalb von Sekunden in einfacher Sprache. Weltweit von mehr als 2 Millionen Menschen genutzt.
Referenzen
- Klein, T., Mitchell, S. & Weber, H. (2026). Urobilinogen im Urintest: Vollständiger Urinanalyse-Leitfaden 2026. Kantesti KI-Medizinrecherche. DOI
- Klein, T., Mitchell, S. & Weber, H. (2026). Leitfaden zu Eisenstatusuntersuchungen: TIBC, Eisensättigung und Eisenbindungskapazität. Kantesti KI-Medizinrecherche. DOI
- Malfait F et al. (2017). Die internationale Klassifikation der Ehlers-Danlos-Syndrome von 2017. American Journal of Medical Genetics Part C: Seminars in Medical Genetics. DOI
- Richards S et al. (2015). Standards und Leitlinien für die Interpretation von Sequenzvarianten: gemeinsame Konsensempfehlung des American College of Medical Genetics and Genomics und der Association for Molecular Pathology. Genetics in Medicine. DOI PubMed
- Tofts LJ et al. (2023). Hypermobilität der Gelenke bei Kindern: ein diagnostischer Rahmen und narrative Übersichtsarbeit. Orphanet Journal of Rare Diseases. DOI
- 2M+Analysierte Tests
- 127+Länder
- 100+Sprachen
Über das medizinische Team


E-E-A-T Vertrauenssignale
Erfahrung
Ärztlich geleitete klinische Überprüfung von Labor-Interpretations-Workflows.
Sachverstand
Fokus der Labormedizin darauf, wie Biomarker sich im klinischen Kontext verhalten.
Autorität
Medizinisch geprüft von Dr. Thomas Klein, mit Beiträgen von Dr. Sarah Mitchell und Prof. Dr. Hans Weber.
Vertrauenswürdigkeit
Evidenzbasierte Interpretation mit klaren nächsten Schritten zur Reduzierung von Alarm.
Medizinischer Haftungsausschluss
Dieser Artikel dient nur zu Bildungszwecken und stellt keine medizinische Beratung dar. Wende dich für Diagnose- und Behandlungsentscheidungen immer an eine qualifizierte medizinische Fachkraft.
Veröffentlicht · Kontaktieren Sie das Redaktionsteam
Veröffentlicht von Kantesti Ltd, eingetragen in England und Wales, Firmennr. 17090423, London, Vereinigtes Königreich.
