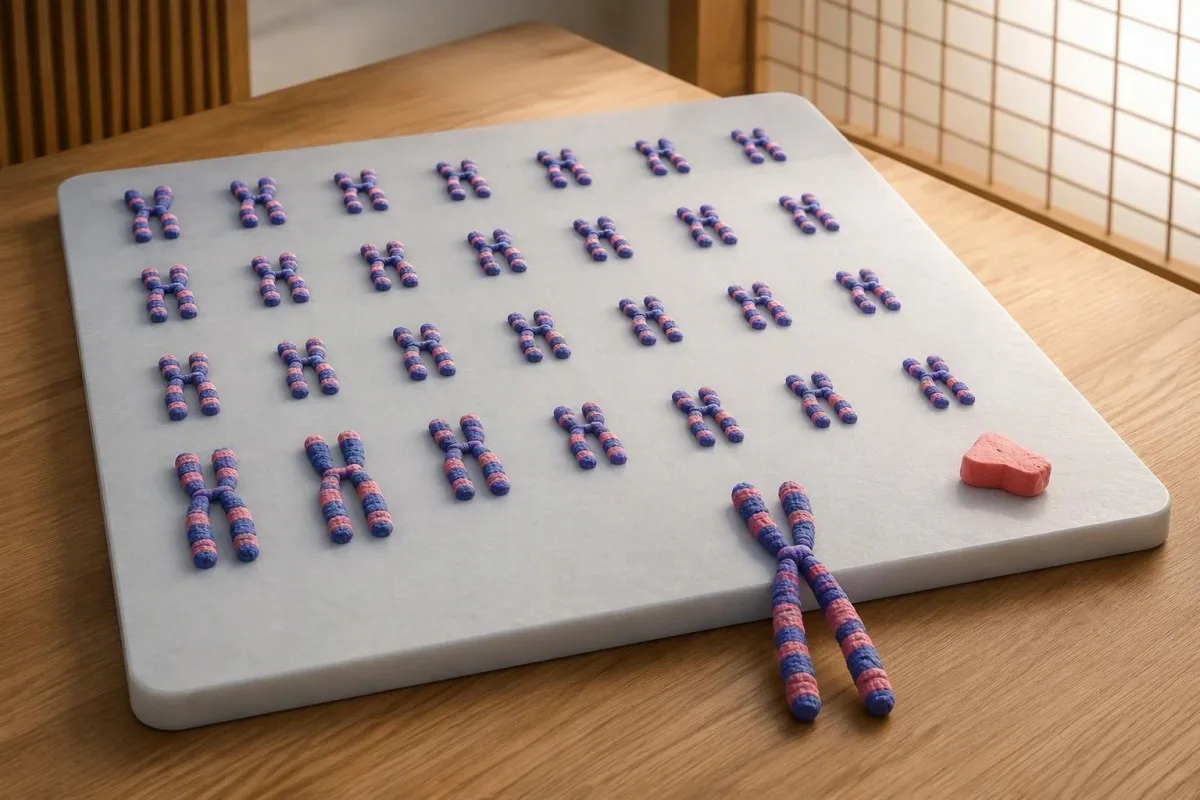
Ein Chromosomenbefund kann die Diagnose bestätigen, ohne alle gesundheitlichen Folgen vorherzusagen. Die Probe, die Zahl der untersuchten Zellen und der Testgrund beeinflussen, wie der Befund zu interpretieren ist.

- Test auf das Turner-Syndrom bezeichnet in der Regel einen Karyotyp aus peripherem Blut, bei dem mindestens 30 Metaphasezellen untersucht werden und der zusammen mit den klinischen Befunden interpretiert wird.
- 45,X-Chromosomenbefund bedeutet, dass die untersuchten Zellen 45 Chromosomen enthalten, darunter ein X-Chromosom; er sagt nichts über die Intelligenz aus und sagt auch nicht alle Komplikationen voraus.
- Mosaikartiges Turner-Syndrom bedeutet, dass mindestens zwei Chromosomen-Zelllinien vorhanden sind, etwa 45,X und 46,XX; ihre Anteile können sich zwischen den Geweben unterscheiden.
- Normaler Blut-Karyotyp verringert die Wahrscheinlichkeit eines Turner-Syndroms, kann jedoch bei weiterhin starkem klinischem Verdacht einen niedriggradigen oder auf bestimmte Gewebe beschränkten Mosaizismus übersehen.
- Negatives pränatales Screening schließt das Turner-Syndrom nicht aus, da ein zellfreier DNA-Screeningtest nicht diagnostisch ist und teilweise Chromosomenmuster der Plazenta widerspiegelt.
- Zusätzliche Untersuchungen können weitere Zellen, gezielte FISH oder eine zweite Gewebeprobe umfassen, wenn ein Facharzt für Genetik eine spezifische ungeklärte Frage erkennt.
- Kardiovaskuläre Untersuchung erfolgt nach der Bestätigung auch bei scheinbar milden Mosaikfällen; normale Routinelaborwerte schließen Aorten- oder Herzklappenanomalien nicht aus.
- Langfristige Überwachung umfasst Nierenbildgebung, Beurteilung von Wachstum und Pubertät, Hörtests sowie eine altersgerechte Überwachung von Schilddrüse, Glukose, Leber, Zöliakie und Knochen.
Welcher Test auf das Turner-Syndrom bestätigt die Diagnose?
Die übliche Bestätigungsuntersuchung Test auf das Turner-Syndrom ist eine Blut- Karyotyp, die zusammen mit den klinischen Befunden interpretiert wird. Ein 45,X- Ergebnis weist Zellen mit einem X-Chromosom nach; ein Mosaik-Turner-Syndrom weist verschiedene chromosomale Zelllinien nach, beispielsweise 45,X/46,XX. Ein negativer pränataler Screeningtest schließt keines der beiden Muster aus, und die Bestätigung sollte kardiovaskuläre, renale, Wachstums-, hormonelle und audiologische Untersuchungen nach sich ziehen.
Die internationale Leitlinie von 2024 empfiehlt die Untersuchung von mindestens 30 Metaphasenzellen als Chromosomenanalyse der ersten Wahl bei Verdacht auf Turner-Syndrom (Gravholt et al., 2024). Das Labor zählt die Chromosomen und untersucht ihre Struktur, sodass ein normales großes Blutbild, ein normaler Schilddrüsenwert oder ein normales Hormonprofil diese Untersuchung nicht ersetzen kann – auch dann nicht, wenn all diese Ergebnisse beruhigend erscheinen.
Kantesti ist ein KI-Bluttestanalysator, der dabei helfen kann, begleitende Laborergebnisse zu erklären, aber keine Chromosomendiagnose bestätigen kann. Informationen über unser klinischer Schwerpunkt erläutert unsere Rolle; die Chromosomenbestimmung erfordert ein zytogenetisches Labor, und Befunde, die 45,X, eine strukturelle X-Veränderung oder ein Mosaik beschreiben, müssen vom behandelnden Arzt oder Genetikteam interpretiert werden.
Mein klinischer Schwerpunkt als Thomas Klein, MD, besteht darin, zwei Fragen voneinander zu trennen: “Welches Chromosomenmuster wurde festgestellt?” und “Welche Betreuung benötigt diese Person?” Eine damit verbundene Erklärung des Geschlechtschromosomen-Karyotyps veranschaulicht dieselbe Unterscheidung, obwohl beim Turner-Syndrom andere Chromosomenbefunde und ein anderer Überwachungspfad eine Rolle spielen.
Wann sollten unerklärtes vermindertes Wachstum oder eine verzögerte Pubertät Anlass für eine Testung sein?
Unerklärlicher Kleinwuchs, verzögerte Pubertät, primäre Amenorrhö oder bestimmte angeborene Befunde können einen Karyotyp zur Abklärung eines Turner-Syndroms rechtfertigen. Die Untersuchung sollte nicht von einem Pterygium colli oder einem anderen erkennbaren Erscheinungsbild abhängen; bei manchen Menschen mit Mosaik-Turner-Syndrom wird dies erstmals bei einer hormonellen Untersuchung im Jugendalter oder einer Fertilitätsabklärung im Erwachsenenalter festgestellt.
Bei einem Mädchen, dessen Körpergröße ungefähr unter −2 Standardabweichungen, liegt oder dessen Wachstumskurve vom für ihre Familie erwarteten Muster abweicht, ist eine klinische Beurteilung des Wachstums erforderlich und keine automatische Diagnose. Eine Turner-Testung kann auch dann sinnvoll sein, wenn die Wachstumshormonwerte normal sind, da vermindertes Wachstum durch chromosomenbedingte Mechanismen und nicht durch einen klassischen Wachstumshormonmangel entstehen kann.
Wenn sich bis etwa zum Alter von 13 Jahren, keine Brustentwicklung zeigt oder bis zum Alter von 15 Jahre, keine erste Regelblutung auftritt, ist eine Abklärung auf verzögerte Pubertät oder primäre Amenorrhoe angezeigt; dies sind Auslöser für weitere Untersuchungen, keine Turner-spezifischen diagnostischen Grenzwerte. Unser Leitfaden zur Hormonabklärung bei Jugendlichen erklärt, warum Alter, Entwicklung, Ernährung und die pädiatrischen Referenzintervalle des Labors gemeinsam berücksichtigt werden müssen.
Betrachten wir beispielhaft einen 14-jähriger bei Kleinwuchs und geringer Pubertätsentwicklung: Ein hoher FSH-Wert kann auf eine verminderte Gonadenfunktion hindeuten, aber nicht die chromosomale Ursache belegen. Vor der Entscheidung, welche Untersuchungen die konkrete klinische Fragestellung beantworten, würde ich auch nach angeborenen Herzbefunden, wiederholten Ohrproblemen, Schwellungen an Händen oder Füßen im Neugeborenenalter, der Körpergröße der Familienmitglieder und früheren genetischen Untersuchungen fragen.
Was bedeutet ein 45,X-Chromosomenbefund genau?
A 45,X-Chromosomenbefund bedeutet, dass die angegebene Zelllinie 45 Chromosomen, enthält, darunter ein X-Chromosom statt zweier Geschlechtschromosomen. Im passenden klinischen Kontext stützt dies die Diagnose eines Turner-Syndroms; die Bezeichnung beschreibt die untersuchten Zellen, nicht ein vollständiges Verzeichnis sämtlicher Zellen im Körper der Person.
Die meisten menschlichen somatischen Zellen enthalten 46 Chromosomen: 22 Autosomenpaare und 2 Geschlechtschromosomen. Das Turner-Syndrom kann durch das vollständige oder teilweise Fehlen eines zweiten Geschlechtschromosoms entstehen; daher muss ein Befund nicht genau 45,X lauten, um klinisch relevant zu sein. Strukturelle Befunde am X-Chromosom erfordern eine Beurteilung des fehlenden oder veränderten Materials.
Die Gendosis von SHOX hilft zu erklären, warum Kleinwuchs auftreten kann: Dieses Gen liegt in einer Region, die normalerweise auf beiden Geschlechtschromosomen vorhanden ist, und der Verlust einer funktionsfähigen Kopie kann das Wachstum beeinträchtigen. Die Chromosomenzahl unterscheidet sich daher von einer Hormonkonzentration; unsere Erklärung zu Ergebnistypen und Messwerten hilft Lesern, beschreibende Befunde von numerischen Laborreferenzbereichen zu unterscheiden.
Ein Befund, der 45,X in 30 untersuchten Zellen angibt, beweist nicht, dass anderswo keine 46,XX-Zellen vorhanden sind, und bedeutet nicht, dass sich alle mit dem Turner-Syndrom verbundenen Komplikationen entwickeln werden. Die Intelligenz liegt gewöhnlich im Normalbereich, auch wenn manche Betroffene von einer Untersuchung der visuell-räumlichen Fähigkeiten, der Mathematik, der Aufmerksamkeit oder der sozialen Kognition profitieren können – Bedürfnisse, die sich nicht direkt aus der Chromosomenbezeichnung ablesen lassen.
Wie unterscheidet sich das mosaikartige Turner-Syndrom von 45,X?
Mosaikartiges Turner-Syndrom bedeutet, dass mindestens 2 genetisch unterschiedliche Zelllinien bei derselben Person vorhanden sind. Ein häufiges Beispiel ist 45,X/46,XX, aber es kommen auch andere Kombinationen vor; eine zweite Zelllinie kann eine strukturelle Veränderung des X-Chromosoms oder Y-Chromosomenmaterial enthalten, statt eines vollständig typischen 46,XX-Chromosomensatzes.
Wenn ein Labor 8 Zellen mit 45,X und 22 mit 46,XX, findet, beträgt der beobachtete Anteil von 45,X in dieser untersuchten Probe etwa 27%. Dieser Prozentsatz entspricht nicht dem Prozentsatz des gesamten Körpers, der “betroffen” ist, und er erlaubt keine verlässliche zahlenmäßige Vorhersage der Körpergröße, Fruchtbarkeit, des Herzrisikos oder des künftigen Hormonbedarfs.
Spontane Pubertät und Menstruation sind in einigen 45,X/46,XX-Gruppen wahrscheinlicher als bei nichtmosaikartigen 45,X-Gruppen, aber keines der beiden Ergebnisse ist für eine einzelne Person garantiert. Eine Person kann anfangs ihre Periode haben und später eine Ovarialinsuffizienz entwickeln; FSH-Erhöhung und ihre Ursachen können diese hormonelle Veränderung erklären helfen, ohne vorzutäuschen, dass eine einzelne FSH-Messung ihren Zeitpunkt vorhersagt.
Die Verteilung von 2 Zelllinien kann sich zwischen Blut, Haut und anderen Geweben unterscheiden. Das ist ein Grund dafür, dass das äußere Erscheinungsbild und die Prozentwerte im Blut nicht immer übereinstimmen. Ich würde das Turner-Syndrom mit Mosaizismus nicht automatisch als “mild” bezeichnen: Entscheidend ist in der Praxis, welche Komplikationen durch Untersuchungen ausgeschlossen wurden, und nicht, ob der Chromosomenbefund eine beruhigend wirkende zweite Linie enthält.
Kann ein normaler Blut-Karyotyp einen Mosaizismus übersehen?
Ein normaler Blutkaryotyp kann einen niedriggradigen oder auf bestimmte Gewebe beschränkten Mosaizismus übersehen, insbesondere wenn das klinische Bild weiterhin stark dafür spricht. Die Untersuchung einer größeren Anzahl von Zellen erhöht die Wahrscheinlichkeit, eine Minderheitszelllinie im untersuchten Gewebe nachzuweisen, doch keine endliche Anzahl von Blutzellen beweist, dass alle anderen Gewebe dasselbe Chromosomenmuster aufweisen.
Nach einem vereinfachten Modell unabhängiger Stichproben schließt der Befund keiner abnormalen Zellen unter 30 Zellen eine Zelllinie mit einem Anteil von etwa 10% oder mehr mit einer Konfidenz von etwa 95% aus. Dies ist die statistische Grundlage für traditionelle Tabellen zum Ausschluss eines Mosaizismus, aber keine Garantie für die diagnostische Sensitivität bei jeder Patientin und jedem Patienten (Hook, 1977); Kulturbedingungen und Gewebeunterschiede können die Modellannahmen beeinträchtigen.
Auf derselben 95%-Konfidenz ebene entsprechen die Untersuchung von 60 unauffälligen Zellen einer oberen Grenze von ungefähr 5% und die von 100 Zellen einer oberen Grenze von ungefähr 3%, sofern die Stichprobenannahmen zutreffen. Die Formel lautet 1 − 0.05^(1/n), wobei n die Anzahl der untersuchten Zellen ist; sie beschreibt die Unsicherheit innerhalb einer Probe, nicht die Wahrscheinlichkeit, dass eine Person das Turner-Syndrom hat oder nicht hat.
Kantesti ist ein KI-Labortest-Interpretationsdienst, der dabei helfen kann, zugehörige Ergebnisse zu ordnen; ein normales klinisch-chemisches Panel kann jedoch einen Chromosomenmosaizismus nicht klären. Unser KI-Technologieerklärung beschreibt eine andere Aufgabe als das Zählen von Zellen; wenn ein Befund 46,XX in 30 Zellen angibt, hängt die nächste Entscheidung weiterhin vom Überweisungsgrund und der fachärztlichen Beurteilung ab.
Warum schließt ein negativer pränataler Screeningtest das Turner-Syndrom nicht aus?
Ein negatives pränatales Screening schließt das Turner-Syndrom nicht aus, da ein Screening das Risiko einschätzt, statt eine fetale Chromosomendiagnose zu stellen. Beim zellfreien DNA-Screening wird ein Gemisch analysiert, das überwiegend aus mütterlicher DNA besteht, wobei der schwangerschaftsassoziierte Anteil größtenteils aus der Plazenta stammt; fetaler Mosaizismus, Unterschiede in der Plazenta und Einschränkungen des Tests können zu diskordanten Ergebnissen führen.
Nicht jedes pränatale Panel umfasst Aneuploidien der Geschlechtschromosomen, daher kann “geringes Risiko” sich nur auf Trisomie 21, 18 und 13 beziehen. Der Originalbefund ist wichtiger als eine aus der Erinnerung wiedergegebene telefonische Mitteilung: Prüfen Sie, auf welche Erkrankungen getestet wurde, ob Monosomie X eingeschlossen war und ob das Labor ein Ergebnis oder eine nicht auswertbare Probe meldete.
Auch bei positiven Screenings auf Monosomie X ist Vorsicht geboten: Eine klinische Übersichtsarbeit beschrieb einen gepoolten positiven prädiktiven Wert von etwa 26%, wobei die Werte zwischen Studien und Populationen erheblich variierten (Dowlut-McElroy et al., 2022). Diese Zahl bezieht sich auf positive Screenings, nicht auf die Sensitivität oder die Sicherheit, die ein negatives Screening bietet; sie darf nicht zur Berechnung des Restrisikos einer bestimmten Schwangerschaft herangezogen werden.
Ein späteres Kind mit ungeklärtem Kleinwuchs oder verzögerter Pubertät sollte trotz eines früheren “negativen” pränatalen Ergebnisses untersucht werden. Ein gewöhnliches Schwangerschaftstestergebnis im Urin beantwortet eine noch engere Frage – es weist hCG nach, nicht Chromosomen – und weder ein normaler Ultraschall noch ein einzelnes Screening-Ergebnis kann alle Formen des 45,X-Mosaizismus ausschließen.
Welche pränatalen diagnostischen Tests klären einen vermuteten Chromosomenbefund ab?
Durch Chorionzottenbiopsie und Amniozentese können Proben für eine diagnostische Chromosomenuntersuchung gewonnen werden, nachdem Nutzen, Grenzen und eingriffsbedingte Risiken besprochen wurden. Eine Amniozentese kann besonders hilfreich sein, wenn Plazentamosaizismus vermutet wird, da dabei eine andere Quelle schwangerschaftsassoziierter Zellen beprobt wird als bei der Chorionzottenbiopsie.
Eine Chorionzottenbiopsie wird üblicherweise im ersten Trimester durchgeführt, meist etwa zwischen der 11. und 14. Schwangerschaftswoche, während eine Amniozentese im Allgemeinen ab der 15. Woche erfolgt. Eine Fachärztin oder ein Facharzt für Pränatalmedizin sollte den örtlich üblichen Zeitpunkt und die Labormethoden erläutern; entscheidend ist nicht einfach, welcher Eingriff früher möglich ist, sondern mit welcher Probe sich die vermutete Chromosomendiskrepanz am besten klären lässt.
Ein Mosaikbefund in den Chorionzotten kann auf einen auf die Plazenta begrenzten Mosaizismus hindeuten und nicht auf dasselbe Muster im gesamten Fetus. Wenn 2 Zelllinien angegeben werden, kann die Beratung auch die Frage umfassen, ob sich kultivierte und nicht kultivierte Präparate unterscheiden, ob eine Amniozentese angezeigt ist und welche Unsicherheit selbst nach zusätzlichen Untersuchungen bestehen bleibt – Fragen, die in einer einzeiligen Zusammenfassung leicht untergehen.
Eine Chromosomenuntersuchung der Mutter kann mitunter ein positives Ergebnis der zellfreien DNA auf Monosomie X erklären, doch mütterliche Befunde bestätigen oder widerlegen eine fetale Diagnose nicht automatisch. Bewahren Sie den vollständigen Originalbefund auf: unser PDF-Transkriptionscheckliste ist besonders relevant, wenn Zeichensetzung, Klammern oder die Unterscheidung zwischen 45,X und 46,XX bei der Dokumentenextraktion verändert werden könnten.
Wann sind FISH, die Untersuchung eines anderen Gewebes oder eine Testung auf Y-Material hilfreich?
Von Fachleuten veranlasste zusätzliche Untersuchungen sind hilfreich, wenn der anfängliche Karyotyp eine klinisch bedeutsame Frage offenlässt. Zu den Möglichkeiten zählen die Untersuchung weiterer Blutzellen, gezielte FISH, eine Chromosomenanalyse eines anderen Gewebes oder ein Test auf Y-Chromosomenmaterial; diese Verfahren sind nicht austauschbar und sollten nicht als wahlloses Panel nach dem Motto “mehr ist besser” angeordnet werden.
Bei der FISH werden fluoreszierende Sonden verwendet, die auf ausgewählte Chromosomenregionen gerichtet sind, sodass Labore viele Zellkerne auf ein bestimmtes Ziel hin untersuchen können. Eine Sonde kann helfen, eine vermutete Minderheitszelllinie oder ein nicht identifiziertes Markerchromosom zu untersuchen, doch ein unauffälliges gezieltes Ergebnis schließt nicht jede strukturelle Anomalie aus; selbst die Untersuchung von 100 Zellkernen beantwortet nur die Frage, auf die der jeweilige Test ausgerichtet ist.
Wenn eine 46,XX-Blutuntersuchung nicht mit einem ausgeprägten Turner-Phänotyp übereinstimmt, kann eine Genetikerin oder ein Genetiker je nach vermutetem Befund und validierten Labormethoden Mundschleimhautzellen oder aus der Haut gewonnene Zellen in Betracht ziehen. Eine Chromosomen-Microarray-Analyse kann einige Kopienzahlveränderungen aufklären, aber einen niedriggradigen Mosaizismus oder balancierte Umlagerungen möglicherweise übersehen; eine alleinige Wiederholung der Blutuntersuchung kann ein auf ein anderes Gewebe beschränktes Chromosomenmuster nicht klären.
Testen für Y-Chromosomenmaterial ist besonders relevant, wenn ein Markerchromosom identifiziert werden muss oder ein 45,X-Befund mit Virilisierung einhergeht; die Leitlinie von 2024 unterstützt in letzterem Fall eine molekulare Abklärung (Gravholt et al., 2024). Der Nachweis erfordert eine fachärztliche Besprechung des Risikos gonadalen Wachstums und ein individuelles Vorgehen – keine automatische Operation aufgrund einer App; Kantesti AI sollte klinische Standards und Einschränkungen nicht mit einer zytogenetischen Validierung verwechselt werden.
Welche Untersuchungen des Herzens und der Aorta folgen auf die Bestätigung?
Jede bestätigte Diagnose eines Turner-Syndroms erfordert eine kardiovaskuläre Beurteilung, auch bei Personen mit Mosaikbefunden und wenigen äußerlich erkennbaren Merkmalen. Die Erstbeurteilung umfasst üblicherweise eine Echokardiografie und eine Blutdruckmessung; für neu diagnostizierte Jugendliche und Erwachsene wird außerdem eine kardiovaskuläre MRT empfohlen, wobei Zeitpunkt und Nachsorge von Alter, Befunden und klinischer Durchführbarkeit abhängen.
Die Leitlinie von 2024 empfiehlt zusätzlich zu oder anstelle einer initialen Echokardiografie eine kardiovaskuläre MRT für neu diagnostizierte Jugendliche und Erwachsene, idealerweise innerhalb von 12 Monaten wiederholt werden. sofern angemessen (Gravholt et al., 2024). Eine MRT kann die Anatomie der Aorta und der Venen erkennen, die sich in einer Echokardiografie möglicherweise nicht vollständig darstellen lässt; bei Kindern kann der Zeitpunkt der MRT davon abhängen, ob die Untersuchung ohne Vollnarkose durchgeführt werden kann.
Der Blutdruck sollte jährlich beurteilt werden, vorzugsweise mittels Langzeitmessung, sofern verfügbar, da Bluthochdruck das Aortenrisiko erhöhen und bei einer einzelnen Messung in der Praxis unentdeckt bleiben kann. Unsere Erläuterung zur Beurteilung von Bluthochdruck erklärt Laborhinweise auf andere Ursachen, doch normale Elektrolyt- oder Nierenwerte machen eine kardiovaskuläre Überwachung bei Turner-Syndrom nicht überflüssig.
Bei Erwachsenen mit geringem Risiko und vollständig unauffälliger Erstbeurteilung können die Bildgebungsintervalle etwa 5–10 Jahre, betragen, während Auffälligkeiten, eine geplante Schwangerschaft oder sich verändernde Messwerte eine engmaschigere Nachsorge erfordern. Die Aortengröße muss unter Berücksichtigung der Körpergröße beurteilt werden; plötzliche starke Brust-, Rücken- oder Nackenschmerzen, ein Kollaps oder neu auftretende Atemnot erfordern eine notfallmäßige Abklärung, statt auf ein Blutbild bei Brustschmerzen.
Warum sollte die Nierenanatomie untersucht werden, wenn das Kreatinin normal ist?
zu warten. Bei der Diagnose eines Turner-Syndroms wird eine Nierenultraschalluntersuchung empfohlen, da die Nierenanatomie und die Nierenfunktion unterschiedliche Fragen betreffen. Eine Hufeisenniere, eine ungewöhnliche Lage oder eine Besonderheit des Nierenbeckenkelchsystems können trotz eines normalen Kreatininwerts vorliegen; die Bildgebung stellt die Anatomie fest, während Blut- und Urintests die Funktion und bestimmte Komplikationen beurteilen.
Eine Person kann 2 funktionsfähige Nierenanteile , die hufeisenförmig verbunden sind, ohne dass eine abnormale geschätzte Filtrationsrate vorliegt. Die Anatomie zu erkennen, ist aus praktischen Gründen wichtig: Sie kann die Beurteilung von Harnwegsbeschwerden, Abflussstörungen, Steinen und Blutdruck beeinflussen, statt lediglich einen weiteren Eintrag in der Krankenakte zu ergänzen.
Die kreatininbasierte eGFR zeigt die Form der Nieren nicht, und seine Interpretation hängt teilweise von der Muskelmasse und der verwendeten Gleichung ab. Unser Leitfaden zu Nierenwerten im Stoffwechselpanel erläutert diese Einschränkung; bei Kindern ist eine altersgerechte Beurteilung erforderlich, und eine automatisch neben dem Ergebnis eines Kindes angegebene eGFR für Erwachsene sollte nicht ungeprüft übernommen werden, ohne das Verfahren des Labors zu überprüfen.
Wenn bildgebende Untersuchungen eine erhebliche Nierenanomalie erkennen lassen, kann die behandelnde Fachkraft regelmäßige Urinanalysen oder Proteinbestimmungen ergänzen und Wiederholungsuntersuchungen abhängig von den Symptomen planen; bei bestimmten Anomalien wird eine jährliche Kontrolle auf Proteinurie in den Leitlinien von 2024. empfohlen. Wiederkehrende Harnwegsbeschwerden, unerklärter Bluthochdruck oder eine Veränderung der Nierenmarker sollten eine Überprüfung veranlassen, statt anzunehmen, dass ein unauffälliger Scan im Kindesalter jede spätere Frage beantwortet.
Welche Untersuchungen der Schilddrüse, auf Zöliakie, des Glukosestoffwechsels und der Leber folgen als Nächstes?
Die Nachsorge beim Turner-Syndrom umfasst eine altersgerechte Überwachung auf Schilddrüsenerkrankungen, Zöliakie, Diabetes und Leberauffälligkeiten. Diese Tests überwachen damit verbundene Gesundheitsrisiken, bestätigen jedoch nicht die Chromosomendiagnose; die internationale Leitlinie von 2024 gibt Anfangsalter und Intervalle vor, wobei Symptome oder frühere Auffälligkeiten frühere oder häufigere Untersuchungen rechtfertigen können.
Ein TSH-Screening wird alle 1–2 Jahre ab dem Alter von 2 Jahren empfohlen, mit zusätzlichen Untersuchungen bei Symptomen oder auffälligen Ergebnissen (Gravholt et al., 2024). Freies T4 und gegebenenfalls Schilddrüsenantikörper beantworten andere Fragen im Rahmen der Nachsorge; unser thyroid test Erklärung hilft dabei, die Hormonproduktion vom Hypophysensignal zu unterscheiden, das sie anregt.
Beim Zöliakie-Screening werden in der Regel IgA-Antikörper gegen Gewebstransglutaminase sowie Gesamt-IgA bestimmt, beginnend etwa im Alter von 2 Jahren und anschließend alle 2–5 Jahre oder bei entsprechenden Symptomen früher. Ein niedriger Gesamt-IgA-Wert kann ein IgA-basiertes Screening irreführend machen, und der Verzicht auf Gluten vor dem Test kann die Sensitivität verringern; der Leitfaden zu Gluten vor der Testung erklärt, warum Ernährungsumstellungen vor Schlussfolgerungen besprochen werden sollten.
HbA1c oder Nüchternglukose und Leberenzyme werden in der Regel alle 1–2 Jahre ab dem Alter von 10 Jahren kontrolliert, wobei das genaue Testpanel und das weitere Vorgehen individuell angepasst werden. Kantesti AI kann helfen, diese Verlaufswerte darzustellen, aber ein unauffälliger HbA1c schließt nicht jede Störung des Glukosestoffwechsels aus, und ein erhöhter ALT-Wert sollte abgeklärt werden, statt automatisch dem Gewicht oder dem Turner-Syndrom selbst zugeschrieben zu werden.
Wie werden Wachstum, Pubertät, Knochen und Hörvermögen beurteilt?
Wachstum, pubertäre Entwicklung, Knochengesundheit und Hörvermögen müssen nach Bestätigung des Turner-Syndroms planmäßig beurteilt werden. Eine Wachstumshormonbehandlung kann ausgewählten Kindern auch ohne klassischen Wachstumshormonmangel helfen, während eine Östrogenersatztherapie Pubertät und Knochengesundheit unterstützen kann, wenn die körpereigene Hormonproduktion nicht ausreicht; keine der beiden Behandlungen sollte allein anhand des Chromosomenanteils ausgewählt werden.
Die Leitlinie von 2024 unterstützt die Erwägung einer Wachstumshormonbehandlung ab etwa 2 Jahren , wenn eine Wachstumsverzögerung, Kleinwuchs oder eine voraussichtlich geringe Körpergröße im Erwachsenenalter eine Behandlung rechtfertigt (Gravholt et al., 2024). Eine Beurteilung einer Wachstumshormonbehandlung im Kindesalter beantwortet eine verwandte, aber andere Frage; Ausgangswachstum, Körpergröße der Familie, Behandlungsbelastung und beobachteter Verlauf sind wichtiger als ein einzelner IGF-1-Wert.
Bei Mädchen mit Anzeichen einer Ovarialinsuffizienz, beginnt eine niedrig dosierte Östrogengabe häufig im Alter von etwa 11–12 Jahren, mit schrittweisen Erhöhungen, um den normalen Verlauf der Pubertät nachzuahmen. Eine Knochendichtemessung erfolgt im Allgemeinen nach Abschluss des Wachstums und vor dem 21. Lebensjahr, anschließend bei Erwachsenen häufig alle 5–10 Jahre; Untersuchungen auf Knochenschwund ergänzen die DXA, deren Auswertung Kleinwuchs und eine geringere Knochengröße berücksichtigen muss.
Eine Hörprüfung wird im Allgemeinen im Kindes- und Jugendalter alle 2–3 Jahre und im Erwachsenenalter alle 5 Jahre empfohlen, oder bei Beschwerden früher (Gravholt et al., 2024). Hörprobleme können mit Konzentrationsschwäche oder schulischen Problemen verwechselt werden; daher sollte die schulische Unterstützung neben dem Lernbedarf auch die Audiologie berücksichtigen; Vitamin D, Zahnpflege und psychosoziale Unterstützung gehören ebenfalls zum Nachsorgeplan.
Was bedeuten Mosaikbefunde für Fruchtbarkeit und Schwangerschaft?
Mosaikbefunde der Chromosomen können die Möglichkeit einer spontanen Ovarialfunktion erhöhen, belegen jedoch weder die Fruchtbarkeit noch die Sicherheit einer Schwangerschaft. Menstruationsanamnese, Hormonwerte, die Beurteilung der ovariellen Reserve und eine fachärztliche Beratung geben Aufschluss über das Fortpflanzungspotenzial; die kardiovaskuläre Untersuchung beantwortet die davon getrennte Frage, ob eine Schwangerschaft ein nicht vertretbares mütterliches Risiko darstellen würde.
AMH kann zur Beurteilung der ovariellen Reserve beitragen, aber es gibt keinen einzelnen Turner-spezifischen AMH-Wert, der eine spontane Empfängnis oder einen erfolgreichen Fertilitätserhalt garantiert. Ein Mosaikanteil von 20% oder 80% im Blut kann die Beurteilung der reproduktiven Situation nicht ersetzen; unsere Erläuterung zur Interpretation eines niedrigen AMH-Werts beschreibt, weshalb Alter, Testverfahren, Behandlungsanamnese und klinischer Zweck der Untersuchung die Interpretation beeinflussen.
Auch bei spontaner Menstruation kann das reproduktive Zeitfenster verkürzt sein; eine Beratung zur Fruchtbarkeit sollte daher nicht bis zu 12 Monaten erfolgloser Versuche aufgeschoben werden, wenn bereits eine Ovarialinsuffizienz vermutet wird. Ausgewählte Patientinnen können eine Fertilitätserhaltung erwägen, doch Eignung und erwarteter Nutzen sind unterschiedlich; eine IVF-Laboruntersuchung liefert Informationen, ohne die kardiovaskulären Risiken des Austragens einer Schwangerschaft zu klären.
Eizellen von Spenderinnen beseitigen die mit Turner verbundenen Schwangerschaftsrisiken nicht, da diese Risiken teilweise auf die kardiovaskuläre Anatomie und Physiologie der schwangeren Person zurückzuführen sind. Eine kardiale Bildgebung vor der Empfängnis wird im Allgemeinen innerhalb von 2 Jahren vor einer geplanten Schwangerschaft oder assistierten Reproduktion empfohlen, ergänzt durch weitere Untersuchungen nach Bedarf; bestimmte Aortenbefunde sprechen gegen eine Schwangerschaft, und eine Östrogenersatztherapie sollte nicht als Verhütung angesehen werden.
Forschungspublikationen und eine praktische Checkliste für die Nachsorge
Nach der Bestätigung ist ein abgestimmter fachärztlicher Plan der sinnvolle nächste Schritt – keine wiederholten Chromosomentests ohne klinische Fragestellung. Mit Stand vom 12. Oktober 2026 ist die internationale Leitlinie zum Turner-Syndrom von 2024 die wichtigste hier zitierte aktuelle Leitlinie; die begleitenden allgemeinen Laborveröffentlichungen unten sind Informationsmaterialien und kein Beleg dafür, dass ein Blutanalysesystem das Turner-Syndrom diagnostizieren kann.
Kantesti ist eine KI-Plattform zur Interpretation von Biomarkern, die dabei helfen kann, den Laborteil eines Nachsorgeplans für Turner-Syndrom zu organisieren. Bringen Sie zum nächsten Termin 3 praktische Unterlagen mit: den vollständigen zytogenetischen Befund, frühere Befunde bildgebender Untersuchungen von Herz und Nieren sowie eine datierte Liste der Medikamente und Laborergebnisse; Chromosomennotation, Probenquelle und Zahl der ausgezählten Zellen sollten dem Originalbefund beigefügt bleiben.
Allgemeine Laborveröffentlichungen sollten innerhalb ihres Geltungsbereichs gelesen werden: der Leitfaden zur Interpretation des Eisenprofils betrifft den Eisenstatus, nicht die Bestätigung von Chromosomen. Der Leitfaden für Gerinnungstests behandelt Gerinnungsassays, die keine routinemäßigen diagnostischen Tests auf Turner-Syndrom sind; die 2 bereitgestellten Zenodo-DOIs sind unten mit APA-Zitaten, bei denen der Titel zuerst genannt wird, und klar gekennzeichneten Links zur Repository-Suche aufgeführt.
Redaktionelle Einschätzung von Thomas Klein, MD: Fragen Sie, wer die Genetik, Endokrinologie, Kardiologie und hausärztliche Versorgung koordinieren wird und wann die erste Nachsorgeuntersuchung stattfinden wird. Kantesti medizinische Beratungsratschläge beschreibt unseren klinischen Aufsichtskontext, aber dieser Entwurf behauptet nicht, dass eine individuelle Begutachtung erfolgt ist; vor der Veröffentlichung oder klinischen Verwendung müssen Empfehlungen und jeder persönliche Behandlungsplan ärztlich geprüft und dokumentiert werden.
Häufig gestellte Fragen
Welcher Bluttest bestätigt das Turner-Syndrom?
Ein Karyotyp aus peripherem Blut ist die übliche bestätigende Erstuntersuchung bei Verdacht auf ein Turner-Syndrom und wird zusammen mit den klinischen Befunden interpretiert. Die internationale Leitlinie von 2024 empfiehlt, mindestens 30 Metaphasenzellen zu untersuchen. Die Analyse kann 45,X, mosaikartige Zelllinien und einige strukturelle Anomalien des X-Chromosoms nachweisen. Routinemäßige Hormontests, ein großes Blutbild und eine KI-Laborinterpretation können die Chromosomendiagnose nicht stellen.
Bedeutet ein 45,X-Ergebnis immer ein Turner-Syndrom?
Ein konstitutionelles 45,X-Chromosomenergebnis stützt in einem geeigneten klinischen Kontext die Diagnose Turner-Syndrom, doch Probe, Alter, Zellzahl und Testindikation müssen überprüft werden. Die Notation bedeutet, dass die angegebene Zelllinie 45 Chromosomen aufweist, darunter ein X-Chromosom. Eine sehr kleine 45,X-Population bei einem älteren Erwachsenen kann manchmal auf einen altersbedingten Verlust des X-Chromosoms zurückzuführen sein und nicht auf ein zuvor unerkanntes konstitutionelles Turner-Syndrom. Unerwartete Befunde niedrigen Ausmaßes sollten von einer Fachkraft für Genetik interpretiert werden, statt die Diagnose allein anhand der Notation zu stellen.
Kann ein normaler Karyotyp ein mosaikartiges Turner-Syndrom ausschließen?
Ein normaler Karyotyp im Blut macht ein Turner-Syndrom weniger wahrscheinlich, schließt jedoch nicht jedes niedriggradige oder auf bestimmte Gewebe beschränkte Mosaikmuster aus. Unter vereinfachten Annahmen zur Probenahme schließen 30 negative Zellen eine Minderheit von etwa 10% Zellen in diesem Präparat mit einer Sicherheit von ungefähr 95% aus. Diese Berechnung beschreibt keine Chromosomenmuster in anderen Geweben und wird durch die Probenahme und Zellkultur im Labor beeinflusst. Bei anhaltendem starkem klinischem Verdacht können weitere, fachärztlich angeordnete Untersuchungen gerechtfertigt sein.
Kann der NIPT das Turner-Syndrom übersehen?
Ja, das zellfreie DNA-Screening, oft NIPT genannt, kann das Turner-Syndrom übersehen und nach einem Ergebnis mit niedrigem Risiko nicht ausschließen. Manche Panels untersuchen nur auf die Trisomien 21, 18 und 13 und schließen eine Monosomie X nicht ein. Selbst wenn eine Monosomie X eingeschlossen ist, können fetaler Mosaizismus, Unterschiede zwischen Plazenta und Fetus sowie Einschränkungen des Tests zu diskordanten Ergebnissen führen. Eine diagnostische Chromosomenuntersuchung sollte weiterhin in Betracht gezogen werden, wenn pränatale Befunde oder spätere Bedenken hinsichtlich Wachstum und Pubertät dies rechtfertigen.
Sagt der Prozentsatz des Mosaizismus voraus, wie schwer das Turner-Syndrom verlaufen wird?
0 The prozentuale Mosaikbildung in einer Blutprobe lässt nicht zuverlässig auf den Schweregrad des Turner-Syndroms einer Person schließen. Werden unter 30 untersuchten Zellen 8 Zellen mit 45,X gefunden, entspricht dies einem beobachteten Anteil von etwa 27% in dieser Probe, nicht 27% des gesamten Körpers. Verschiedene Gewebe können unterschiedliche Anteile aufweisen, und die Blutentnahme bringt Unsicherheiten mit sich. Untersuchungen von Herz, Nieren, Hormonen, Hörvermögen und Wachstum bleiben auch dann erforderlich, wenn der angegebene 45,X-Anteil niedrig ist.
Kann eine Person mit einem Mosaik-Turner-Syndrom ihre Periode bekommen oder schwanger werden?
Bei einigen Menschen mit Turner-Mosaiksyndrom setzen die Pubertät und die Monatsblutung spontan ein oder es kommt zu Schwangerschaften, insbesondere bei einem Zellmuster von 45,X/46,XX. Diese Möglichkeiten lassen sich anhand des prozentualen Mosaikanteils im Blut oder eines einzelnen AMH-Werts nicht zuverlässig vorhersagen. Eine Beratung zur Fertilität und eine kardiovaskuläre Beurteilung sind getrennt erforderlich; eine kardiale Bildgebung vor der Empfängnis wird im Allgemeinen innerhalb von 2 Jahren vor einer geplanten Schwangerschaft oder assistierten Reproduktion empfohlen. Eizellen einer Spenderin beseitigen die kardiovaskulären Risiken einer Schwangerschaft nicht, und bestimmte Aortenbefunde sprechen gegen eine Schwangerschaft.
Welche Gesundheitsuntersuchungen sind nach Bestätigung des Turner-Syndroms erforderlich?
Ein bestätigtes Turner-Syndrom sollte Anlass für eine kardiovaskuläre Untersuchung, eine Nierenultraschalluntersuchung und die Beurteilung von Wachstum, Pubertät, Hörvermögen und weiteren damit verbundenen Risiken sein. Der Blutdruck sollte jährlich kontrolliert werden; ein Schilddrüsenscreening wird in der Regel ab dem Alter von 2 Jahren alle 1–2 Jahre empfohlen. Die Überwachung von Glukose oder HbA1c und Leberenzymen beginnt in der Regel etwa ab dem Alter von 10 Jahren in Abständen von 1–2 Jahren, während das Zöliakie-Screening einem separaten Zeitplan folgt. Das Behandlungsteam sollte Bildgebung, Beurteilung der Knochengesundheit und Wiederholungsuntersuchungen an Alter, Symptome, frühere Befunde und Schwangerschaftspläne anpassen.
Hol dir heute eine KI-gestützte Bluttest-Analyse
Schließe dich über 2 Millionen Nutzern weltweit an, die Kantesti für sofortige, genaue Laboranalysen vertrauen. Lade deine Blutwerte Ergebnisse hoch und erhalte in Sekunden eine umfassende Interpretation von 15,000+-Biomarkern.
📚 Referenzierte Forschungsveröffentlichungen
Klein, T., Mitchell, S., & Weber, H. (2026). Leitfaden zu Eisenstudien: TIBC, Eisensättigung und Bindungskapazität. Kantesti KI-Medizinische Forschung.
Klein, T., Mitchell, S., & Weber, H. (2026). aPTT-Normalbereich: D-Dimer, Protein C Blutgerinnungsleitfaden. Kantesti KI-Medizinische Forschung.
📖 Externe medizinische Referenzen
Gravholt CH et al. (2024). Leitlinien für die Versorgung von Mädchen und Frauen mit Turner-Syndrom: Ergebnisse des Internationalen Turner-Syndrom-Treffens 2023 in Aarhus. European Journal of Endocrinology.
Dowlut-McElroy E et al. (2022). Positives cfDNA-Screening auf Monosomie X: klinische Abklärung und Behandlung bei Verdacht auf ein mütterliches oder fetales Turner-Syndrom. American Journal of Obstetrics and Gynecology.
Hook EB (1977). Ausschluss chromosomaler Mosaike: Tabellen der 90%-, 95%- und 99%-Konfidenzgrenzen und Anmerkungen zur Anwendung. American Journal of Human Genetics.
⚕️ Medizinischer Haftungsausschluss
Dieser Artikel dient nur zu Bildungszwecken und stellt keine medizinische Beratung dar. Wende dich für Diagnose- und Behandlungsentscheidungen immer an eine qualifizierte medizinische Fachkraft.
E-E-A-T Vertrauenssignale
Erfahrung
Ärztlich geleitete klinische Überprüfung von Labor-Interpretations-Workflows.
Sachverstand
Fokus der Labormedizin darauf, wie Biomarker sich im klinischen Kontext verhalten.
Autorität
Verfasst von Dr. Thomas Klein, überprüft von Dr. Sarah Mitchell und Prof. Dr. Hans Weber.
Vertrauenswürdigkeit
Evidenzbasierte Interpretation mit klaren nächsten Schritten zur Reduzierung von Alarm.