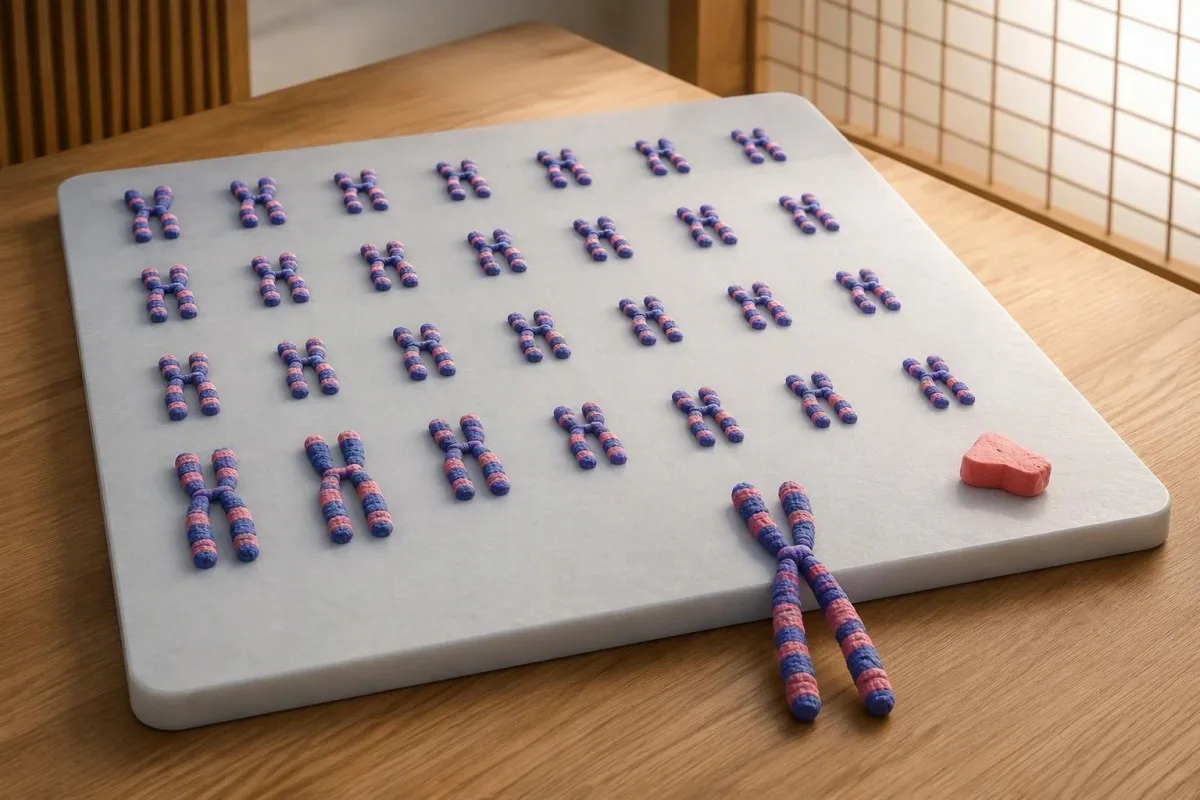
Výsledek chromozomálního vyšetření může potvrdit diagnózu, aniž by předpovídal všechny zdravotní následky. Způsob odběru vzorku, počet buněk a důvod vyšetření ovlivňují, jak je třeba zprávu interpretovat.

- test na Turnerův syndrom obvykle znamená karyotypizaci periferní krve, při níž se vyšetří alespoň 30 metafázních buněk a nález se interpretuje v souvislosti s klinickými nálezy.
- výsledek chromozomálního vyšetření 45,X znamená, že vyšetřené buňky obsahují 45 chromozomů, včetně jednoho chromozomu X; nevypovídá o inteligenci ani nepředpovídá všechny komplikace.
- mozaikový Turnerův syndrom znamená přítomnost alespoň dvou buněčných chromozomálních linií, například 45,X a 46,XX; jejich zastoupení se může v jednotlivých tkáních lišit.
- normální karyotyp z krve snižuje pravděpodobnost Turnerova syndromu, ale při přetrvávajícím silném klinickém podezření může přehlédnout nízký podíl mozaicismu nebo mozaicismus omezený na určitou tkáň.
- negativní prenatální screening Turnerův syndrom nevylučuje, protože screening volné DNA plodu není diagnostický a částečně odráží chromozomální vzorce placenty.
- Další vyšetření mohou zahrnovat vyšetření většího počtu buněk, cílené vyšetření FISH nebo druhý vzorek tkáně, pokud genetik určí konkrétní nevyřešenou otázku.
- Kardiovaskulární vyšetření následuje po potvrzení diagnózy i u zdánlivě mírných mozaikových případů; normální rutinní krevní testy nevylučují abnormality aorty nebo chlopní.
- Dlouhodobé sledování zahrnuje zobrazovací vyšetření ledvin, posouzení růstu a puberty, kontroly sluchu a sledování štítné žlázy, glukózy, jater, celiakie a kostí podle věku.
Který test potvrzuje diagnózu Turnerova syndromu?
Obvyklým potvrzujícím vyšetřením test na Turnerův syndrom je krevní karyotyp, která se interpretuje spolu s klinickými nálezy. Výsledek 45,X identifikuje buňky s jedním chromozomem X; mozaikový Turnerův syndrom identifikuje různé buněčné linie s odlišným počtem chromozomů, například 45,X/46,XX. Negativní prenatální screening nevylučuje ani jeden z těchto vzorců a potvrzení diagnózy by mělo vést ke kardiovaskulárnímu vyšetření a posouzení ledvin, růstu, hormonálních funkcí a sluchu.
Mezinárodní doporučení z roku 2024 doporučuje vyšetřit alespoň 30 metafázových buněk jako první volbu chromozomální analýzy při podezření na Turnerův syndrom (Gravholt et al., 2024). Laboratoř počítá chromozomy a zkoumá jejich strukturu, takže normální krevní obraz, výsledek vyšetření štítné žlázy ani hormonální panel nemohou toto vyšetření nahradit – ani když všechny tyto výsledky vypadají příznivě.
Kantesti je analyzátor krevních testů využívající umělou inteligenci, který může pomoci vysvětlit související laboratorní výsledky, ale nemůže potvrdit chromozomální diagnózu. Informace o naše klinické zaměření vysvětluje naši roli; identifikaci chromozomů musí provést cytogenetická laboratoř a zprávy popisující 45,X, strukturální změnu chromozomu X nebo mozaicismus musí interpretovat ošetřující lékař nebo genetický tým.
Jako Thomas Klein, MD, kladu klinický důraz na rozlišení 2 otázek: “Jaký vzorec chromozomů byl zjištěn?” a “Jakou péči tato osoba potřebuje?” Související vysvětlení karyotypu pohlavních chromozomů ilustruje stejné rozlišení, ačkoli Turnerův syndrom zahrnuje jiné chromozomální nálezy a jiný postup sledování.
Kdy by měl nevysvětlený růst nebo vývoj puberty vést k testování?
Nevysvětleně nízký vzrůst, opožděná puberta, primární amenorea nebo některé vrozené nálezy mohou být důvodem k provedení karyotypu při podezření na Turnerův syndrom. Testování by nemělo záviset na pterygium colli ani jiném rozpoznatelném vzhledu; na Turnerův syndrom mohou být někteří lidé s mozaikovou formou poprvé upozorněni při vyšetření hormonů v dospívání nebo při vyšetřování plodnosti v dospělosti.
Dívka, jejíž výška je přibližně pod −2 směrodatnými odchylkami, nebo jejíž růstová křivka se odchyluje od očekávaného rodinného vzorce, potřebuje klinické posouzení růstu, nikoli automatickou diagnózu. Vyšetření na Turnerův syndrom může být vhodné, i když jsou hodnoty růstového hormonu normální, protože zpomalený růst může být způsoben mechanismy souvisejícími s chromozomy, nikoli klasickým nedostatkem růstového hormonu.
Pokud se neobjeví vývoj prsů přibližně do 13 let, nebo pokud se nedostaví první menstruace do 15 let, je namístě vyšetření opožděné puberty nebo primární amenorey; jde o podněty k vyšetření, nikoli o diagnostické hranice specifické pro Turnerův syndrom. Náš průvodce hodnocením hormonů u dospívajících vysvětluje, proč je třeba posuzovat společně věk, vývoj, výživu a pediatrické referenční intervaly dané laboratoře.
Zvažte ilustrativní případ 14letého při nízkém vzrůstu a malém pubertálním vývoji: vysoká hodnota FSH může naznačovat sníženou funkci gonád, ale nemůže určit chromozomální příčinu. Než rozhodnu, která vyšetření zodpoví skutečnou klinickou otázku, zeptal bych se také na vrozené srdeční vady, opakované potíže s ušima, otoky rukou či nohou v novorozeneckém období, výšku členů rodiny a předchozí genetická vyšetření.
Co výsledek chromozomálního vyšetření 45,X skutečně znamená?
A výsledek chromozomálního vyšetření 45,X znamená, že uváděná buněčná linie obsahuje 45 chromozomů, včetně jednoho chromozomu X namísto dvou pohlavních chromozomů. Ve vhodném klinickém kontextu to svědčí pro Turnerův syndrom; zápis popisuje vyšetřené buňky, nikoli úplný přehled všech buněk v těle dané osoby.
Většina lidských somatických buněk obsahuje 46 chromozomů: 22 párů autozomů a 2 pohlavní chromozomy. Turnerův syndrom může vzniknout úplnou nebo částečnou ztrátou druhého pohlavního chromozomu, takže nález nemusí uvádět přesně 45,X, aby měl klinický význam; u strukturálních změn chromozomu X je třeba posoudit chybějící nebo pozměněný materiál.
Dávka genu SHOX pomáhá vysvětlit, proč může docházet k nízkému vzrůstu: tento gen se nachází v oblasti, která je běžně zastoupena na obou pohlavních chromozomech, a ztráta jedné funkční kopie může ovlivnit růst. Počet chromozomů se tedy liší od koncentrace hormonu; naše vysvětlení typů výsledků a měření pomáhá čtenářům rozlišit popisné nálezy od číselných laboratorních rozmezí.
Zpráva uvádějící 45,X ve 30 vyšetřených buňkách nedokazuje, že jinde neexistují žádné buňky 46,XX, ani neznamená, že se rozvinou všechny komplikace spojené s Turnerovým syndromem. Inteligence se obvykle pohybuje v normálním rozmezí, ačkoli některým lidem může prospět vyšetření zrakově-prostorových schopností, matematiky, pozornosti nebo sociálního poznávání – potřeby, které nelze přímo vyčíst z chromozomálního zápisu.
V čem se mozaikový Turnerův syndrom liší od 45,X?
mozaikový Turnerův syndrom znamená, že alespoň 2 geneticky odlišné buněčné linie jsou přítomny u téže osoby. Běžným příkladem je 45,X/46,XX, ale vyskytují se i jiné kombinace; druhá buněčná linie může obsahovat strukturální změnu chromozomu X nebo materiál chromozomu Y namísto zcela typické sestavy 46,XX.
Pokud laboratoř zjistí 8 buněk s karyotypem 45,X a 22 s karyotypem 46,XX, pozorovaný podíl buněk 45,X v analyzovaném vzorku činí asi 27%. Toto procento neudává procento celého těla, které je “postiženo”, a není spolehlivou číselnou předpovědí výšky, plodnosti, srdečního rizika ani budoucí potřeby hormonální léčby.
Spontánní puberta a menstruace jsou pravděpodobnější u některých skupin 45,X/46,XX než u skupin s nemozaikovým karyotypem 45,X, ale u konkrétní osoby není zaručen ani jeden z těchto výsledků. Osoba může zpočátku menstruovat a později se u ní může rozvinout ovariální insuficience; Zvýšení FSH a jeho příčiny mohou pomoci vysvětlit tuto hormonální změnu, aniž by se předstíralo, že jediná hodnota FSH předpovídá, kdy k ní dojde.
Rozložení 2 buněčných linií se může lišit mezi krví, kůží a dalšími tkáněmi, což je jedním z důvodů, proč zevní vzhled a procentuální zastoupení v krvi nemusí vždy odpovídat. Mozaikovou Turnerovu syndrom bych neoznačil automaticky za “mírný”: praktickou otázkou je, které komplikace byly vyloučeny vyšetřením, nikoli zda karyotyp obsahuje druhou, zdánlivě uklidňující buněčnou linii.
Může normální karyotyp z krve přehlédnout mozaicismus?
Normální karyotyp z krve může přehlédnout nízkoúrovňový nebo na určitou tkáň omezený mozaicismus, zejména pokud klinický obraz nadále silně svědčí pro danou diagnózu. Vyšetření většího počtu buněk zvyšuje pravděpodobnost záchytu menšinové buněčné linie ve vzorkované tkáni, ale žádný konečný počet krevních buněk nedokazuje, že všechny ostatní tkáně mají stejný chromozomální vzorec.
Podle zjednodušeného modelu nezávislého vzorkování nález žádných abnormálních buněk mezi 30 buňkami vylučuje buněčnou linii vyskytující se přibližně v podílu 10% nebo vyšším s asi 95% spolehlivostí. To je statistický základ tradičních tabulek pro vyloučení mozaicismu, nikoli záruka diagnostické citlivosti u každého pacienta (Hook, 1977); podmínky kultivace a rozdíly mezi tkáněmi mohou oslabit předpoklady tohoto modelu.
Při stejné úrovni spolehlivosti 95% odpovídá vyšetření 60 negativních buněk přibližně horní mezi 5% a vyšetření 100 buněk přibližně horní mezi 3%, pokud platí předpoklady vzorkování. Vzorec je 1 − 0.05^(1/n), kde n je počet vyšetřených buněk; popisuje nejistotu v rámci vzorku, nikoli pravděpodobnost, že osoba Turnerův syndrom má, nebo nemá.
Kantesti je služba AI pro interpretaci laboratorních testů, která může pomoci uspořádat související výsledky, ale normální biochemický panel nemůže objasnit chromozomální mozaicismus. Náš vysvětlení technologie AI popisuje jiný úkol než počítání buněk; pokud zpráva uvádí karyotyp 46,XX ve 30 buňkách, další rozhodnutí stále závisí na důvodu doporučení a odborném posouzení.
Proč negativní prenatální screening Turnerův syndrom nevylučuje?
Negativní prenatální screening Turnerův syndrom nevylučuje, protože screening odhaduje riziko, nikoli potvrzuje diagnózu chromozomálního postižení plodu. Screening volné fetální DNA analyzuje směs tvořenou převážně mateřskou DNA, přičemž složka související s těhotenstvím pochází z velké části z placenty; nesouladné výsledky mohou být způsobeny fetálním mozaicismem, rozdíly v placentě a omezeními testu.
Ne každý prenatální panel zahrnuje aneuploidii pohlavních chromozomů, takže “nízké riziko” se může vztahovat pouze na trizomie 21, 18 a 13. Původní zpráva je důležitější než ústně předaná telefonická informace, kterou si někdo pamatuje: ověřte, která onemocnění byla vyšetřena, zda byla zahrnuta monosomie X a zda laboratoř uvedla výsledek, nebo zda byl vzorek nehodnotitelný.
I pozitivní screeningové výsledky na monosomii X je třeba posuzovat obezřetně: klinický přehled uvádí souhrnnou pozitivní prediktivní hodnotu přibližně 26%, přičemž mezi studiemi a populacemi byly značné rozdíly (Dowlut-McElroy et al., 2022). Toto číslo se vztahuje k pozitivním screeningovým výsledkům, nikoli k senzitivitě ani k uklidňujícímu významu negativního výsledku; nelze je použít k výpočtu zbytkového rizika v konkrétním těhotenství.
Dítě, u něhož se později objeví nevysvětleně malý vzrůst nebo opožděný nástup puberty, si zaslouží vyšetření i přes dřívější “negativní” prenatální výsledek. Běžný výsledek těhotenského testu z moči odpovídá na ještě užší otázku – detekuje hCG, nikoli chromozomy – a ani normální ultrazvukový nález, ani žádný jednotlivý screeningový výsledek nemohou vyloučit všechny formy mozaicismu 45,X.
Která prenatální diagnostická vyšetření objasňují podezřelý chromozomální nález?
Odběr choriových klků a amniocentéza mohou poskytnout vzorky pro diagnostické vyšetření chromozomů, a to po konzultaci o jejich přínosech, omezeních a rizicích spojených s výkonem. Amniocentéza může být obzvláště užitečná při podezření na placentární mozaicismus, protože při ní se odebírá jiný zdroj buněk souvisejících s těhotenstvím než při odběru choriových klků.
Odběr choriových klků se obvykle provádí v prvním trimestru, nejčastěji přibližně v 11.–14. týdnu, zatímco amniocentéza se zpravidla provádí od 15. týdne. Specialista na fetomaternální medicínu by měl vysvětlit místní časové možnosti a laboratorní metody; rozhodující není pouze to, který výkon lze provést dříve, ale který vzorek může nejlépe objasnit předpokládaný nesoulad v nálezu na chromozomech.
Mozaikový nález v choriových klcích může odrážet omezený placentární mozaicismus , nikoli stejný vzorec v celém plodu. Při nálezu dvou buněčných linií může konzultace zahrnovat otázku, zda se liší kultivované a nekultivované preparáty, zda je indikována amniocentéza a jaká nejistota přetrvává i po dalším vyšetření – otázky, které se v jednostránkovém shrnutí snadno ztratí.
Vyšetření chromozomů matky může někdy objasnit pozitivní výsledek testu volné DNA na monosomii X, ale mateřský nález automaticky nepotvrzuje ani nevylučuje diagnózu u plodu. Uchovejte úplnou původní zprávu: náš kontrolní seznam pro přepis PDF je obzvláště důležitý, protože při extrakci dokumentu se může změnit interpunkce, hranaté závorky nebo rozlišení mezi 45,X a 46,XX.
Kdy pomáhá vyšetření FISH, jiná tkáň nebo testování materiálu chromozomu Y?
Další vyšetření indikovaná specialistou jsou užitečná, pokud počáteční karyotyp neřeší klinicky významnou otázku. Možnosti zahrnují vyšetření většího počtu krvinek, cílenou metodu FISH, analýzu chromozomů z jiné tkáně nebo vyšetření materiálu chromozomu Y; tyto přístupy nejsou vzájemně zaměnitelné a neměly by se objednávat jako bezhlavý panel “čím víc, tím líp”.
Metoda FISH využívá fluorescenční sondy zaměřené na vybrané oblasti chromozomů, což laboratořím umožňuje vyšetřit mnoho jader na přítomnost konkrétního cíle. Sonda může pomoci vyšetřit podezření na minoritní buněčnou linii nebo neidentifikovaný markerový chromozom, normální výsledek cíleného vyšetření však nevylučuje všechny strukturální abnormality; i vyšetření 100 jader odpovídá pouze na otázku, kterou řeší daný konkrétní test.
Pokud krevní výsledek 46,XX je v rozporu s výrazným Turnerovým fenotypem, genetik může zvážit vyšetření buněk z ústní sliznice nebo buněk získaných z kůže, a to podle podezřelého nálezu a validovaných laboratorních metod. Chromozomová mikroarray může objasnit některé změny počtu kopií, ale může přehlédnout nízkoúrovňový mozaicismus nebo vyvážené přestavby; opakování samotného vyšetření krve nemůže objasnit chromozomální vzorec omezený na jinou tkáň.
Testování pro Materiál chromozomu Y je zvláště důležitý, když je třeba identifikovat markerový chromozom nebo když je nález 45,X doprovázen virilizací; doporučení z roku 2024 podporuje v tomto druhém případě molekulární vyšetření (Gravholt et al., 2024). Záchyt vyžaduje konzultaci se specialistou ohledně rizika růstu gonád a individuálního postupu – nikoli automatickou operaci na základě aplikace; Kantesti AI klinické standardy a omezení nelze zaměňovat za cytogenetickou validaci.
Jaké kontroly srdce a aorty následují po potvrzení diagnózy?
Každá potvrzená diagnóza Turnerova syndromu vyžaduje kardiovaskulární vyšetření, a to i u osob s mozaikovým nálezem a jen málo nápadnými příznaky. Počáteční vyšetření obvykle zahrnuje echokardiografii a měření krevního tlaku; u nově diagnostikovaných dospívajících a dospělých se doporučuje také kardiovaskulární MRI, přičemž načasování a následné kontroly se určují podle věku, nálezů a klinické proveditelnosti.
Doporučení z roku 2024 u nově diagnostikovaných dospívajících a dospělých doporučuje kardiovaskulární MRI jako doplněk k počáteční echokardiografii nebo místo ní, ideálně v průběhu 12 měsíců , je-li to vhodné (Gravholt et al., 2024). MRI může odhalit anatomii aorty a žil, kterou echokardiografie nemusí plně zobrazit; u dětí může načasování MRI záviset na tom, zda lze vyšetření provést bez celkové anestezie.
Krevní tlak by se měl vyšetřovat každoročně, pokud možno pomocí ambulantního monitorování, protože hypertenze může zvyšovat riziko aortálních komplikací a při jediném měření v ordinaci může zůstat nerozpoznána. Naše pojednání o vyšetření hypertenze vysvětluje laboratorní známky jiných příčin, normální hladiny elektrolytů nebo ukazatele funkce ledvin však nevylučují potřebu kardiovaskulárního sledování u Turnerova syndromu.
U dospělých s nízkým rizikem a zcela uklidňujícím výsledkem počátečního vyšetření mohou být intervaly mezi zobrazovacími vyšetřeními přibližně 5–10 let, zatímco abnormality, plánování těhotenství nebo změny naměřených hodnot vyžadují častější kontroly. Velikost aorty je nutné posuzovat metodami zohledňujícími tělesnou velikost; při náhlé silné bolesti na hrudi, v zádech nebo na krku, kolapsu či nově vzniklé dušnosti je nutné neodkladné vyšetření, nikoli čekání na panel krevních testů při bolesti na hrudi.
Proč kontrolovat anatomii ledvin, když je kreatinin normální?
Při diagnóze Turnerova syndromu se doporučuje ultrazvukové vyšetření ledvin, protože anatomie ledvin a jejich funkce jsou dvě různé otázky. Podkovovitá ledvina, neobvyklá poloha nebo odlišnost sběrného systému mohou být přítomny i při normální hodnotě kreatininu; zobrazovací vyšetření určuje anatomii, zatímco krevní a močové testy hodnotí funkci a vybrané komplikace.
Osoba může mít 2 funkční ledvinné části spojené do podkovovitého útvaru bez abnormální odhadované rychlosti filtrace. Zjištění anatomie má praktický význam: může ovlivnit posouzení močových příznaků, problémů s odtokem moči, kamenů a krevního tlaku, a nejde tedy jen o další nálepku ve zdravotnické dokumentaci.
eGFR vypočtená na základě kreatininu nezobrazuje tvar ledvin, a jeho interpretace částečně závisí na svalové hmotě a použité rovnici. Náš průvodce ledvinami v metabolickém panelu vysvětluje toto omezení; u dětí je nutné hodnocení odpovídající věku a eGFR pro dospělé automaticky vytištěnou vedle výsledku dítěte nelze přijmout bez ověření metody laboratoře.
Pokud zobrazovací vyšetření odhalí významnou anomálii ledvin, lékař může doplnit pravidelné vyšetření moči nebo stanovení bílkovin a naplánovat opakované zobrazovací vyšetření podle příznaků; u vybraných anomálií se doporučuje každoroční kontrola proteinurie podle doporučení z roku 2024. Opakované močové příznaky, nevysvětlená hypertenze nebo změna renálních markerů by měly vést k přehodnocení, nikoli k předpokladu, že uklidňující výsledek vyšetření z dětství odpovídá na všechny pozdější otázky.
Která vyšetření štítné žlázy, celiakie, glykemie a jater následují?
Sledování Turnerova syndromu zahrnuje kontrolu onemocnění štítné žlázy, celiakie, diabetu a jaterních abnormalit v intervalech odpovídajících věku. Tyto testy sledují související zdravotní rizika, nikoli potvrzení chromozomální diagnózy; mezinárodní doporučení z roku 2024 uvádí výchozí věk a intervaly, přičemž při příznacích nebo dřívějších abnormalitách je opodstatněné dřívější či častější vyšetřování.
Doporučuje se vyšetřovat TSH každé 1–2 roky od 2 let věku, při příznacích nebo abnormálních výsledcích se provádí další vyšetření (Gravholt et al., 2024). Volný T4 a podle potřeby protilátky proti štítné žláze odpovídají na jiné otázky týkající se sledování; náš vysvětlení vyšetření štítné žlázy pomáhá rozlišit tvorbu hormonů od signálu hypofýzy, který ji stimuluje.
Při screeningu celiakie se obvykle stanovuje IgA proti tkáňové transglutamináze spolu s celkovým IgA, počínaje přibližně 2. rokem věku a s opakováním každé 2–5 let nebo dříve při souvisejících příznacích. Nízká hladina celkového IgA může způsobit zavádějící výsledek screeningu založeného na IgA a vynechání lepku před testováním může snížit citlivost; průvodce lepkem před testováním vysvětluje, proč je třeba změny ve stravě prodiskutovat dříve, než se vyvodí závěry.
HbA1c nebo glykemie nalačno a jaterní enzymy se obvykle kontrolují každé 1–2 roky od 10 let věku, přičemž přesný panel a další postup se přizpůsobují konkrétnímu člověku. Umělá inteligence Kantesti může pomoci zobrazit tyto dlouhodobé výsledky, ale uklidňující hodnota HbA1c nevylučuje každou poruchu glykemie a zvýšená ALT by měla být vyšetřena, nikoli automaticky přičítána hmotnosti nebo samotnému Turnerovu syndromu.
Jak se hodnotí růst, puberta, kosti a sluch?
Po potvrzení Turnerova syndromu je třeba plánovaně hodnotit růst, pubertální vývoj, zdraví kostí a sluch. Léčba růstovým hormonem může pomoci vybraným dětem i bez klasického deficitu růstového hormonu, zatímco substituce estrogenem může podpořit pubertu a zdraví kostí, pokud je vlastní tvorba hormonů nedostatečná; o žádné z těchto léčebných možností by se nemělo rozhodovat pouze na základě procentuálního zastoupení chromozomů.
Doporučení z roku 2024 podporuje zvážení růstového hormonu přibližně od 2 let věku , pokud léčbu odůvodňuje porucha růstu, malý vzrůst nebo pravděpodobnost nízké konečné výšky v dospělosti (Gravholt et al., 2024). Vyšetření růstového hormonu v dětství odpovídá na související, ale jinou otázku; výchozí růst, výška rodičů, zátěž spojená s léčbou a sledovaná odpověď na léčbu mají větší význam než jediná hodnota IGF-1.
U dívek se známkami ovariální insuficience, se nízkodávkový estrogen často začíná podávat kolem 11.–12. roku věku, přičemž dávka se postupně zvyšuje, aby napodobila normální průběh puberty. Vyšetření kostní denzity se obvykle provádí po ukončení růstu a před 21. rokem věku, poté se u dospělých často opakuje každých 5–10 let; vyšetření úbytku kostní hmoty doplňují DXA, jejíž interpretace musí zohledňovat malou tělesnou výšku a menší velikost kostí.
Vyšetření sluchu se v dětství a dospívání obvykle doporučuje každé 2–3 roky a v dospělosti každých 5 let, případně dříve při výskytu příznaků (Gravholt et al., 2024). Potíže se sluchem lze zaměnit za nesoustředěnost nebo problémy ve škole, proto by se při zvažování vzdělávací podpory mělo vedle studijních potřeb přihlížet také k audiologickému vyšetření; do plánu následné péče patří také vitamin D, zubní péče a psychosociální podpora.
Co výsledky mozaicismu znamenají pro plodnost a těhotenství?
Mozaikové chromozomální nálezy mohou zvyšovat pravděpodobnost spontánní funkce vaječníků, ale nepotvrzují plodnost ani bezpečnost těhotenství. Reprodukční potenciál posuzují menstruační anamnéza, hormonální výsledky, vyšetření ovariální rezervy a konzultace se specialistou; kardiovaskulární vyšetření odpovídá na odlišnou otázku, zda by těhotenství představovalo nepřijatelné riziko pro matku.
AMH může pomoci při hodnocení ovariální rezervy, žádná jediná hodnota AMH specifická pro Turnerův syndrom však nezaručuje spontánní početí ani úspěšný postup zachování plodnosti. Mozaikový podíl 20% nebo 80% v krvi nemůže nahradit vyšetření reprodukčního potenciálu; naše vysvětlení interpretace nízkého AMH popisuje, proč interpretaci ovlivňují věk, metoda stanovení, předchozí léčba a klinický účel vyšetření.
I osoba se spontánní menstruací může mít kratší období plodnosti, proto by se konzultace o plodnosti neměla odkládat až do uplynutí 12 měsíců neúspěšného snažení , pokud je již podezření na ovariální insuficienci. U vybraných pacientek lze zvážit zachování plodnosti, vhodnost a očekávaný přínos se však liší; vyšetření v laboratoři IVF poskytne informace, ale nevyřeší kardiovaskulární rizika spojená s nošením těhotenství.
Darovaná vajíčka neodstraňují rizika těhotenství spojená s Turnerovým syndromem, protože tato rizika vyplývají zčásti z kardiovaskulární anatomie a fyziologie těhotné osoby. Zobrazovací vyšetření srdce před početím se obecně doporučuje provést do 2 let před plánovaným těhotenstvím nebo asistovanou reprodukcí, další vyšetření se provádějí podle potřeby; některé nálezy na aortě činí těhotenství nedoporučeným a nelze předpokládat, že samotná substituce estrogenem zajišťuje antikoncepci.
Vědecké publikace a praktický kontrolní seznam následné péče
Po potvrzení diagnózy je užitečným dalším krokem koordinovaný plán péče specialistů – nikoli opakované vyšetřování chromozomů bez klinické otázky. K 12. říjnu 2026 jsou hlavním současným doporučeným postupem citovaným zde mezinárodní doporučení pro Turnerův syndrom z roku 2024; níže uvedené obecné publikace o laboratorních vyšetřeních jsou vzdělávacími zdroji, nikoli důkazem, že nástroj pro analýzu krve dokáže diagnostikovat Turnerův syndrom.
Kantesti je platforma pro interpretaci biomarkerů pomocí umělé inteligence, která může pomoci uspořádat laboratorní část plánu následné péče o Turnerův syndrom. Přineste na příští návštěvu 3 praktické záznamy: úplnou cytogenetickou zprávu, zprávy z dřívějších zobrazovacích vyšetření srdce a ledvin a seznam léků a laboratorních výsledků s uvedenými daty; zápis chromozomů, původ vzorku a počet vyšetřených buněk by měly zůstat připojeny k původní zprávě.
Obecné laboratorní publikace je třeba číst v kontextu jejich zaměření: průvodce interpretací vyšetření železa se týká stavu železa, nikoli potvrzení chromozomálního nálezu. Publikace průvodce vyšetřením srážlivosti pojednává o koagulačních testech, které nejsou rutinními diagnostickými testy Turnerova syndromu; její 2 uvedená DOI na Zenodo jsou níže uvedena spolu s citacemi APA, kde je na prvním místě název, a jasně označenými odkazy na vyhledávání v repozitáři.
Pohled editora Thomase Kleina, MD: zeptejte se, kdo bude koordinovat genetickou péči, endokrinologii, kardiologii a primární péči a kdy se uskuteční první následná kontrola. Text Kantesti lékařské informativní informace popisuje kontext našeho klinického dohledu, ale tento návrh netvrdí, že jej schválil konkrétní recenzent; před zveřejněním nebo klinickým použitím vyžadují doporučení i případný individuální plán péče zdokumentovanou lékařskou kontrolu.
Často kladené otázky
Jaký krevní test potvrzuje Turnerův syndrom?
Karyotypizace periferní krve je obvyklým potvrzujícím vyšetřením první volby při podezření na Turnerův syndrom a interpretuje se společně s klinickými nálezy. Mezinárodní doporučení z roku 2024 doporučuje vyšetřit alespoň 30 metafázových buněk. Analýza může odhalit 45,X, mozaikové buněčné linie a některé strukturální abnormality chromozomu X. Rutinní hormonální testy, krevní obraz ani laboratorní interpretace pomocí AI nemohou stanovit chromozomální diagnózu.
Znamená výsledek 45,X vždy Turnerův syndrom?
Konstituční výsledek chromozomální analýzy 45,X ve vhodném klinickém kontextu podporuje diagnózu Turnerova syndromu, je však nutné posoudit vzorek, věk, počet buněk a důvod testování. Zápis znamená, že vykázaná buněčná linie má 45 chromozomů, včetně jednoho chromozomu X. Velmi malý podíl buněk 45,X u staršího dospělého může někdy odrážet ztrátu chromozomu X související s věkem, nikoli dříve nerozpoznaný konstituční Turnerův syndrom. Neočekávané nálezy nízkého zastoupení by měl interpretovat odborník na genetiku, nikoli stanovovat diagnózu pouze na základě samotného zápisu.
Může normální karyotyp vyloučit mozaikovou Turnerův syndrom?
Normální karyotyp z krve snižuje pravděpodobnost Turnerova syndromu, nevylučuje však všechny nízkoúrovňové nebo tkáňově omezené mozaikové vzorce. Za zjednodušených předpokladů odběru vzorků vylučuje 30 negativních buněk v daném vzorku přítomnost menšinové buněčné linie v zastoupení přibližně 10% s jistotou asi 95%. Tento výpočet nevypovídá o chromozomálních vzorcích v jiných tkáních a ovlivňuje jej odběr vzorků a kultivace v laboratoři. Při silném a přetrvávajícím klinickém podezření lze zvážit další vyšetření indikovaná specialistou.
Může NIPT přehlédnout Turnerův syndrom?
Ano, screening cell-free DNA, často nazývaný NIPT, může Turnerův syndrom přehlédnout a ani výsledek s nízkým rizikem jej nevylučuje. Některé panely vyšetřují pouze trizomie 21, 18 a 13 a nezahrnují monosomii X. I když je monosomie X zahrnuta, fetální mozaicismus, rozdíly mezi placentou a plodem a omezení testu mohou vést k neshodným výsledkům. Při prenatálních nálezech nebo pozdějších obavách ohledně růstu a puberty je stále třeba zvážit diagnostické vyšetření chromozomů.
Předpovídá procento mozaicismu, jak závažný bude Turnerův syndrom?
Procento mozaicismu ve vzorku krve spolehlivě nepředpovídá závažnost Turnerova syndromu u dané osoby. Nález 8 buněk s karyotypem 45,X mezi 30 analyzovanými buňkami znamená pozorovaný podíl přibližně 27% v tomto vzorku, nikoli 27% v celém těle. V různých tkáních mohou být zastoupeny různé podíly a odběr krve s sebou přináší nejistotu. Vyšetření srdce, ledvin, hormonálních funkcí, sluchu a růstu zůstávají nezbytná i při nízkém uváděném podílu buněk 45,X.
Může mít někdo s mozaikovým Turnerovým syndromem menstruaci nebo otěhotnět?
Některé osoby s mozaikovým Turnerovým syndromem procházejí spontánní pubertou, menstruují nebo otěhotní, zejména při buněčném vzorci 45,X/46,XX. Tyto možnosti nelze spolehlivě předpovědět podle procenta mozaicismu v krvi ani podle jediného výsledku AMH. Konzultace ohledně plodnosti a kardiovaskulární vyšetření jsou samostatnými požadavky a předkoncepční zobrazovací vyšetření srdce se obecně doporučuje provést do 2 let před plánovaným těhotenstvím nebo asistovanou reprodukcí. Darovaná vajíčka neodstraňují kardiovaskulární rizika těhotenství a některé nálezy na aortě činí těhotenství nedoporučitelným.
Jaká zdravotní vyšetření jsou nutná po potvrzení Turnerova syndromu?
Potvrzený Turnerův syndrom by měl být důvodem k vyšetření kardiovaskulárního systému, ultrazvukovému vyšetření ledvin a posouzení růstu, puberty, sluchu a dalších souvisejících rizik. Krevní tlak by se měl kontrolovat každoročně a screening štítné žlázy se obecně doporučuje každé 1–2 roky od 2 let věku. Sledování glukózy nebo HbA1c a jaterních enzymů obvykle začíná kolem 10 let věku v intervalech 1–2 let, zatímco screening celiakie se řídí samostatným harmonogramem. Ošetřující tým by měl zobrazovací vyšetření, posouzení kostí a opakovaná vyšetření přizpůsobit věku, příznakům, předchozím nálezům a plánům týkajícím se těhotenství.
Získejte analýzu krevních testů poháněnou AI ještě dnes
Přidejte se k více než 2 milionům uživatelů po celém světě, kteří důvěřují Kantesti pro okamžitou a přesnou analýzu laboratorních testů. Nahrajte své výsledky krevních testů a během několika sekund získejte komplexní interpretaci biomarkerů 15,000+.
📚 Odkazované publikace výzkumu
Klein, T., Mitchell, S., & Weber, H. (2026). Průvodce studiem železa: TIBC, saturace železem a vazebná kapacita. Kantesti AI Medical Research.
Klein, T., Mitchell, S., & Weber, H. (2026). Normální rozmezí aPTT: D-dimer, protein C, průvodce srážlivostí krve. Kantesti AI Medical Research.
📖 Externí lékařské reference
Gravholt CH et al. (2024). Doporučení pro klinickou péči o dívky a ženy s Turnerovým syndromem: závěry ze setkání International Turner Syndrome Meeting v Aarhusu v roce 2023. European Journal of Endocrinology.
Dowlut-McElroy E et al. (2022). Pozitivní výsledek screeningu bezbuněčné DNA na monosomii X: klinické vyšetření a péče při podezření na Turnerův syndrom u matky nebo plodu. American Journal of Obstetrics and Gynecology.
Hook EB (1977). Vyloučení chromozomálního mozaicismu: tabulky konfidenčních mezí 90%, 95% a 99% a poznámky k použití. American Journal of Human Genetics.
⚕️ Lékařské prohlášení
Tento článek je pouze pro vzdělávací účely a nepředstavuje lékařské poradenství. Pro rozhodnutí o diagnóze a léčbě se vždy poraďte s kvalifikovaným poskytovatelem zdravotních služeb.
Signály důvěry E-E-A-T
Zažít
Lékařem vedená klinická revize pracovních postupů pro interpretaci laboratorních výsledků.
Odbornost
Zaměření laboratorní medicíny na to, jak se biomarkery chovají v klinickém kontextu.
Autoritativnost
Napsal Dr. Thomas Klein, recenze: Dr. Sarah Mitchell a Prof. Dr. Hans Weber.
Důvěryhodnost
Interpretace založená na důkazech s jasnými následnými kroky pro snížení poplachu.