Erfðabreyting getur styrkt greiningu á FMF — eða leitt til villandi greiningar. Munurinn ræðst af afbrigðinu, erfðamynstri þess og því sem gerist í raun við hitaköst.
- MEFV-genapróf niðurstöður styðja greiningu á ættgengum Miðjarðarhafssóttum en staðfesta ekki sjálfkrafa að sjúkdómurinn sé með einkennum.
- Tvö sjúkdómsvaldandi afbrigði á sitt hvorri genafritinu veita sterkari sameindafræðilegan stuðning en eitt afbrigði; klínískt mat ræður þó enn úrslitum um mikilvægi þeirra.
- Fimm flokkunarflokkar greina á milli sjúkdómsvaldandi, líklega sjúkdómsvaldandi, óvissra, líklega góðkynja og góðkynja niðurstaðna.
- MEFV-afbrigði með óvissa klíníska þýðingu er ekki sönnun fyrir FMF og ætti ekki eitt og sér að ráða meðferð eða forspárprófun.
- Dæmigerð FMF-köst vara oft í 12–72 klukkustundir, með endurteknum hita og einkennum frá kvið, brjósti eða liðum.
- Neikvæð erfðarannsókn útilokar ekki FMF, einkum þegar rannsóknin leitar aðeins að völdum algengum afbrigðum.
- CRP og amyloid A í sermi ber að túlka meðan á köstum stendur og á milli kasta; hvorugt merkið greinir FMF eitt og sér.
- Viðvarandi amyloid A í sermi skiptir máli vegna þess að áframhaldandi bólga getur leitt til AA-amyloidosis; í ráðleggingum EULAR frá 2016 er lýst meðferðarmarkmiði undir 10 mg/L.
- Bráð einkenni svo sem stífur kviður, nýtilkomin mæði eða miklir brjóstverkir krefjast mats, jafnvel hjá einstaklingi með staðfesta FMF.
Staðfestir jákvæð MEFV-niðurstaða í raun FMF?
An MEFV-genpróf staðfestir ekki sjálfkrafa ættgengan miðjarðarhafssótt. Tvö sjúkdómsvaldandi eða líklega sjúkdómsvaldandi afbrigði á sitt hvoru eintaki gensins styðja greininguna sterklega, en eitt afbrigði eða óviss niðurstaða skýrir hugsanlega ekki einkennin. Endurtekið kastamynstur og klínískt mat eru áfram nauðsynleg og neikvæð niðurstaða útilokar ekki FMF.
Munurinn liggur á milli sameindaniðurstöðu og klínískrar greiningar: rannsóknarstofa lýsir DNA, en læknir metur hvort einstaklingur sé með FMF. Jafnvel 2 sjúkdómstengd afbrigði segja okkur ekki til um núverandi bólguálag sjúklingsins eða hvort tiltekið kviðverkjakast sé FMF-kast; sýnd og alvarleiki eru breytileg.
Fyrsta spurning mín er ekki einfaldlega: “Var niðurstaða prófsins jákvæð?” Hún er: “Hvaða afbrigði, á hve mörgum eintökum gensins og samhliða hvaða einkennum?” Ég heiti Thomas Klein, MD, yfirlæknir hjá Kantesti; bakgrunnur samtakanna okkar útskýrir fræðsluhlutverk okkar, en greining FMF hjá einstaklingi er á ábyrgð meðferðarlæknisins.
Kantesti er AI blóðprufugreiningartæki sem getur hjálpað lesendum að skilja meðfylgjandi niðurstöður bólgurannsókna á rannsóknarstofu, en staðfestir ekki sjálfstætt arfgengan sótthita. Skoðum lýsandi samanburð: einstaklingur með 36 klukkustunda köst með hita og kviðverkjum er töluvert frábrugðinn einstaklingi með stöðuga þreytu og sömu einu MEFV-niðurstöðu; hvoruga sjúkrasöguna ætti að fella undir merkinguna jákvæð/neikvæð.
Hvað mælir MEFV-genapróf?
The MEFV-genpróf skoðar DNA-breytingar í geninu sem kóðar fyrir pyrin, próteini sem tekur þátt í stjórnun meðfædda ónæmiskerfisins. MEFV er á litningi 16; eftir rannsóknarstofu og klínískri spurningu getur prófið skoðað stuttan lista algengra afbrigða eða raðgreint mun stærri hluta gensins.
Pyrin hjálpar til við að stjórna bólguferli sem tekur til bólgukorns og interleukin-1β; FMF-tengd afbrigði geta lækkað þröskuldinn fyrir óviðeigandi virkjun ferlisins. Niðurstaða genprófsins sjálf breytist yfirleitt ekki milli kasts og einkennalauss tímabils, þannig að það veitir engan sérstakan erfðafræðilegan ávinning að taka DNA-sýni á fyrsta degi hita fremur en síðar.
Spyrðu hvort rannsóknarstofan hafi framkvæmt markvissa afbrigðagreiningu, raðgreiningu eða víðtækari genaprófun fyrir lotubundinn sótthita. Próf sem leitar að 10 völdum afbrigðum jafngildir ekki raðgreiningu allra kóðandi svæða þar sem þekjan er skýrt tilgreind; neikvæð niðurstaða merkir að ekkert hafi fundist innan marka þeirrar tilteknu aðferðar, en ekki að allar mögulega viðeigandi breytingar hafi verið útilokaðar.
DNA-sýni getur verið tekið á rannsóknarstofu eða safnað með viðeigandi hætti úr kinnarslímhúð, og yfirleitt þarf ekki að fasta nema aðrar rannsóknir krefjist þess. Erfðarannsóknir svara einnig ólíkum spurningum: útskýring okkar á drug-response gene testing shows why a medication-risk finding and an inherited disease investigation should not be interpreted using the same assumptions.
Sjúkdómsvaldandi, líklega sjúkdómsvaldandi og góðkynja: hvað breytist?
A pathogenic MEFV variant has evidence supporting a disease-causing role, whereas a benign variant does not. Clinical laboratories commonly use 5 categories: pathogenic, likely pathogenic, variant of uncertain significance, likely benign, and benign; these classifications describe the variant's evidence, not the certainty that a particular patient has symptomatic FMF.
The ACMG/AMP framework defines likely pathogenic as greater than 90% confidence in pathogenicity, not a greater than 90% probability that the patient has FMF (Richards et al., 2015). That difference is easy to miss: variant classification considers population frequency, family segregation, functional evidence, and other data, while patient diagnosis adds inheritance, symptoms, and alternative explanations.
A report should identify the exact change using standardized notation, ideally including both DNA and protein descriptions—for example, p.Met694Val, often shortened to M694V. Two reports using different shorthand may describe the same change, while superficially similar names can represent different changes; the transcript and laboratory interpretation help prevent mistaken comparisons.
Orðið mutation is less informative than a classification with supporting evidence and a review date. One reason I discourage treating every highlighted genetic result as a diagnosis is that common variants can acquire unjustified significance; our discussion of common variant interpretation illustrates that broader reporting problem without implying that MEFV and MTHFR have equivalent clinical consequences.
Þýðir eitt MEFV-afbrigði að viðkomandi sé arfberi eða með FMF?
One pathogenic MEFV variant often indicates carrier status, but some people with clinically convincing FMF have only 1 detectable pathogenic variant. Two relevant variants provide stronger support when they are on opposite gene copies—called in trans—rather than together on one copy, called in cis.
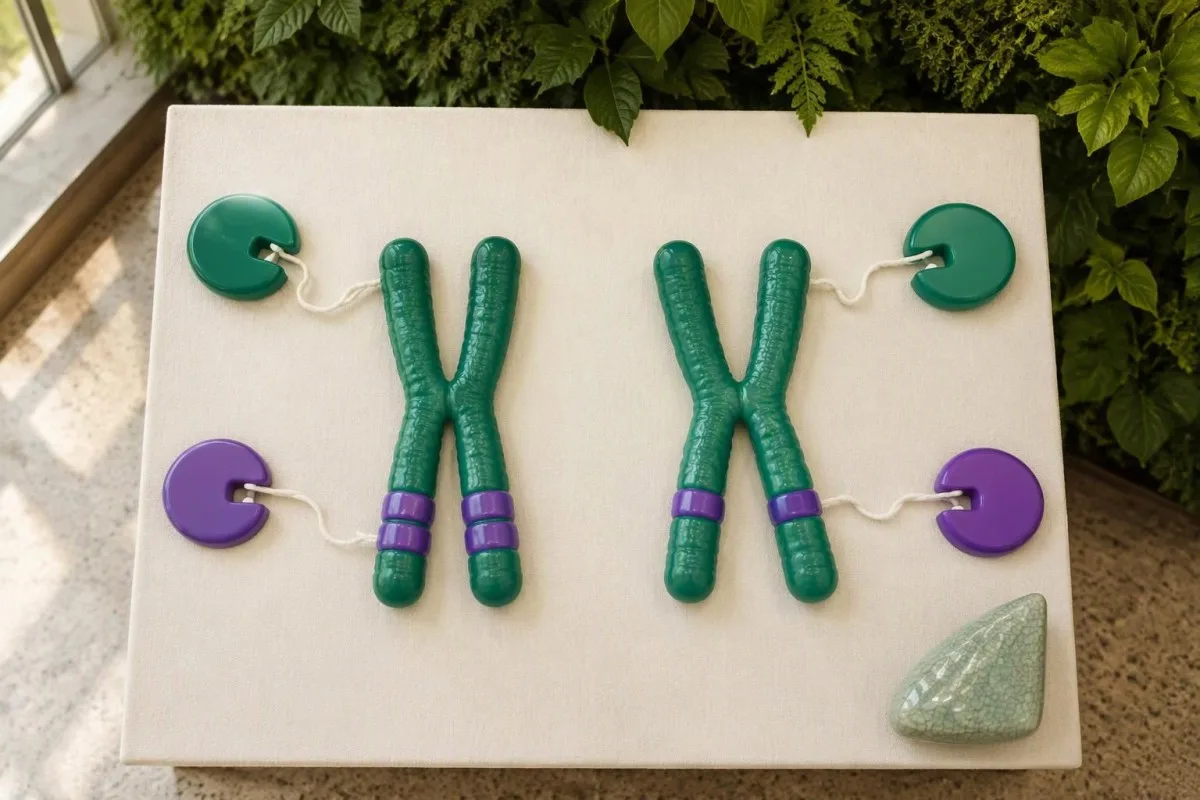
FMF usually follows an autosomal recessive inheritance pattern, but real-world genotype–phenotype relationships are not perfectly tidy. A heterozygous finding should neither automatically trigger an FMF label nor end the investigation when there are repeated, objectively documented 24–48-hour attacks with serosal symptoms; selected variants and families can have more complex inheritance.
Two different reported variants do not necessarily mean both MEFV copies are affected. If the laboratory cannot establish phase, testing biological parents may show whether the variants were inherited together from 1 parent or separately from both; this is particularly useful before giving recurrence-risk advice or describing the result as a biallelic molecular diagnosis.
Homozygous M694V is associated with greater disease severity and amyloidosis risk in many cohorts, but it does not dictate an individual's future. Genetic risk is not a timetable: our explanation of inherited kidney-risk findings offers another example of why 2 genetic findings still require careful clinical interpretation, although APOL1 and FMF have different biological mechanisms.
Hvað ættirðu að gera við MEFV-afbrigði með óvissa klíníska þýðingu?
An MEFV-afbrigði með óvissa klíníska þýðingu, or VUS, means the laboratory lacks enough evidence to classify the change as disease-causing or benign. A VUS is not a positive FMF diagnosis, and finding 2 uncertain variants does not convert uncertainty into confirmation.
The ACMG/AMP recommendations state that a VUS should not be used in clinical decision-making as though it were pathogenic (Richards et al., 2015). Clinicians can still investigate and treat a convincing clinical syndrome; the distinction is that the symptoms and inflammatory evidence justify the decision, not the uncertain DNA finding by itself.
The p.Glu148Gln, or E148Q, variant deserves particular care because its disease contribution has been debated and classifications can differ. E148Q alone does not establish FMF, even when an older report calls it a mutation; the FMF-specific recommendations discuss this interpretive difficulty and the need to relate findings to phenotype (Giancane et al., 2015).
Ask the reporting laboratory about reclassification policies and whether a genetics specialist considers targeted family studies useful; there is no universal 6- or 12-month retesting rule for every VUS. Relatives should not be assigned an FMF diagnosis through an uncertain finding alone, just as a positive HLA-B27 result does not independently establish inflammatory spinal disease.
Geturðu verið með FMF þótt MEFV-genapróf sé neikvætt?
Já—a negative MEFV gene test does not exclude familial Mediterranean fever. The result may reflect limited variant coverage, technical limitations, or a clinically compatible syndrome without an identifiable molecular explanation; the next step depends on what the original assay examined and how convincing the attacks are.
There is no single negative-test percentage that applies to every clinic, ancestry, and assay. A common-variant panel and full-gene sequencing have different detection capabilities, so the useful questions are whether coding regions and splice boundaries were assessed, whether low-coverage regions were filled in, and whether the laboratory reports 1 or more categories of technically undetectable changes.
Repeating exactly the same limited panel rarely resolves the uncertainty unless there was a specimen or technical problem. A specialist may instead request broader MEFV analysis or a multigene autoinflammatory panel; that choice should follow the symptom pattern, because looking at 20 genes rather than 1 also increases the chance of incidental and uncertain findings.
The FMF genetic-diagnosis recommendations preserve a role for clinical diagnosis when molecular testing is inconclusive (Giancane et al., 2015). An unrevealing result should prompt a structured reassessment, not endless testing; our discussion of borderline inherited-disease testing demonstrates how clinical evidence can remain relevant when a different diagnostic assay does not provide a simple answer.
Hvaða mynstur endurtekinna hitakasta gerir FMF líklegra?
Typical FMF attacks often last 12–72 hours and recur with fever, abdominal pain, pleuritic chest pain, or joint symptoms. Recovery between episodes, repeated similarity of attacks, and objective inflammatory changes increase suspicion, although joint manifestations can last longer and not every patient follows the textbook pattern.
Record measured temperature, start and finish times, pain location, joint swelling, and whether you returned fully to baseline. Three well-documented episodes are often more informative for an appointment than a recollection of “fevers for years”; that is a practical documentation suggestion, not a universal diagnostic requirement or a reason to postpone care.
FMF abdominal attacks can resemble an acute abdomen, but a previous diagnosis must not become an excuse to miss appendicitis or another emergency. New focal pain, guarding, persistent vomiting, or an episode lasting beyond the person's usual 48-hour pattern needs assessment; normal appendicitis laboratory results cannot reliably provide reassurance by themselves.
Pleuritic pain means pain worsened by breathing; it does not identify its cause. A first episode of severe chest pain, breathlessness, fainting, or a different pattern from previous attacks needs urgent evaluation rather than waiting 72 hours to see whether it settles; our explanation of positional inflammatory chest pain describes another condition that can overlap symptomatically.
Hvaða blóðrannsóknir hjálpa meðan á köstum stendur og á milli þeirra?
CRP, serum amyloid A, ESR, and a complete blood count can document inflammation during suspected FMF attacks, but none confirms FMF by itself. Comparing an attack sample with a symptom-free sample—often approximately 1–2 weeks after recovery when clinically appropriate—can distinguish episodic inflammation from a persistently abnormal baseline.
Margar rannsóknarstofur nota CRP undir 5 mg/L as a reference limit, but the printed laboratory range should govern interpretation. An illustrative CRP of 85 mg/L during fever and 3 mg/L after recovery documents a substantial inflammatory swing; it does not distinguish FMF from an infection, and ósamræmi milli WBC og CRP need clinical context.
Serum amyloid A, or SAA, may remain elevated between attacks even when a person feels well; many assays use a reference limit around 10 mg/L, with laboratory variation. Kantesti is an AI blóðrannsóknartúlkunarvettvangur that can help organize these accompanying laboratory results, but our AI cannot decide whether an elevated SAA comes from FMF, another inflammatory disorder, or a concurrent illness.
ESR changes more slowly than CRP and can remain elevated after an attack; anemia, age, and other factors also influence it. Record whether a sample was taken 6 hours into symptoms or several days after recovery, and avoid treating an isolated ESR of 40 mm/hour as a genetic-disease signature; the ástæður fyrir hækkuðu ESR extend well beyond autoinflammatory conditions.
Hvaða aðrir sjúkdómar geta líkst ættgengum Miðjarðarhafssóttum?
Recurrent infections, PFAPA, TRAPS, mevalonate kinase deficiency, and other inflammatory disorders can resemble FMF. Attack duration, mouth ulcers, lymph-node swelling, rash, exposures, and symptom-free intervals help prioritize alternatives; a 1-day abdominal attack and a 2-week fever with migrating muscle pain suggest different diagnostic pathways.
PFAPA commonly produces episodes lasting approximately 3–7 daga, often with aphthous mouth ulcers, pharyngitis, and cervical lymph-node swelling. TRAPS episodes are often longer, approximately 5–25 days, while mevalonate kinase deficiency can produce 3–7-day attacks; these are characteristic patterns, not strict cutoffs that independently diagnose or exclude a syndrome.
Repeated mouth ulcers with eye inflammation, genital ulcers, or vascular symptoms require a different review, including possible Behçet disease. Painful red eyes or new visual change should receive urgent assessment rather than being attributed to the same MEFV result; our guide to Behçet symptom patterns explains why the combination matters more than any 1 symptom.
A roughly 21-day cycle of fever, mouth ulcers, and infections can raise concern for cyclic neutropenia; a single normal neutrophil count may miss the low point. Kantesti can support explanation of available laboratory reports, but identifying a cycle requires clinician-directed serial testing and an exposure history, as discussed in testing for repeated infections.
Hvernig greina læknar FMF umfram það sem kemur fram í erfðaskýrslunni?
FMF diagnosis combines attack history, examination, inflammatory measurements, family history, and genetic findings, while checking plausible alternatives. Clinical criteria support this process but are not interchangeable with genetic confirmation; a clinician may also assess response to a supervised colchicine trial over several months when the diagnosis remains uncertain.
Different criteria sets were developed for different purposes and populations: adult diagnostic criteria and pediatric classification tools need not agree in every patient. Counting 2 compatible symptoms is not a substitute for establishing discrete attacks, documenting inflammation, and excluding important alternatives; classification criteria are particularly easy to misuse as a self-diagnosis checklist.
The 2016 EULAR recommendations advise starting colchicine once a clinical FMF diagnosis is made, rather than waiting indefinitely for perfect genetic certainty (Ozen et al., 2016). Those recommendations describe an initial adult dose of 1.0–1.5 mg/day in suitable patients, but actual prescribing depends on local tablet strengths, kidney and liver function, interactions, tolerability, and current specialist guidance.
A clinician-supervised trial lasting approximately 3–6 mánuðir may provide useful evidence when enough attacks occur to assess change, but spontaneous variation and imperfect adherence complicate interpretation. Do not start or stop colchicine yourself: interactions with medicines such as clarithromycin can be dangerous, and mati á lyfjaöryggisþróun supplements rather than replaces a prescriber or pharmacist assessment.
Hvers vegna skipta SAA og prótein í þvagi máli eftir greiningu?
Persistent inflammation in FMF can cause AA amyloidosis, which often affects the kidneys; preventing that complication is a major treatment goal. The 2016 EULAR recommendations describe maintaining SAA below 10 mg/L as a target where measurement is available, alongside control of attacks and monitoring for proteinuria.
An SAA of 30 mg/L between attacks deserves follow-up, but it does not prove that amyloid has deposited in the kidneys. The result may reflect persistent FMF activity or another inflammatory cause; repeat measurement, adherence review, and an assessment for other illness are more useful than assuming a single elevated value means irreversible damage.
A urine albumin-to-creatinine ratio of 30 mg/g, approximately 3 mg/mmol, is a commonly used threshold for increased albuminuria, although total urine protein measurement may also be needed. Fever, exercise, urinary infection, and menstruation can affect urine results, so repeat testing under appropriate conditions matters; persistent foamy urine needing testing is a prompt to investigate, not a diagnosis of amyloidosis.
Normal creatinine does not exclude early kidney involvement because protein leakage can precede a measurable decline in filtration. If urine protein is substantial or persistent, clinicians assess kidney function, serum albumin, and competing causes; our leiðbeiningar um greiningu á sermisprótínum explains why low albumin can reflect urinary loss as well as inflammation, liver disease, or nutritional problems.
Ættu ættingjar að fara í erfðarannsókn vegna ættgengra Miðjarðarhafssótta?
Family testing is most informative after the affected person's variants and inheritance are clarified. If both biological parents carry a pathogenic variant in the same recessive condition, each pregnancy has a 25% chance of inheriting both relevant variants, a 50% chance of carrier status, and a 25% chance of inheriting neither.
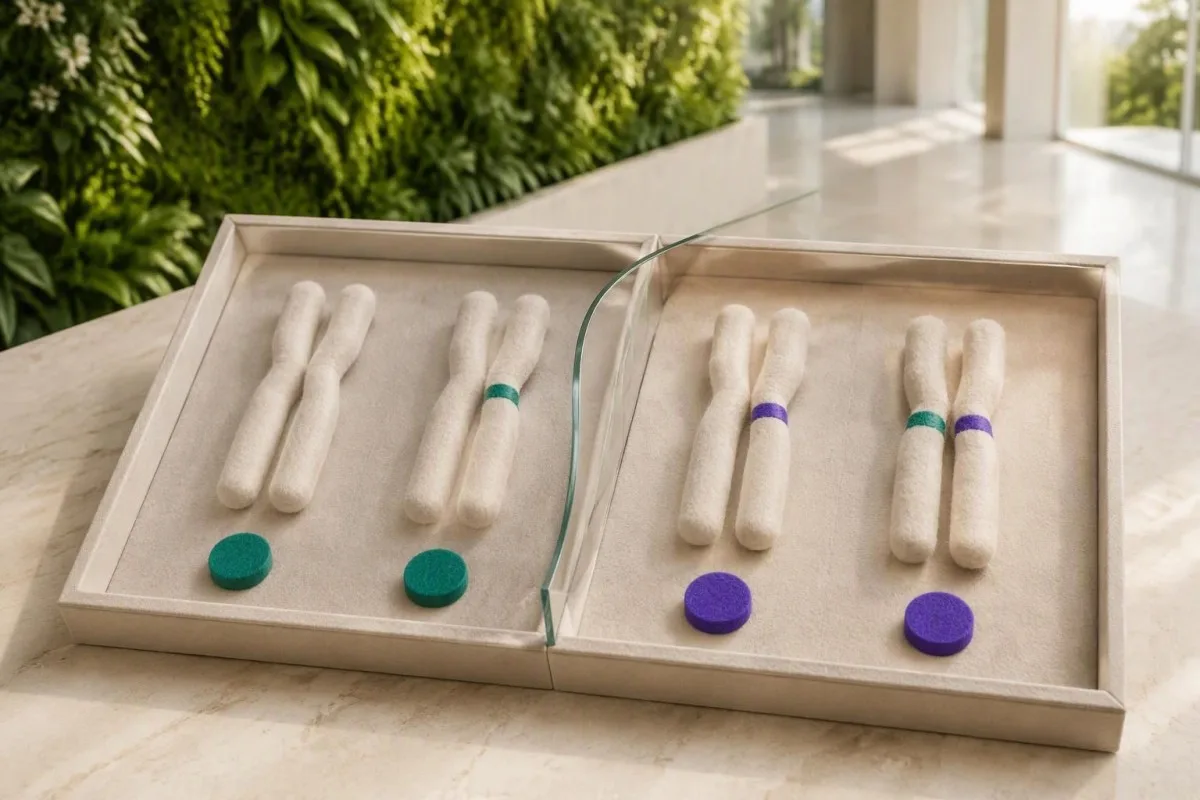
Þeir sem 25/50/25 percentages apply to the standard two-carrier recessive model; they are not automatic probabilities for every MEFV-positive family. Variants in cis, uncertain classifications, unusual dominant inheritance, and incomplete penetrance can alter the interpretation, while inheriting a genotype does not precisely predict attack frequency or future severity.
Testing relatives for a known familial pathogenic variant can answer a specific inheritance question more cleanly than ordering another broad panel. A VUS may sometimes be studied in relatives to help a laboratory assess segregation, but that is different from predictive testing; nobody should be told they have FMF solely because they share an uncertain family finding.
Children with repeated unexplained fevers need clinical assessment whether their parent has 0, 1, or 2 reported variants, and ancestry should modify suspicion rather than act as a gatekeeper. Genetic counseling also separates carrier information from disease diagnosis; our discussion of family carrier-screening results illustrates that distinction, although FMR1 inheritance is not the same as MEFV inheritance.
Hvað ættirðu að hafa með þér þegar farið er yfir MEFV-niðurstöðu?
Komið með complete genetic report, an attack diary, and laboratory results linked to symptom dates to an FMF review. Five details are especially useful: exact variants, classification, zygosity, assay coverage, and whether phase is known; a screenshot showing only “positive” leaves out most of the information a specialist needs.
My practical approach, as Thomas Klein, MD, is to separate 3 questions: does the history fit FMF, does the genotype support it, and is inflammation controlled? These questions can have different answers; our læknisfræðilegt ráðgjafarramma describes physician oversight, but this article does not substitute for an individual rheumatology, pediatric rheumatology, or clinical genetics consultation.
Kantesti er AI lífmerkjatúlkunarvettvangur that can help explain accompanying CRP, CBC, kidney, and albumin results; it cannot sequence MEFV, establish variant phase, or independently reclassify a VUS. Before sharing a report, consider removing unnecessary identifiers and check our upplýsingar um friðhelgi einkalífs og gögn, especially when the document contains genetic information about more than 1 family member.
Frá og með 24. október 2026, the practical message remains to interpret the report's scope and evidence rather than its headline alone. Ask what would change the working diagnosis, which tests should be repeated during the next attack, and when to seek urgent care; new severe chest pain, breathlessness, a rigid abdomen, confusion, or inability to keep fluids down should not wait for a genetics appointment.
Rannsóknarútgáfur og takmarkanir á AI vottorðum
Technical benchmarks and validation frameworks are not evidence that an AI system can diagnose FMF or classify MEFV variants independently. The 2 publications below concern laboratory interpretation methods and oversight; their results should not be transferred to genetic diagnosis without condition-specific clinical validation and clearly stated reference standards.
Kantesti LTD. (n.d.). A pre-registered, rubric-based automated technical benchmark of the Kantesti blood-test interpretation engine on 100,000 synthetic test cases [Technical benchmark]. Figshare. DOI-færslusíða. The title specifies 100.000 tilbúin tilvik, which are not equivalent to 100,000 prospectively evaluated patients with suspected FMF.
Kantesti LTD. (n.d.). Clinical validation framework v2.0 (Medical validation page) [Validation framework]. Zenodo. DOI-færsla fyrir rammann. A version 2.0 framework describes an evaluation approach rather than establishing diagnostic sensitivity for this condition; our tæknilega staðfestingu og eftirlit page should be read with that distinction in mind.
Publication discovery is available through a Leitarorðaleit á ResearchGate and does not itself establish independent peer review. An Leit á titli á Academia.edu is likewise a discovery route, not proof of clinical performance; the 3 external medical references listed separately support this article's clinical and variant-interpretation statements.
Algengar spurningar
Þýðir jákvætt MEFV-genapróf að ég sé með ættgengan Miðjarðarhafssótt?
0 Jákvætt MEFV-genapróf þýðir ekki sjálfkrafa að þú sért með ættgengan Miðjarðarhafssótt. Tvö sjúkdómsvaldandi eða líklega sjúkdómsvaldandi afbrigði á sitthvoru genaeintakinu veita sterkari sameindafræðilegan stuðning en eitt afbrigði, en einkenni, sýnd og aðrar mögulegar skýringar skipta samt máli. Dæmigerð köst ættgengrar Miðjarðarhafssóttar vara oft í 12–72 klukkustundir og fela í sér hita ásamt einkennum frá kvið, brjósti eða liðum. Gigtarlæknir eða erfðaráðgjafi ætti að túlka alla niðurstöðuskýrsluna í heild, en ekki einungis orðið “jákvætt”.
Getur einstaklingur með aðeins eina MEFV-stökkbreytingu verið með FMF?
Einstaklingur með aðeins eitt greint sjúkdómsvaldandi MEFV-afbrigði getur fengið klíníska greiningu á FMF, þótt margir sem hafa eitt afbrigði séu einkennalausir arfberar. Læknirinn þarf að meta endurtekin köst, mælingar á bólgu, fjölskyldusögu og umfang erfðarannsóknarinnar. Takmarkað erfðapróf getur misst af öðru viðeigandi afbrigði, en víðtækari rannsókn greinir það ekki alltaf. Meðferð skal byggjast á klínísku mati en ekki eingöngu á arfberastöðu.
Hvað þýðir MEFV-afbrigði með óvissa þýðingu?
MEFV-afbrigði með óvissa klíníska þýðingu merkir að ekki liggja fyrir nægar upplýsingar til að flokka þá breytingu á DNA sem sjúkdómsvaldandi eða góðkynja. VUS staðfestir ekki FMF og það að finna 2 afbrigði með óvissa klíníska þýðingu staðfestir ekki greininguna. Læknar geta samt greint sjálfsbólgusjúkdóm á grundvelli klínískra gagna, en VUS ætti ekki eitt og sér að ráða meðferð eða forspárprófunum. Spyrðu rannsóknarstofuna sem gaf skýrsluna út eða sérfræðing í erfðafræði um endurflokkun og hvort markvissar rannsóknir á fjölskyldumeðlimum gætu komið að gagni.
Getur neikvætt MEFV-próf útilokað ættgengan Miðjarðarhafssótt?
Neikvæð MEFV-prófun getur ekki útilokað fjölskyldulega Miðjarðarhafssótt að fullu. Prófun sem skoðar valin algeng afbrigði nær yfir annað en raðgreining gensins, og jafnvel víðtækari greining kann að skilja eftir klínískt samrýmanlegt tilfelli án sameindafræðilegrar skýringar. Skoða ætti niðurstöðuna samhliða endurteknum köstum, sem vara oft í 12–72 klukkustundir, og mælingum á bólgu. Sérfræðingur gæti mælt með víðtækari prófun eða endurmati með tilliti til annars heilkennis með endurteknum sótthitaköstum, í stað þess að endurtaka einfaldlega sömu prófun.
Staðfestir MEFV E148Q-afbrigðið ættjarðarhafssótt (FMF)?
MEFV-afbrigðið E148Q, einnig ritað p.Glu148Gln, staðfestir ekki FMF eitt og sér. Klínísk þýðing þess hefur verið umdeild og flokkun getur verið mismunandi milli rannsóknarstofa. Túlkunin fer eftir því hvort önnur viðeigandi afbrigði séu til staðar, hvort niðurstöður hafi áhrif á annað eða bæði eintök gensins og hvort mynstur kastanna samræmist FMF. Eldri skýrslu þar sem E148Q er kallað “stökkbreyting” ætti að endurskoða með tilliti til núverandi flokkunar hennar, fremur en að samþykkja hana sem greiningu.
Hvaða blóðrannsóknir eru gagnlegar þegar grunur leikur á ættgengum miðjarðarhafssótt (FMF)?
CRP, serum amyloid A, ESR og heildarblóðtala geta staðfest bólgu þegar grunur leikur á FMF, en ekkert þeirra getur eitt og sér greint FMF. Margar rannsóknarstofur nota CRP undir 5 mg/L sem viðmiðunarmörk, en viðmiðunarmörk SAA eru oft um 10 mg/L; viðmiðunarmörk viðkomandi rannsóknaraðferðar ganga framar. Samanburður á sýni sem tekið er meðan á kasti stendur og sýni sem tekið er um það bil 1–2 vikum eftir bata getur sýnt hvort bólgan hjaðni. Próteinmæling í þvagi og rannsóknir á nýrnastarfsemi hjálpa til við að fylgjast með hugsanlegum fylgikvillum þegar FMF hefur verið greint eða sterkur grunur leikur á því.
Ætti ég að taka kolkisín vegna þess að MEFV-prófið mitt reyndist jákvætt?
Jákvætt MEFV-próf eitt og sér nægir ekki til að hefja meðferð með colchicine án klínísks mats. Ráðleggingar EULAR frá 2016 styðja meðferð þegar klínísk greining á FMF hefur verið staðfest og lýsa upphafsskömmtum fyrir fullorðna, 1,0–1,5 mg á dag, hjá sjúklingum sem henta til meðferðar. Skert nýrna- eða lifrarstarfsemi, lyfjamilliverkanir, styrkleikar taflna sem eru í boði á hverjum stað og aukaverkanir geta haft áhrif á lyfjaávísunina. Meðferðartilraun undir eftirliti getur stuðlað að greiningu, en svörun sannar ekki FMF ein og sér.
Fáðu AI-knúna greiningu á blóðprufum í dag
Vertu með yfir 2 milljónir notenda um allan heim sem treysta Kantesti fyrir tafarlausa og nákvæma greiningu á blóðprufum. Hladdu upp niðurstöðum blóðrannsókna þinna og fáðu yfirgripsmikla túlkun á 15,000+ lífmerkjum á sekúndum.
📚 Tilvísuð rannsóknarútgáfa
Klein, T., Mitchell, S., & Weber, H. (2026). Forskráð, viðmiðabundin sjálfvirk tæknileg viðmiðun á Kantesti blóðprófatúlkunarvélina fyrir 100.000 gervi-prufutilvik. Kantesti AI Medical Research.
Klein, T., Mitchell, S., & Weber, H. (2026). Klínísk staðfestingarrammi v2.0 (Medical Validation Page). Kantesti AI Medical Research.
📖 Ytri læknisfræðilegar heimildir
Giancane G et al. (2015). Evidence-based recommendations for genetic diagnosis of familial Mediterranean fever. Annals of the Rheumatic Diseases.
⚕️ Fyrirvari vegna læknisfræðilegra mála
Þessi grein er eingöngu til fræðslu og felur ekki í sér læknisráðgjöf. Leitaðu alltaf til hæfs heilbrigðisstarfsmanns vegna ákvarðana um greiningu og meðferð.
E-E-A-T traustmerki
Reynsla
Læknastýrð klínísk yfirferð á vinnuferlum við túlkun rannsóknarniðurstaðna.
Sérþekking
Áhersla á rannsóknarstofulækningar: hvernig lífmarkarar hegða sér í klínísku samhengi.
Yfirvald
Skrifað af Dr. Thomas Klein með yfirferð Dr. Sarah Mitchell og próf. Dr. Hans Weber.
Traustleiki
Rökstudd túlkun byggð á gögnum með skýrum eftirfylgnileiðum til að draga úr ávörun.