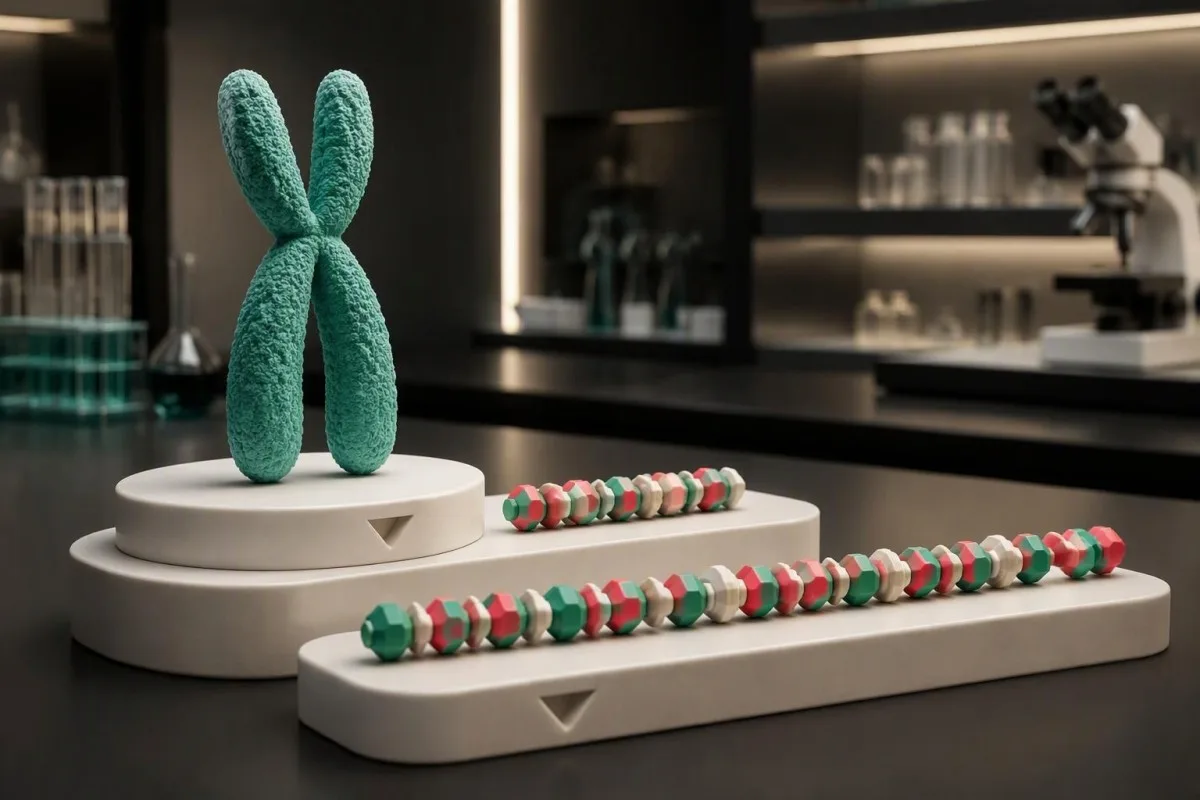
Rezultati FMR1 običajno spadajo v štiri razpone števila ponovitev: normalni, vmesni, premutacija ali polna mutacija. Status nosilca ni enak sindromu krhkega X, reproduktivno tveganje pa je odvisno od tega, kateri od staršev prenese alel in ali se ta razširi.

- Normalni alel: Približno 5–44 ponovitev CGG v genu FMR1 na splošno kaže na stabilen alel; rutinsko presejanje ne izključuje vseh redkih različic gena FMR1.
- Vmesni alel: 45–54 ponovitev ne potrjuje sindroma krhkega X ali statusa nosilca premutacije; velikost nekaterih alelov se lahko med generacijami spremeni.
- Premutacija: 55–200 ponovitev pomeni premutacijo FMR1, ki ima reproduktivne posledice in lahko poveča nekatera zdravstvena tveganja pri odraslih.
- Polna mutacija: Več kot 200 ponovitev je običajno povezanih z nenormalno metilacijo in zmanjšanim izražanjem gena FMR1; klinični učinki se razlikujejo, zlasti pri ženskah in mozaičnih rezultatih.
- Prekinitve AGG: Njihovo število in položaj lahko natančneje opredelita ocene tveganja za razširitev pri materi, zlasti pri manjših premutacijah, vendar ne moreta zagotoviti izida.
- Prenos: Ženska z enim razširjenim alelom FMR1 ima pri vsaki nosečnosti 50% verjetnosti za prenos tega alela; prenos in razširitev sta ločeni verjetnosti.
- Testiranje partnerja: Negativen rezultat partnerjevega testiranja ne odpravi reproduktivnega tveganja zaradi materine premutacije FMR1, saj je sindrom krhkega X kromosomsko vezan na kromosom X in ne gre za običajno stanje, pri katerem sta nosilca oba partnerja.
- Naslednji koraki: Genetsko svetovanje je primerno pri premutacijah, polnih mutacijah, nejasnih rezultatih na mejnih vrednostih in relevantni družinski anamnezi; o prenatalni diagnostiki ali specializiranem testiranju pri IVF se je mogoče pogovoriti, ne da bi čakali na rezultat partnerjevega testiranja.
Kaj vam presejanje nosilstva krhkega X dejansko pove
Presejalno testiranje za nosilstvo sindroma krhkega X meri razširitev ponovitev CGG v genu FMR1, namesto da bi sindrom krhkega X diagnosticiralo na podlagi simptomov. Normalni rezultati običajno znašajo 5–44 ponovitev, vmesni 45–54, premutacije 55–200, polne mutacije pa več kot 200; prekinitve z zaporedji AGG pomagajo natančneje oceniti nekatere materine razširitve.
Rezultat, ki kaže nosilstvo, ne napoveduje, da boste vi ali vaš otrok zagotovo zboleli za določeno boleznijo. Pri osebi z 68 ponovitvami so neposredna vprašanja, ali je načrtovana nosečnost, ali je bila opravljena analiza AGG in ali simptomi pri osebi ali v družini zahtevajo oceno — ne pa, ali je bil sindrom krhkega X že diagnosticiran.
Sem Thomas Klein, MD, glavni zdravstveni direktor pri Kantesti; moje praktično pravilo je, da ločimo tri vprašanja: kaj je laboratorij izmeril, kaj to pomeni za testirano osebo in kaj se lahko prenese. Če ta vprašanja pomešamo, lahko verjetnost dedovanja 50% zamenjamo za 50% verjetnosti, da bo otrok imel bolezen.
Kantesti je analizator krvnih preiskav z umetno inteligenco za razlago laboratorijskih podatkov, ne pa laboratorij, ki določa število ponovitev FMR1 ali metilacijo. Naš organizacija in klinični obseg pojasni to razliko; genetski svetovalec mora razširjeni alel razložiti ob upoštevanju izvirnega molekularnega izvida, družinske anamneze in reproduktivnih ciljev.
Razponi ponovitev CGG v genu FMR1: preden pogledate oznako, preberite število
Razponi ponovitev CGG v genu FMR1 razvrščajo alele z razširjenimi ponovitvami v štiri skupine, vendar je treba upoštevati merilno negotovost laboratorija pri mejnih vrednostih kategorij. Rezultat blizu 54–55 ali 200 ponovitev je treba natančneje pregledati kot preprosto oznako pozitivno ali negativno, zlasti če izvid navaja približno število ponovitev.
CGG označuje ponavljajoče se zaporedje treh baz DNA v nekodirajočem območju gena FMR1. V nasprotju z mnogimi rutinskimi laboratorijskimi vrednostmi se število ponovitev ne meri v mg/dL ali IU/L; ustrezna enota so ponovitve, telesna dejavnost in teščost pa ne spremenita podedovane kategorije na dan testiranja.
Oseba z dvema kromosomoma X ima običajno navedena dva alela FMR1 — na primer 30 in 72 ponovitev — medtem ko ima oseba z enim kromosomom X običajno enega. Dva alela enake velikosti sta lahko prikazana kot en vrh, zato ena sama natisnjena številka še ne dokazuje, da je laboratorij našel samo en alel.
Meja 55 ponovitev označuje kategorijo premutacije in ne nenadnega biološkega preloma, pri katerem bi se vsa zdravstvena tveganja čez noč spremenila. Naša razprava o razlagi števila ponovitev pri Huntingtonovi bolezni pojasnjuje uporabno primerjavo: bolezni, povezane z razširitvijo ponovitev, zahtevajo specifične pragove za posamezno bolezen, mejnih vrednosti CGG pri genu FMR1 pa ni mogoče uporabiti namesto mejnih vrednosti CAG pri drugem genu.
Vmesni alel FMR1 ni premutacija
Vmesni alel FMR1 vsebuje 45–54 ponovitev CGG in ne potrjuje sindroma krhkega X ali statusa nosilca premutacije. Ni dokumentirano, da bi se vmesni aleli pri enem samem prenosu po materi neposredno razširili v polno mutacijo, čeprav se lahko nekaterim spremeni velikost ali preidejo v območje premutacije.
Hipotetičnega izvida, ki kaže 30 in 52 ponovitev, ne smemo obravnavati kot enakovrednega izvidu z 30 in 82 ponovitvami. Prvi vključuje vmesni alel, drugi pa premutacijo, kar pomeni drugačen pogovor o reproduktivnih tveganjih in drugačne potrjene povezave s stanji v odrasli dobi.
Negotovost laboratorijske meritve postane pomembna, kadar je izvid 54 ponovitev, navedena toleranca pri določanju velikosti pa sega do 55. Vprašajte, ali razvrstitev že upošteva negotovost, ali je koristna potrditvena meritev velikosti in ali bi testiranje AGG vplivalo na genetsko svetovanje; preprosta ponovitev istega testa brez tega vprašanja morda ne bo veliko prispevala.
Vmesni rezultat tudi ne pojasni vseh simptomov v družini. Če imata dva sorodnika nepojasnjeno intelektualno manjzmožnost, je napotitev h kliničnemu genetiku še vedno lahko primerna, saj je lahko prisotno drugo dedno stanje; naš vodnik o pomen rezultata zunaj območja pojasnjuje, zakaj laboratorijska oznaka in diagnoza nista isto.
Kaj pomeni biti nosilec premutacije krhkega X
Nosilec premutacije krhkega X ima alel FMR1 s 55–200 ponovitvami CGG, ne pa običajne metilirane polne mutacije, ki povzroča sindrom krhkega X. Premutacija lahko vpliva na genetsko svetovanje glede reproduktivnih tveganj in dovzetnost za določena stanja v odrasli dobi, vendar številni nosilci nimajo z njo povezanih simptomov.
Premutacije in polne mutacije imajo različne biološke učinke. Aleli s premutacijo običajno povzročajo povečano količino mRNK gena FMR1, medtem ko metilirane polne mutacije navadno zmanjšajo izražanje gena in količino proteina FMRP; ta razlika pomaga pojasniti, zakaj sindromi, povezani s premutacijo v odrasli dobi, niso zgolj blage oblike otroškega sindroma krhkega X.
Razmislite o asimptomatski 32-letnici s 76 ponovitvami in normalnim razvojem: rezultat je lahko pomemben, čeprav se počuti povsem zdravo. Genetsko svetovanje glede reproduktivnih tveganj je ena naloga, pregled menstrualne anamneze in pogovor o prihodnjih nevroloških simptomih pa sta ločeni nalogi; pri nobeni ni treba postaviti diagnoze trenutne bolezni.
Genetska najdba bi morala voditi k konkretnemu ukrepu, podprtemu z dokazi, ne pa k nejasnemu seznamu napovedanih težav. Naš interpretacije rezultatov MTHFR je uporaben primerjalen prikaz: premutacije FMR1 imajo potrjene posledice za genetsko svetovanje, vendar pozitiven genetski izvid še vedno ne upravičuje nedokazanih prehranskih dopolnil, omejevalnih diet ali domneve, da imajo vsi simptomi en sam vzrok.
Kako prekinitve AGG natančneje opredelijo svetovanje glede tveganja razširitve
Vstavki AGG lahko zmanjšajo nestabilnost zaporedja ponovitev FMR1 pri prenosu po materi, zato imata lahko dve ženski z enakim številom ponovitev CGG različno ocenjeno tveganje za razširitev. Analiza AGG je najbolj uporabna pri vmesnih alelih in manjših premutacijah, zlasti pri manj kot približno 90–100 ponovitvah; negotovosti ne odpravi.
Yrigollen et al. (2012) so v reviji Genetics in Medicine pokazali, da vstavki AGG izboljšajo napovedovanje razširitve pri prenosu po materi v polno mutacijo. Pomembno je število vstavkov, pa tudi njihov položaj: dolgo neprekinjeno zaporedje proti koncu ponovitev se lahko vede drugače kot enako dolg alel z bolj strateško razporejenimi vstavki.
Dve hipotetični ženski s 70 ponovitvami – ena brez vstavkov AGG, druga pa z dvema – ne bi smeli dobiti enake ocene tveganja zgolj na podlagi števila ponovitev. Vprašajte svetovalca, kateri nabor podatkov ali model uporablja, ali upošteva starost matere in ali se odstotek nanaša na razširitev med prenesenimi aleli z razširitvijo ali med vsemi nosečnostmi.
Kantesti je storitev za razlago izvidov laboratorijskih preiskav z umetno inteligenco, ne pa potrjen kalkulator tveganja za razširitev FMR1; pri rezultatu 70 ponovitev so pred določitvijo odstotka potrebne molekularne podrobnosti in specialistično svetovanje. Naš klinični validacijski okvir pojasnjuje, zakaj natančnost običajne laboratorijske interpretacije ne more potrditi natančnosti napovedi genetskih ekspanzij; kvantitativno poročanje o rezultatih testov pojasnjuje tudi, zakaj je treba pri številki navesti metodo.
Prenos gena FMR1 z mater in očeta se razlikuje
Ženska z enim ekspanzivnim alelom FMR1 ima v vsaki nosečnosti 50% verjetnost prenosa tega alela. Moški s premutacijo prenese svoj kromosom X na vse hčere in na nobenega sina; očetovske premutacije praviloma ostanejo premutacije in se ne razširijo v polne mutacije.
Verjetnost 50% za prenos razširjenega materinega alela je ločena od verjetnosti, da se preneseni alel razširi. Če je hipotetična ocena ekspanzije svetovalca 20% ob pogoju prenosa, je ustrezna verjetnost polne mutacije pri plodu približno 10% na nosečnost: 0.50, pomnoženo z 0.20, še preden upoštevamo klinični izraz.
Oče z 90 ponovitvami ne prenese tega alela FMR1 na sinove, ker sinovi podedujejo njegov kromosom Y. Njegove hčere praviloma podedujejo premutacijo, pri kateri se lahko spremeni velikost ponovitev, pozneje pa bodo morda potrebovale svetovanje glede lastne reproduktivne in zdravstvene obravnave v odrasli dobi; odsotnost diagnoze v otroštvu ne pomeni, da je rezultat nepomemben.
Vsaka nosečnost je nov dogodek; dva predhodna otroka brez razširjenega alela ne spremenita verjetnosti 50% za prenos v naslednji nosečnosti pri heterozigotni materi. Naša razlaga o krvavitvenih motnjah, vezanih na kromosom X ponuja primerjavo na ravni kromosomov, čeprav hemofilija nima mehanizma ekspanzije ponovitev, značilnega za FMR1, zato je ne smemo uporabljati za ocenjevanje tveganja za sindrom krhkega X.
Zakaj negativen presejalni test pri partnerju ne odpravi tveganja, povezanega z genom FMR1
Tveganje za ekspanzijo FMR1 pri materi ni odvisno od tega, ali imata oba partnerja isto bolezen. Ženska s premutacijo lahko ustrezno začne genetsko svetovanje in načrtovanje reprodukcije, še preden prejme rezultate presejanja partnerja za nosilstvo; negativen rezultat partnerjevega testa FMR1 ne odpravi tveganja za ekspanzijo njenega alela.
Številni pogovori o presejanju za nosilstvo temeljijo na avtosomno recesivnem modelu: dva nosilca iste bolezni imata v vsaki nosečnosti 25% verjetnost, da se jima rodi otrok z boleznijo. Pri FMR1 tak izračun za par nosilcev ne velja, zato lahko običajno navodilo, naj se najprej testira partnerja, povzroči nepotrebno odlašanje, če se uporabi pri materini premutaciji.
Mnenje odbora ACOG št. 691 (2017) priporoča presejanje žensk za nosilstvo sindroma krhkega X, če imajo ustrezno družinsko anamnezo, ter žensk z nepojasnjeno insuficienco jajčnikov ali povišanim FSH pred 40. letom. Priporoča tudi genetsko svetovanje ob vmesnih rezultatih ter ugotovljenih premutacijah ali polnih mutacijah; priporočila glede širšega obsega presejanja se razlikujejo glede na strokovni okvir in državo.
Načrtovanje neodvisno od partnerja ne pomeni, da podatki o partnerju nikoli niso koristni: partnerjeva osebna ali družinska anamneza lahko vzbudi ločene pomisleke, pri drugih presejanih boleznih pa je še vedno lahko potrebna skupna interpretacija rezultatov. Naš vodič za interpretacijo presejanja hemoglobina ponazarja, zakaj izračun recesivnega tveganja 25% velja za specifičen način dedovanja in ne za vsako poročilo, označeno kot nosilstvo.
Reproduktivne možnosti po rezultatu FMR1 z razširitvijo
Možnosti za reprodukcijo vključujejo naravno zanositev z prenatalno diagnostiko ali brez nje, IVF s specializiranim PGT-M, darovane gamete, posvojitev ali odločitev, da se ne spočne otroka. Biopsija horionskih resic se praviloma opravi okoli 10.–13. tedna, amniocenteza pa praviloma od 15. tedna; nobena od teh možnosti ni obvezna zgolj zato, ker je bil ugotovljen rezultat nosilstva.
PGT-M za FMR1 zahteva specializiran laboratorij in lahko združuje neposredno testiranje z genetskimi označevalci, povezanimi z genom, saj je dolge ponovitve v zelo majhnih vzorcih tehnično težko analizirati. Priprava lahko zahteva vzorce sorodnikov, poleg tega ni zagotovljeno, da bo na voljo zarodek za prenos; naš vodič za načrtovanje laboratorijskih postopkov IVF pojasnjuje, zakaj spremljanje plodnosti in testiranje za dedne bolezni odgovarjata na različni vprašanji.
Prenatalno testiranje FMR1 meri fetalni alel, ne zgolj materine verjetnosti za prenos. Zgodnji vzorci horionskih resic lahko zahtevajo dodatno razlago, ker metilacija FMR1 morda še ne ustreza poznejšemu fetalnemu tkivu; včasih se lahko priporoči amniocenteza za pojasnitev metilacije ali nejasnega izvida, ne pa zato, ker bi bil vsak izvid CVS nezanesljiv.
Standardno presejanje brezcelične DNA za kromosomske bolezni ne izključuje razširitve FMR1, tudi kadar izvid navaja nizko tveganje. Če ste noseči že 11 tednov, se nemudoma obrnite na genetsko ali fetalnomedicinsko ekipo in se pogovorite o časovnem načrtu; čakanje na rutinske ultrazvočne izvide ne bo razjasnilo vprašanja razširitve ponovitev, z ultrazvokom pa ni mogoče napovedati resnosti sindroma krhkega X.
Premutacije, plodnost in tveganje za ovarijsko insuficienco
Približno 20% žensk s premutacijo FMR1 razvije primarno ovarijsko insuficienco, povezano s sindromom krhkega X, opredeljeno kot izguba normalne funkcije jajčnikov pred 40. letom. Tveganje se ne povečuje linearno z velikostjo ponovitev; pri premutacijah srednje velikosti, pogosto okoli 80–99 ponovitev, je poročano tveganje večje kot pri nekaterih manjših ali večjih premutacijah.
Primarna ovarijska insuficienca ni enaka popolni, trajni neplodnosti. Aktivnost jajčnikov je lahko občasna, zato se lahko hkrati pojavijo neredne menstruacije, visoka vrednost FSH in občasna ovulacija; ženska z 88 ponovitvami naj prejme individualiziran nasvet o plodnosti, namesto da bi ji rekli, da je nosečnost bodisi nemogoča bodisi zagotovljena.
Nizka vrednost AMH lahko pomaga opisati ovarijsko rezervo in pričakovani odziv na stimulacijo, vendar ne diagnosticira ovarijske insuficience, povezane s sindromom krhkega X, niti ne napoveduje zanesljivo datuma menopavze pri posameznici. Naš interpretacije nizkega AMH pojasnjuje to omejitev; normalna vrednost AMH pri 29 letih prav tako ne izniči prihodnjega tveganja, povezanega s premutacijo.
Preden izostanek menstruacije pripišejo FMR1, zdravniki skupaj z vrednostma FSH in estradiola upoštevajo nosečnost, bolezni ščitnice, nenormalne vrednosti prolaktina, učinke zdravil in druge vzroke. Naš vodič po hormonih in menopavzi ponuja širši kontekst; nobena hrana ali prehransko dopolnilo ne dokazano skrajša alela z 90 ponovitvami ali prepreči njegovo razširitev med prenosom.
Nevrološka tveganja pri odraslih ne pomenijo trenutne diagnoze
Sindrom tremorja in ataksije, povezan s sindromom krhkega X, oziroma FXTAS, je stanje, povezano s starostjo, ki prizadene nekatere nosilce premutacije FMR1, običajno se začne po 50. letu. Pogosto navajane ocene znašajo približno 40% moških nosilcev in 16–20% nosilk v starejših populacijah nosilcev, vendar na te številke močno vplivata starost in način izbora oseb.
Ti odstotki ne predstavljajo verjetnosti, da ima 35-letni nosilec brez simptomov trenutno FXTAS. Diagnoza zahteva nevrološko oceno, ki vključuje simptome, pregled in včasih MRI; akcijski tremor, motnje ravnotežja pri hoji, nevropatija in kognitivne spremembe lahko izhajajo tudi iz stanj, ki niso povezana s FMR1.
Hipotetični 67-letni nosilec z novim akcijskim tremorjem in vse izrazitejšo nestabilnostjo potrebuje oceno, ne pa pomiritve na podlagi dosedanjega dobrega zdravja. Nenadna oslabelost ali hitro nastala zmedenost zahteva nujno obravnavo zaradi drugih možnih vzrokov; naš laboratorijski vodič za izgubo spomina pojasnjuje, zakaj so lahko dejavniki, povezani s ščitnico, vitamini in zdravili, še vedno pomembni, tudi kadar je znana genetska dovzetnost.
Anksioznost ali drugi nevropsihiatrični simptomi, povezani s premutacijo, so področje, pri katerem vzročna povezanost in ocene tveganja še niso povsem razjasnjene, deloma zato, ker se družine, napotene v specialistične ambulante, lahko razlikujejo od neizbranih nosilcev. Naš razlaga genetske dovzetnosti obravnava isto razliko med verjetnostjo in diagnozo; en sam izvid FMR1 ne bi smel postati razlaga za vsako spremembo razpoloženja, spanja ali zbranosti.
Polne mutacije: metilacija in mozaičnost spremenita interpretacijo
Polna mutacija FMR1 običajno vsebuje več kot 200 ponovitev CGG in nenormalno metilacijo, ki zmanjša izražanje FMR1. Klinični učinki so odvisni od več dejavnikov kot le od števila ponovitev: metilacija, mozaičnost velikosti, razlike med tkivi in inaktivacija kromosoma X lahko spremenijo izražanje, zlasti pri osebah z dvema kromosomoma X.
Večina moških z metilirano polno mutacijo ima sindrom krhkega X z razvojnimi in intelektualnimi posledicami, pri ženskah pa je razpon izidov širši. Približno polovica žensk s polno mutacijo ima motnjo v duševnem razvoju, druge pa imajo lahko učne ali čustvene težave; ne spol ploda ne stanje matere ne napovedujeta zanesljivo resnosti pri posameznem otroku.
Velikostni mozaicizem pomeni, da testirani vzorec vsebuje več kot eno populacijo alelov glede na velikost ponovitev, na primer alele s premutacijo in polno mutacijo. Metilacijski mozaicizem pomeni, da se metilacija med populacijami alelov razlikuje; odstotki, izmerjeni v laboratorijskem vzorcu, ne razkrivajo neposredno izražanja po celotnih možganih, zato navidezno ugoden delež ne more zagotoviti blagega kliničnega poteka.
Rezultat, označen kot mozaičen, zahteva natančno opredelitev laboratorija, ne pa ugibanja zgolj na podlagi te besede. Naša razlaga kromosomskega mozaicizma ponazarja, zakaj sta pomembna kontekst vzorca in celične populacije, vendar sta kromosomski mozaicizem ter mozaicizem ponovitev ali metilacije FMR1 različna procesa; posebej vprašajte, katerega od teh mehanizmov opisuje izvid.
Kaj lahko test FMR1 spregleda ali pusti nepojasnjeno
Testiranje FMR1 mora uporabljati metode, ki lahko zaznajo ekspanzije ponovitev, za metilacijo ali mozaicizem pa so lahko potrebne dodatne analize. Običajno sekvenciranje, standardno sekvenciranje eksoma, rutinska kromosomska analiza in normalen splošni nosilski panel samodejno ne izključijo ekspanzije ponovitev FMR1, razen če izvid izrecno vključuje ustrezno testiranje.
Spector idr. (2021) v tehničnem standardu ACMG za laboratorijsko testiranje krhkega X poudarjajo pomen ustreznih metod za zaznavanje in opredelitev ekspanzij. Laboratoriji lahko v izbranih postopkih uporabljajo PCR z začetniki za pomnoževanje ponovitev, PCR za določanje velikosti ponovitev, teste, občutljive za metilacijo, ali analizo z metodo Southern blot; izraz, kot je več kot 200, je lahko klinično pomemben tudi brez natančnega števila ponovitev.
Redke različice zaporedja ali delecije FMR1 lahko povzročijo izvide, povezane s krhkim X, tudi brez običajnega mehanizma ekspanzije, zato normalen presejalni test za ponovitve ne pomeni, da so raziskane vse možne motnje FMR1. Kadar ima otrok nepojasnjen razvojni zaostanek, je treba ciljno testiranje in širšo oceno prilagoditi klinični anamnezi; naša navodila za varno uporabo umetne inteligence v pediatriji pojasnjujejo, zakaj avtomatizirano pomirjanje ni dovolj.
Pri testiranju otrok je treba upoštevati tudi namen testiranja: diagnostika zaradi trenutnih razvojnih težav se razlikuje od napovednega testiranja, namenjenega zgolj oceni tveganj za odrasle s premutacijo. Naš družinski vodnik za testiranje glede na starost podpira sorazmeren pristop; preden naročite nov vzorec, vprašajte, ali je nerešeno vprašanje velikost ponovitve, metilacija, struktura AGG ali druga genetska bolezen.
Pripravite se na svetovanje in varno delite podatke o družini
Na genetsko svetovanje prinesite celoten izvid analize FMR1, družinsko anamnezo za tri generacije in časovnico načrtovanja reprodukcije. Koristne podrobnosti v izvidu vključujejo oba alela, kjer je to ustrezno, metodo testiranja, negotovost pri določanju velikosti, izsledke glede AGG, rezultate metilacije in morebitne opombe o mozaicizmu; izrezan posnetek zaslona s pozitivnim rezultatom lahko izpusti informacije, ki spremenijo priporočila.
Družinska anamneza za tri generacije naj vključuje znane diagnoze krhkega X, nepojasnjene učne težave, avtizem, ovarijsko insuficienco pred 40. letom ter tremor ali težave s hojo v poznejšem življenju. Sorodniki lahko omenjajo zgodnjo menopavzo ali tresoče se roke, ne da bi poznali genetsko diagnozo, vendar so ti opisi namigi za oceno – ne dokaz, da je prisoten isti alel.
Kantesti je platforma umetne inteligence za razlago krvne slike in kontekstualno razlago laboratorijskih izvidov, ne pa nadomestilo za kaskadno genetsko testiranje ali specialistično družinsko svetovanje. Naše prakse glede zasebnosti in podatkov opisujejo ravnanje z občutljivimi informacijami; pred nalaganjem genetskega izvida druge odrasle osebe pridobite njeno dovoljenje, tudi če imate enak priimek ali vas skrbi dedovanje 50%.
Deljenje informacij z družino je najuspešnejše, kadar sorodniki prejmejo stvarno pismo z navedbo ugotovljenega alela in navodili za dostop do svetovanja, ne pa zaskrbljujočega sporočila, ki napoveduje bolezen. Naš vodnik za spremljanje družine na podlagi privolitve obravnava to razliko; ločeno zabeležite, kaj je potrjeno, kaj je bilo sporočeno iz druge roke in kateri eden ali dva sorodnika sta najprimernejše izhodišče za testiranje.
Vprašanja za naslednji korak in kaj podpirajo dokazi
Naslednji korak po ugotovitvi ekspanzije FMR1 je načrt svetovanja, ne samodejni načrt zdravljenja. Na dan 18. oktobra 2026 ta članek razlikuje med uveljavljenimi kategorijami ponovitev in individualnimi ocenami ekspanzije; začnite s tremi vprašanji: katera kategorija alela velja, ali je potrebno testiranje AGG ali metilacije in pri kateri odločitvi bo rezultat v pomoč.
Pri rezultatu 63 ponovitev vprašajte za ocenjeno tveganje z razpoložljivimi podatki o AGG in brez njih, za imenovalec, na katerem temelji odstotek, ter ali je priprava laboratorija za prenatalno diagnostiko ali IVF trenutno pomembna. Pri rezultatu nad 200 se pozanimajte o metilaciji in mozaicizmu; Thomas Klein, MD, poudarja, da večje število samo po sebi ne omogoča zanesljive osebne napovedi resnosti simptomov.
Spodnja elementa iz Figshare zajemata izobraževanje o hormonih in podporo odločanju pri nalezljivih boleznih, ne pa napovedovanja ekspanzije FMR1, zato ju ne bi smeli uporabljati kot dokaz za potrditev svetovanja glede sindroma krhkega X ali uspešnosti naše genetske interpretacije. Vprašanja o strokovnem nadzoru lahko naslovite prek našega zdravstveno-svetovalne informacije; neposredno relevantni medicinski viri so ločeno navedeni med zunanjimi referencami.
Vodnik za zdravje žensk: ovulacija, menopavza in hormonski simptomi. (n. d.). Figshare. Povezava DOI je navedena v raziskovalnih referencah. A Iskanje naslova na ResearchGate je povezava za iskanje, ne potrditev gostovane kopije. An Iskanje naslova na Academia služi istemu omejenemu namenu.
Večjezična klinična podpora odločanju z umetno inteligenco za zgodnje triažiranje hantavirusa: zasnova, inženirska validacija in uvedba v praksi na podlagi 50.000 interpretiranih izvidov krvnih preiskav. (n. d.). Figshare. Njen DOI je naveden spodaj. The Iskanje publikacij na ResearchGate ne potrjuje gostovanega rokopisa. The Iskanje publikacij na Academia je prav tako povezava za iskanje; avtorstvo in datume objave je treba preveriti glede na deponirane metapodatke.
Pogosto zastavljena vprašanja
Kakšni so normalni razponi števila ponovitev CGG v genu FMR1?
Aleli FMR1 se običajno razvrščajo kot normalni pri približno 5–44 ponovitvah CGG, vmesni pri 45–54, premutacija pri 55–200 in polna mutacija nad 200 ponovitvami. Te kategorije opisujejo molekularni izvid, ne neposredne stopnje resnosti simptomov. Negotovost pri določanju velikosti v laboratoriju je lahko pomembna pri vrednostih blizu 54–55 ali 200 ponovitev. Skupaj s številko, navedeno v izvidu, preberite tudi laboratorijsko razvrstitev in metodo.
Ali to, da sem nosilec/-ka krhkega kromosoma X, pomeni, da imam sindrom krhkega kromosoma X?
Premutacija FMR1 s 55–200 ponovitvami CGG sama po sebi ne pomeni diagnoze sindroma krhkega X. Nosilci premutacije se lahko soočajo z reproduktivnimi posledicami in povečano dovzetnostjo za bolezni, kot sta primarna ovarijska insuficienca, povezana s krhkim X, ali sindrom tremorja in ataksije. Mnogi nosilci nimajo povezanih simptomov. Polna mutacija z več kot 200 ponovitvami zahteva dodatno interpretacijo, vključno z oceno metilacije in klinično presojo.
Ali lahko vmesni alel sindroma krhkega X vpliva na mojega otroka?
0 Vmesni alel FMR1 vsebuje 45–54 ponovitev CGG in ni bilo dokumentirano, da bi se v enem materinem prenosu neposredno razširil v polno mutacijo. Velikost nekaterih vmesnih alelov se lahko spremeni, tudi tako, da preidejo v območje premutacije, kar je lahko pomembno za naslednje generacije. Pri rezultatu, ki je blizu 55 ponovitvam, bo morda treba pojasniti merilno negotovost laboratorija. Genetsko svetovanje lahko rezultat postavi v kontekst, ne da bi ga označilo kot premutacijo.
Kaj pomenijo prekinitve AGG v mojih rezultatih testa FMR1?
Prekinitve AGG so prekinitve zaporedja znotraj ponovitvene regije FMR1, ki lahko povzročijo, da je alel med prenosom z matere stabilnejši. Njihovo število in položaj lahko izboljšata ocene tveganja za razširitev, zlasti pri manjših premutacijah z manj kot približno 90–100 ponovitvami CGG. Dve osebi s 70 ponovitvami imata lahko različni oceni, če ena nima prekinitev, druga pa jih ima dve. Ugotovitve glede AGG zmanjšajo negotovost, vendar ne morejo zagotoviti, da bo alel ostal stabilen.
Ali se mora moj partner testirati, če sem nosilka premutacije sindroma fragilnega X?
Negativen izvid partnerja ne odpravi reproduktivnega tveganja, povezanega z materino premutacijo FMR1. Ženska z enim razširjenim alelom ima pri vsaki nosečnosti 50% možnosti, da ta alel prenese na otroka, tveganje za razširitev pa je odvisno predvsem od značilnosti prenesenega alela. Testiranje partnerja je lahko še vedno primerno za druga presejana stanja ali ob ustrezni družinski anamnezi. Genetsko svetovanje in načrtovanje reprodukcije glede FMR1 se lahko začneta neodvisno od partnerjevih izvidov.
Ali lahko NIPT med nosečnostjo izključi sindrom fragilnega kromosoma X?
0 Standardno neinvazivno prenatalno testiranje za kromosomske motnje ne izključuje razširitve ponovitev FMR1. Prenatalna diagnostika običajno vključuje biopsijo horionskih resic okoli 10.–13. tedna ali amniocentezo od 15. tedna dalje s ciljnim molekularnim testiranjem. Nekatere zgodnje rezultate biopsije horionskih resic je treba dodatno pojasniti, saj je interpretacija metilacije lahko zapletena. O testiranju se posvetujte z ekipo za genetiko ali fetalno medicino in se ne zanašajte zgolj na rezultat standardnega NIPT, ki kaže nizko tveganje.
Ali lahko nosilci premutacije krhkega X naravno spočnejo otroke?
Mnoge nosilke premutacije FMR1 lahko zanosijo po naravni poti, čeprav se pri približno 20% žensk s premutacijo pred 40. letom razvije primarna ovarijska insuficienca. Plodnost, tveganje prenosa in tveganje ekspanzije so ločena vprašanja. Možnosti vključujejo naravno zanositev s prenatalno diagnostiko ali brez nje, IVF s specializirano metodo PGT-M ali druge možnosti za ustvarjanje družine. Normalen rezultat AMH ne izključuje prihodnjega tveganja za ovarijsko insuficienco, nizek rezultat AMH pa ne dokazuje, da je naravna zanositev nemogoča.
Danes pridobite analizo krvnih preiskav z umetno inteligenco
Pridružite se več kot 2 milijonoma uporabnikov po vsem svetu, ki zaupajo Kantesti za takojšnjo, natančno analizo laboratorijskih preiskav. Naložite svoje rezultate krvnih preiskav in v nekaj sekundah prejmite celovito razlago biomarkerjev 15,000+.
📚 Citirane raziskovalne publikacije
Klein, T., Mitchell, S., & Weber, H. (2026). Vodnik za žensko zdravje: ovulacija, menopavza in hormonski simptomi. Kantesti AI Medical Research.
Klein, T., Mitchell, S., & Weber, H. (2026). Vejezično klinično podporo odločanju s pomočjo umetne inteligence za zgodnje triaže hantavirusov: zasnova, inženirsko vrednotenje in uvedba v resničnem svetu za 50.000 interpretiranih poročil o krvnih preiskavah. Kantesti AI Medical Research.
📖 Zunanje medicinske reference
Ameriški kolegij porodničarjev in ginekologov (2017). Mnenje odbora št. 691: presejanje prenašalcev genetskih bolezni. Obstetrika & ginekologija.
Yrigollen CM idr. (2012). Vmesne prekinitve AGG v materinem genu FMR1 zmanjšujejo tveganje za potomce s sindromom krhkega X. Genetika v medicini.
Spector EB idr. (2021). Laboratorijsko testiranje za sindrom krhkega X, revizija iz leta 2021: tehnični standard Ameriškega kolegija za medicinsko genetiko in genomiko (ACMG). Genetika v medicini.
⚕️ Medicinska izjava o omejitvi odgovornosti
Ta članek je namenjen izobraževalnim namenom in ne predstavlja medicinskega nasveta. Za odločitve o diagnozi in zdravljenju se vedno posvetujte z usposobljenim izvajalcem zdravstvenih storitev.
E-E-A-T zaupanja vredni signali
Izkušnje
Zdravniški klinični pregled delovnih postopkov za interpretacijo laboratorijskih izvidov.
Strokovno znanje
Laboratorijska medicina s poudarkom na tem, kako se biomarkerji obnašajo v kliničnem kontekstu.
Avtoritativnost
Napisal dr. Thomas Klein, pregledala dr. Sarah Mitchell in prof. dr. Hans Weber.
Zanesljivost
Interpretacija na podlagi dokazov z jasnimi nadaljnjimi potmi za zmanjšanje alarmiranja.