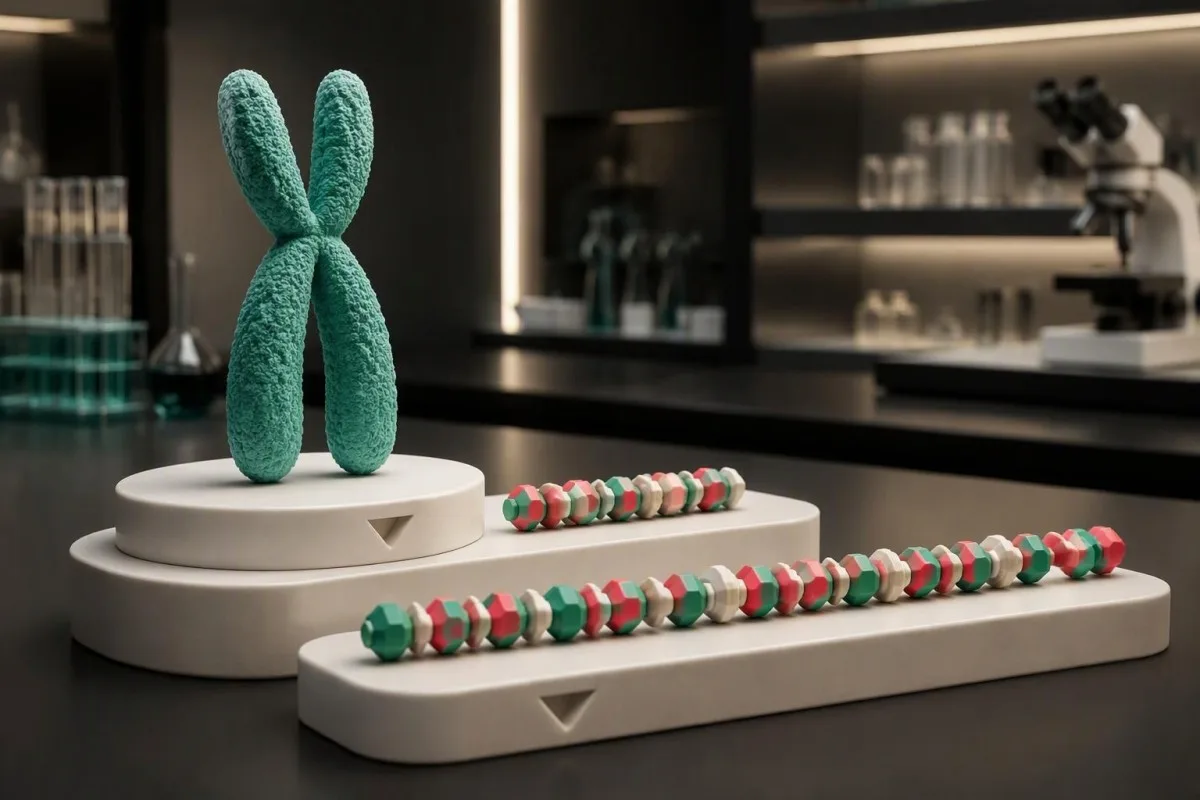
Вынікі аналізу FMR1 звычайна адносяць да аднаго з чатырох дыяпазонаў колькасці паўтораў: нармальны, прамежкавы, прэмутацыя або поўная мутацыя. Статус носьбіта — не тое самае, што сіндром ломкай Х-храмасомы, а рэпрадуктыўная рызыка залежыць ад таго, які з бацькоў перадае алель і ці павялічваецца колькасць паўтораў.

- Нармальны алель: Прыблізна 5–44 паўторы CGG у FMR1 звычайна сведчаць пра стабільны алель; стандартны скрынінг не выключае ўсе рэдкія варыянты FMR1.
- Прамежкавы алель: 45–54 паўторы не пацвярджаюць сіндром ломкай Х-храмасомы або статус носьбіта прэмутацыі; колькасць паўтораў у некаторых алелях можа змяняцца з пакалення ў пакаленне.
- Прэмутацыя: 55–200 паўтораў сведчаць пра прэмутацыю FMR1, якая мае рэпрадуктыўныя наступствы і можа павялічваць пэўныя рызыкі для здароўя дарослых.
- Поўная мутацыя: Больш за 200 паўтораў звычайна звязаны з анамальным метыляваннем і зніжэннем экспрэсіі FMR1; клінічныя праявы адрозніваюцца, асабліва ў жанчын і пры мазаічных выніках.
- Устаўкі AGG: Іх колькасць і размяшчэнне могуць удакладніць ацэнкі рызыкі экспансіі па матчынай лініі, асабліва пры меншай колькасці паўтораў у прэмутацыі, але не могуць гарантаваць вынік.
- Перадача: Жанчына з адной пашыранай алеллю FMR1 мае верагоднасць 50% перадаць гэтую алель пры кожнай цяжарнасці; перадача і пашырэнне — гэта асобныя верагоднасці.
- Тэставанне партнёра: Адмоўны вынік аналізу партнёра не здымае рэпрадуктыўную рызыку, звязаную з прэмутацыяй FMR1 у маці, бо сіндром ломкай X-храмасомы з'яўляецца счэпленым з X-храмасомай захворваннем, а не тыповым захворваннем, пры якім рызыку вызначае пара носьбітаў рэцэсіўнай мутацыі.
- Наступныя крокі: Генетычнае кансультаванне мэтазгоднае пры прэмутацыях, поўных мутацыях, нявызначаных выніках паблізу межавых значэнняў і наяўнасці адпаведных захворванняў у сямейным анамнезе; можна абмеркаваць прэнатальную дыягностыку або спецыялізаванае тэставанне пры ЭКА, не чакаючы выніку аналізу партнёра.
Што насамрэч паказвае скрынінг на носьбіцтва ломкай Х-храмасомы
Скрынінг на носьбіцтва ломкай X-храмасомы вызначае пашырэнне паўтораў CGG у FMR1, а не дыягнастуе сіндром ломкай X-храмасомы паводле сімптомаў. Нармальнымі звычайна лічацца вынікі ў 5–44 паўторы, прамежкавымі — 45–54, прэмутацыямі — 55–200, а поўнымі мутацыямі — больш за 200; AGG-устаўкі дапамагаюць удакладніць некаторыя ацэнкі пашырэння ў маці.
Вынік, які паказвае носьбіцтва, не прадказвае, што ў вас ці вашага дзіцяці абавязкова разаўецца захворванне. У чалавека з 68 паўторамі першачарговыя пытанні — ці плануецца цяжарнасць, ці праводзіўся аналіз AGG і ці патрабуюць асабістыя сімптомы або сімптомы ў сямейным анамнезе дадатковай ацэнкі, — а не ці дыягнаставаны ўжо сіндром ломкай X-храмасомы.
Я Томас Кляйн, MD, галоўны ўрач Kantesti; маё практычнае правіла — разглядаць асобна тры пытанні: што вымерала лабараторыя, што гэта азначае для абследаванага чалавека і што можа быць перададзена нашчадкам. Змешванне гэтых пытанняў прыводзіць да таго, што верагоднасць атрымання ў спадчыну 50% памылкова ўспрымаюць як верагоднасць 50% нараджэння дзіцяці з захворваннем.
Kantesti — гэта ШІ-аналізатар аналізаў крыві, які дапамагае тлумачыць лабараторную інфармацыю, а не лабараторыя, якая вызначае колькасць паўтораў FMR1 або метыляванне. Наш арганізацыя і клінічны аб'ём тлумачыць гэтае адрозненне; генетычны кансультант павінен інтэрпрэтаваць пашыраную алель з улікам зыходнай малекулярнай справаздачы, сямейнага анамнезу і рэпрадуктыўных планаў.
Дыяпазоны колькасці паўтораў CGG у FMR1: спачатку паглядзіце на лік, а потым на пазнаку
Дыяпазоны колькасці паўтораў CGG у FMR1 падзяляюць алелі з пашырэннем паўтораў на чатыры групы, але важна ўлічваць нявызначанасць вымярэнняў лабараторыі побач з межамі катэгорый. Вынік, блізкі да 54–55 або 200 паўтораў, варта вывучыць уважлівей, чым простую пазнаку «станоўчы» або «адмоўны», асабліва калі ў справаздачы ўказана прыблізная колькасць паўтораў.
CGG — гэта паўтаральная паслядоўнасць з трох азотных асноў ДНК у некодуючым участку FMR1. У адрозненне ад многіх стандартных лабараторных паказчыкаў, колькасць паўтораў вымяраюць не ў мг/дл або МЕ/л; адпаведная адзінка — колькасць паўтораў, і ні фізічныя практыкаванні, ні галаданне не змяняюць атрыманую ў спадчыну катэгорыю ў дзень аналізу.
У чалавека з дзвюма X-храмасомамі звычайна вызначаюць дзве алелі FMR1 — напрыклад, з 30 і 72 паўторамі, — а ў чалавека з адной X-храмасомай звычайна вызначаюць адну. Дзве алелі аднолькавага памеру могуць выглядаць як адзін пік, таму адна лічба ў раздрукаваным выніку сама па сабе не даказвае, што лабараторыя выявіла толькі адну алель.
Мяжа ў 55 паўтораў вызначае катэгорыю прэмутацыі, а не раптоўны біялагічны парог, пры перасячэнні якога ўсе рызыкі для здароўя змяняюцца за адну ноч. Наша абмеркаванне інтэрпрэтацыі колькасці паўтораў пры хваробе Хантынгтана паказвае карыснае параўнанне: захворванні, звязаныя з пашырэннем паўтораў, патрабуюць спецыфічных для кожнага захворвання парогавых значэнняў, і парогавыя значэнні CGG для FMR1 нельга падмяняць парогавымі значэннямі CAG для іншага гена.
Прамежкавы алель FMR1 — гэта не прэмутацыя
Прамежкавы алель FMR1 змяшчае 45–54 паўторы CGG і сам па сабе не пацвярджае сіндром ломкай Х-храмасомы ці статус носьбіта прэмутацыі. Не зафіксавана, каб прамежкавыя алелі непасрэдна ператвараліся ў поўную мутацыю за адну мацярынскую перадачу, хоць некаторыя з іх могуць змяняць памер або пераходзіць у дыяпазон прэмутацыі.
Гіпатэтычны вынік аналізу з 30 і 52 паўторамі не варта трактаваць як эквівалент выніку з 30 і 82 паўторамі. Першы ўключае прамежкавы алель; другі — прэмутацыю, што прадугледжвае іншае абмеркаванне рэпрадуктыўных рызык і іншыя ўсталяваныя сувязі са станамі ў дарослым узросце.
Нявызначанасць лабараторнага вымярэння мае значэнне, калі паведамлены вынік складае 54 паўторы, а заяўлены допуск памылкі ахоплівае 55. Удакладніце, ці ўлічвае класіфікацыя нявызначанасць, ці карысна пацвердзіць памер паўтораў і ці зменіць кансультаванне аналіз AGG; просты паўтор таго ж аналізу без такіх пытанняў можа даць мала карысці.
Прамежкавы вынік таксама не тлумачыць усе сімптомы ў сям’і. Калі ў двух сваякоў ёсць невытлумачальная інтэлектуальная недастатковасць, кансультацыя клінічнага генетыка ўсё яшчэ можа быць дарэчнай, бо можа існаваць іншае спадчыннае захворванне; наша кіраўніцтва па значэнне выніку па-за дыяпазонам тлумачыць, чаму лабараторны маркер і дыягназ — розныя рэчы.
Што значыць быць носьбітам прэмутацыі ломкай Х-храмасомы
Носьбіт прэмутацыі ломкай Х-храмасомы мае алель FMR1 з 55–200 паўторамі CGG, а не звычайную метыляваную поўную мутацыю, якая выклікае сіндром ломкай Х-храмасомы. Прэмутацыя можа ўплываць на генетычнае кансультаванне адносна рэпрадуктыўных рызык і схільнасць да пэўных станаў у дарослым узросце, але ў многіх носьбітаў звязаных з ёй сімптомаў няма.
Прэмутацыі і поўныя мутацыі маюць розныя біялагічныя эфекты. Прэмутацыйныя алелі звычайна прыводзяць да павышанага ўтварэння інфармацыйнай РНК FMR1, тады як метыляваныя поўныя мутацыі звычайна зніжаюць экспрэсію гена і колькасць бялку FMRP; гэтае адрозненне дапамагае зразумець, чаму сіндромы прэмутацыі ў дарослым узросце — не проста лёгкія формы дзіцячага сіндрому ломкай Х-храмасомы.
Разгледзім 32-гадовую жанчыну без сімптомаў з 76 паўторамі і нармальным анамнезам развіцця: вынік можа мець значэнне, нават калі яна не адчувае ніякіх праблем. Кансультаванне адносна рэпрадуктыўных рызык — адна задача, а збор звестак пра менструальны цыкл і абмеркаванне магчымых будучых неўралагічных сімптомаў — асобныя задачы; ніводная з іх не патрабуе ставіць дыягназ наяўнага захворвання.
Генетычная знаходка павінна весці да канкрэтнага дзеяння, заснаванага на доказах, а не да расплывістага пераліку меркаваных праблем. Наша інтэрпрэтацыі вынікаў MTHFR дае карыснае параўнанне: прэмутацыі FMR1 маюць устаноўленыя наступствы для генетычнага кансультавання, але станоўчы генетычны вынік усё роўна не апраўдвае прыём недаказаных дабавак, абмежавальныя дыеты або здагадку, што ўсе сімптомы маюць адну прычыну.
Як устаўкі AGG удакладняюць кансультаванне адносна рызыкі экспансіі
Устаўкі AGG могуць зніжаць нестабільнасць паслядоўнасці паўтораў FMR1, якая перадаецца ад маці, таму ў дзвюх жанчын з аднолькавай колькасцю паўтораў CGG ацэначныя рызыкі пашырэння могуць адрознівацца. Аналіз AGG найбольш карысны для прамежкавых алеляў і невялікіх прэмутацый, асабліва з колькасцю паўтораў меншай за прыблізна 90–100; ён не ліквідуе нявызначанасць.
Yrigollen et al. (2012) у часопісе Genetics in Medicine паказалі, што ўстаўкі AGG паляпшаюць прагназаванне пашырэння мацярынскага алеля да поўнай мутацыі. Мае значэнне не толькі колькасць уставак, але і іх размяшчэнне: доўгі бесперапынны ўчастак каля канца паўтораў можа паводзіць сябе інакш, чым алель такой жа даўжыні, але з устаўкамі, размешчанымі ў больш выгадных месцах.
Двум гіпатэтычным жанчынам з 70 паўторамі — адной без уставак AGG і другой з дзвюма — не варта прысвойваць аднолькавую ацэнку рызыкі, грунтуючыся толькі на колькасці паўтораў. Спытайце кансультанта, якія даныя або мадэль выкарыстоўваюцца, ці ўлічваецца ўзрост маці і ці паказвае працэнт пашырэнне сярод перададзеных алеляў з пашырэннем або сярод усіх цяжарнасцей.
Kantesti — гэта сэрвіс інтэрпрэтацыі вынікаў лабараторных аналізаў з дапамогай ШІ, а не валідзіраваны калькулятар рызыкі пашырэння FMR1; каб прысвоіць выніку з 70 паўторамі працэнтную ацэнку, патрэбныя малекулярныя звесткі і кансультацыя спецыяліста. Наша клінічную рамку валідацыі тлумачыць, чаму дакладнасць звычайнай лабараторнай інтэрпрэтацыі не дазваляе вызначыць дакладнасць прагнозаў генетычнага павелічэння колькасці паўтораў; колькасныя вынікі даследаванняў таксама тлумачыць, чаму для лічбы трэба ўказваць метад.
Перадача FMR1 па матчынай і бацькавай лініях адрозніваецца
Жанчына з адным алелем FMR1 з павялічанай колькасцю паўтораў мае 50% верагоднасць перадаць гэты алель пры кожнай цяжарнасці. Мужчына з прэмутацыяй перадае сваю Х-храмасому ўсім дочкам і ніводнаму сыну; бацькоўскія прэмутацыі звычайна застаюцца прэмутацыямі, а не пашыраюцца да поўных мутацый.
50% верагоднасць перадачы пашыранага мацярынскага алеля — асобна ад верагоднасці пашырэння перададзенага алеля. Калі гіпатэтычная ацэнка пашырэння, якую прыводзіць кансультант, складае 1 з 4 пры ўмове перадачы, адпаведная верагоднасць поўнай мутацыі ў плода складае прыблізна 1 з 5 пры кожнай цяжарнасці: 0,50 памножыць на 0,20, без уліку клінічных праяў.
Бацька з 90 паўторамі не перадае гэты алель FMR1 сынам, бо сыны атрымліваюць ад яго Y-храмасому. Дочкі звычайна атрымліваюць прэмутацыю, магчыма, са зменай колькасці паўтораў, і пазней ім можа спатрэбіцца кансультацыя адносна іх уласных рэпрадуктыўных і дарослых аспектаў здароўя; адсутнасць дыягназу ў дзяцінстве не робіць вынік неістотным.
Кожная цяжарнасць — новая падзея; двое папярэдніх дзяцей без пашыранага алеля не змяняюць верагоднасць перадачы 50% пры наступнай цяжарнасці ў гетэразіготнай маці. Наша тлумачэнне Х-зчапленых парушэнняў згусальнасці крыві дае параўнанне на ўзроўні храмасом, хоць гемафілія не мае механізму павелічэння колькасці паўтораў, як у FMR1, і яе не варта выкарыстоўваць для ацэнкі рызыкі сіндрому ломкай Х-храмасомы.
Чаму адмоўны вынік скрынінгу партнёра не адмяняе рызыку, звязаную з FMR1
Рызыка мацярынскага павелічэння колькасці паўтораў FMR1 не залежыць ад таго, ці з'яўляюцца абодва партнёры носьбітамі аднаго і таго ж захворвання. Жанчына з прэмутацыяй можа належным чынам пачаць генетычнае кансультаванне і планаванне рэпрадуктыўных рашэнняў, не чакаючы вынікаў скрынінгу партнёра на носьбіцтва; адмоўны вынік даследавання FMR1 у партнёра не ўхіляе рызыку пашырэння яе алеля.
У многіх размовах пра скрынінг на носьбіцтва выкарыстоўваецца аўтасомна-рэцэсіўная мадэль: два носьбіты аднаго і таго ж захворвання маюць 25% верагоднасць нараджэння дзіцяці з гэтым захворваннем пры кожнай цяжарнасці. FMR1 не падпарадкоўваецца такім разлікам для пары носьбітаў, таму звыклая рэкамендацыя спачатку абследаваць партнёра можа выклікаць непатрэбную затрымку, калі яе ўжываюць у выпадку мацярынскай прэмутацыі.
Заключэнне камітэта ACOG № 691 (2017) рэкамендуе скрынінг жанчын на носьбіцтва ломкай Х-храмасомы пры наяўнасці адпаведнага сямейнага анамнезу, а таксама жанчынам з незразумелай недастатковасцю яечнікаў або павышаным узроўнем FSH да 40 гадоў. Таксама рэкамендуецца генетычнае кансультаванне пры прамежкавых выніках і выяўленых прэмутацыях або поўных мутацыях; рэкамендацыі адносна шырокіх праграм скрынінгу адрозніваюцца ў залежнасці ад прафесійных стандартаў і краіны.
Планаванне, незалежнае ад вынікаў партнёра, не азначае, што звесткі пра партнёра ніколі не бываюць карыснымі: асабісты або сямейны анамнез партнёра можа выклікаць асобныя асцярогі, а іншыя захворванні, на якія праводзіцца скрынінг, усё яшчэ могуць патрабаваць сумеснай інтэрпрэтацыі. Наша інтэрпрэтацыя скрынінгу гемаглабіну паказвае, чаму разлік 25% для рэцэсіўнага наследавання датычыцца канкрэтнай сітуацыі наследавання, а не кожнага заключэння, у якім згадваецца носьбіцтва.
Рэпрадуктыўныя магчымасці пасля выяўлення павялічанай колькасці паўтораў у FMR1
Рэпрадуктыўныя варыянты ўключаюць натуральнае зачацце з прэнатальнай дыягностыкай або без яе, ЭКА са спецыялізаваным ПГТ-М, донарскія гаметы, усынаўленне або рашэнне не зачаць дзіця. Біяпсію варсінак хоріёна звычайна праводзяць прыкладна на 10–13-м тыдні, а амніяцэнтэз — звычайна пачынаючы з 15-га тыдня; ніводная з гэтых працэдур не з'яўляецца абавязковай толькі таму, што атрыманы вынік аб носьбіцтве.
ПГТ-М для FMR1 патрабуе спецыялізаванай лабараторыі і можа спалучаць прамое даследаванне са злучанымі генетычнымі маркерамі, бо доўгія паўторы можа быць тэхнічна складана аналізаваць у вельмі малых узорах. Для падрыхтоўкі могуць спатрэбіцца ўзоры сваякоў, і няма гарантыі, што знойдзецца эмбрыён, прыдатны для пераносу; наша кіраўніцтва па планаванні лабараторнага этапу ЭКА тлумачыць, чаму маніторынг фертыльнасці і даследаванне спадчынных захворванняў даюць адказы на розныя пытанні.
Prenatal FMR1 testing measures the fetal allele, not just the mother's probability of transmission. Early chorionic villus samples can require additional interpretation because FMR1 methylation may not yet match later fetal tissue; an amniocentesis may sometimes be recommended to clarify methylation or an ambiguous result rather than because every CVS result is unreliable.
Standard cell-free DNA screening for chromosome conditions does not rule out an FMR1 expansion, even when the report says low risk. If pregnancy is already at 11 weeks, contact the genetics or fetal medicine team promptly to discuss timing; waiting for routine ultrasound findings will not resolve a repeat-expansion question, and ultrasound cannot predict fragile X severity.
Прэмутацыі, фертыльнасць і рызыка недастатковасці яечнікаў
Approximately 20% of women with an FMR1 premutation develop fragile X-associated primary ovarian insufficiency, defined by loss of normal ovarian function before age 40. The risk is not linear across repeat sizes; midrange premutations, often around 80–99 repeats, have higher reported risk than some smaller or larger premutations.
Primary ovarian insufficiency is not identical to complete, permanent infertility. Ovarian activity can be intermittent, so irregular periods, a high FSH result, and occasional ovulation can coexist; a woman with 88 repeats should receive individualized fertility advice rather than being told that pregnancy is either impossible or assured.
A low AMH value can help describe ovarian reserve and expected response to stimulation, but it does not diagnose fragile X-associated ovarian insufficiency or reliably predict an individual's menopause date. Our інтэрпрэтацыі нізкага ўзроўню AMH explains that limitation; a normal AMH value at age 29 also does not erase future premutation-associated risk.
Before attributing missed periods to FMR1, clinicians consider pregnancy, thyroid disease, prolactin abnormalities, medication effects, and other causes alongside FSH and estradiol. Our hormone and menopause guide provides that broader context; no food or supplement has been shown to shorten a 90-repeat allele or prevent its expansion during transmission.
Неўралагічныя рызыкі ў дарослых не азначаюць наяўнасці бягучага дыягназу
Fragile X-associated tremor/ataxia syndrome, or FXTAS, is an age-associated condition affecting some FMR1 premutation carriers, usually beginning after age 50. Commonly cited estimates are about 40% of male carriers and 16–20% of female carriers in older carrier populations, but age and ascertainment strongly influence those figures.
Those percentages are not the probability that an asymptomatic 35-year-old carrier has FXTAS today. Diagnosis requires a neurological assessment integrating symptoms, examination, and sometimes MRI; intention tremor, gait imbalance, neuropathy, and cognitive changes can also arise from conditions unrelated to FMR1.
A hypothetical 67-year-old carrier with a new action tremor and progressive unsteadiness deserves assessment rather than reassurance based on previously good health. Sudden weakness or rapidly developing confusion needs urgent evaluation for other causes; our memory-loss laboratory guide explains why thyroid, vitamin, and medication-related contributors can remain relevant even when a genetic susceptibility is known.
Premutation-associated anxiety or other neuropsychiatric symptoms are an area where causation and risk estimates are less settled, partly because families referred to specialty clinics may differ from unselected carriers. Our genetic susceptibility interpretation discusses the same probability-versus-diagnosis distinction; one FMR1 result should not become an explanation for every change in mood, sleep, or concentration.
Поўныя мутацыі: метыляванне і мазаіцызм уплываюць на інтэрпрэтацыю
An FMR1 full mutation usually contains more than 200 CGG repeats and abnormal methylation that reduces FMR1 expression. Clinical effects depend on more than repeat length: methylation, size mosaicism, tissue differences, and X-chromosome inactivation can alter expression, especially in people with two X chromosomes.
Most males with a methylated full mutation have fragile X syndrome with developmental and intellectual effects, while females show a wider range of outcomes. Approximately half of females with a full mutation have intellectual disability, and others may have learning or emotional difficulties; neither fetal sex nor the mother's presentation reliably predicts one child's severity.
Size mosaicism means that the tested sample contains more than one repeat-size population, such as premutation and full-mutation alleles. Methylation mosaicism means that methylation differs between allele populations; percentages measured in a laboratory sample do not directly reveal expression throughout the brain, so a favorable-looking fraction cannot guarantee a mild clinical course.
A result marked mosaic needs the laboratory's precise definition rather than a guess based on the word alone. Our chromosome mosaicism explanation illustrates why sample and cell-population context matter, but chromosome mosaicism and FMR1 repeat or methylation mosaicism are different processes; ask specifically which of these mechanisms the report describes.
Што аналіз FMR1 можа не выявіць або пакінуць нявызначаным
FMR1 testing must use methods capable of detecting repeat expansions, and additional analysis may be needed for methylation or mosaicism. Conventional sequencing, standard exome testing, routine chromosome analysis, and a normal general carrier panel do not automatically exclude an FMR1 repeat expansion unless the report explicitly includes appropriate testing.
Spector et al. (2021), in the ACMG technical standard for fragile X laboratory testing, describe the importance of suitable expansion-detection and characterization methods. Laboratories may use repeat-primed PCR, repeat-sizing PCR, methylation-sensitive assays, or Southern blot analysis in selected workflows; a phrase such as greater than 200 can be clinically meaningful without an exact repeat count.
Rare FMR1 sequence variants or deletions can cause fragile X-related findings without the common expansion mechanism, so a normal repeat screen is not a complete investigation of every possible FMR1 disorder. When a child has unexplained developmental delay, targeted testing and broader evaluation should follow the clinical history; our pediatric AI safety guidance explains why automated reassurance is insufficient.
Testing children also requires attention to the purpose of testing: diagnosis for current developmental concerns differs from predictive testing solely for adult premutation risks. Our кіраўніцтва па сямейных аналізах па ўзросту supports a proportionate approach; before ordering another sample, ask whether the unresolved question is repeat size, methylation, AGG structure, or a different genetic condition.
Падрыхтуйцеся да кансультацыі і бяспечна падзяліцеся звесткамі пра сям’ю
Bring the complete FMR1 report, a three-generation family history, and your reproductive timeline to genetic counseling. Useful report details include both alleles where applicable, the testing method, sizing uncertainty, AGG findings, methylation results, and any comments about mosaicism; a cropped positive-result screenshot can omit the information that changes advice.
A three-generation history should include known fragile X diagnoses, unexplained learning disability, autism, ovarian insufficiency before 40, and later-life tremor or gait problems. Relatives may describe early menopause or shaky hands without knowing a genetic diagnosis, but those descriptions are clues for assessment—not proof that the same allele is present.
Kantesti is an AI blood test interpretation platform for contextual laboratory explanations, not a substitute for cascade genetic testing or specialist family counseling. Our privacy and data practices describe handling of sensitive information; obtain permission before uploading another adult's genetic report, even when you share a surname or have a 50% inheritance concern.
Family sharing works best when relatives receive a factual letter stating the identified allele and how to access counseling, rather than an alarming message predicting disease. Our consent-based family tracking guide addresses that distinction; record separately what is confirmed, what is reported secondhand, and which one or two relatives are the most informative starting points for testing.
Якія пытанні задаць далей і што пацвярджаюць навуковыя даныя
The next step after an expanded FMR1 result is a counseling plan, not an automatic treatment plan. As of October 18, 2026, this article distinguishes established repeat categories from individualized expansion estimates; start with three questions: which allele category applies, whether AGG or methylation testing is needed, and what decision the result will inform.
For a 63-repeat result, ask for the estimated risk with and without available AGG information, the denominator behind the percentage, and whether prenatal or IVF laboratory setup is relevant now. For a result above 200, ask about methylation and mosaicism; Thomas Klein, MD, emphasizes that a larger number alone cannot provide a reliable personal forecast of symptom severity.
The 2 Figshare items below cover hormonal education and infectious-disease decision support, not FMR1 expansion prediction, and should not be used as evidence validating fragile X counseling or our genetic interpretation performance. Questions about specialist oversight can be directed through our медыцынская кансультатыўная інфармацыя; the directly relevant medical sources are listed separately under external references.
Women's Health Guide: Ovulation, Menopause & Hormonal Symptoms. (n.d.). Figshare. The DOI link is provided in the research references. A Пошук па назве на ResearchGate is a discovery link, not confirmation of a hosted copy. An Пошук па назве на Academia служыць той жа абмежаванай мэты.
Multilingual AI Assisted Clinical Decision Support for Early Hantavirus Triage: Design, Engineering Validation, and Real-World Deployment Across 50,000 Interpreted Blood Test Reports. (n.d.). Figshare. Its DOI appears below. The Пошук публікацый на ResearchGate does not verify a hosted manuscript. The Пошук публікацый у Academia is likewise a discovery link; authorship and publication dates should be checked against the deposited metadata.
Часта задаваныя пытанні
Якія нармальныя дыяпазоны колькасці CGG-паўтораў у гене FMR1?
Алелі FMR1 звычайна класіфікуюцца як нармальныя пры прыблізна 5–44 CGG-паўторах, прамежкавыя — пры 45–54, прэмутацыйныя — пры 55–200, а з поўнай мутацыяй — пры больш чым 200. Гэтыя катэгорыі апісваюць малекулярны вынік, а не прамую шкалу цяжкасці сімптомаў. Нявызначанасць вымярэння ў лабараторыі можа мець значэнне паблізу 54–55 або 200 паўтораў. Ацэньвайце класіфікацыю і метад лабараторыі разам з надрукаваным лікам.
Ці азначае, што я з’яўляюся носьбітам сіндрому ломкай Х-храмасомы, што ў мяне ёсць гэты сіндром?
Прэмутацыя FMR1 з 55–200 паўторамі CGG сама па сабе не з'яўляецца дыягназам сіндрому ломкай Х-храмасомы. Носьбіцтва прэмутацыі можа мець рэпрадуктыўныя наступствы і павышаць схільнасць да такіх станаў, як першасная недастатковасць яечнікаў, звязаная з ломкай Х-храмасомай, або сіндром тремору і атаксіі. У многіх носьбітаў няма звязаных з гэтым сімптомаў. Поўная мутацыя, якая налічвае больш за 200 паўтораў, патрабуе дадатковай інтэрпрэтацыі, у тым ліку ацэнкі метылявання і клінічнага абследавання.
Ці можа прамежкавы алель сіндрому ломкай Х-храмасомы паўплываць на маё дзіця?
Прамежкавы алель FMR1 змяшчае 45–54 паўторы CGG, і не зафіксавана, каб ён пашыраўся непасрэдна да поўнай мутацыі за адну перадачу ад маці. Памер некаторых прамежкавых алеляў можа змяняцца, у тым ліку яны могуць перайсці ў дыяпазон прэмутацыі, што можа мець значэнне для наступных пакаленняў. Вынік, блізкі да 55 паўтораў, можа патрабаваць удакладнення наконт нявызначанасці вызначэння памеру ў лабараторыі. Генетычнае кансультаванне можа дапамагчы растлумачыць вынік у адпаведным кантэксце, не называючы яго прэмутацыяй.
Што азначаюць перапынкі AGG у выніках майго тэсту FMR1?
Інтэрвалы AGG — гэта ўстаўкі ў паслядоўнасці ў вобласці паўтораў FMR1, якія могуць зрабіць алель больш стабільным пры мацярынскай перадачы. Іх колькасць і размяшчэнне могуць удакладніць ацэнкі рызыкі экспансіі, асабліва для меншых прэмутацый з колькасцю паўтораў CGG ніжэй за прыкладна 90–100. Ацэнкі для двух людзей з 70 паўторамі могуць адрознівацца, калі ў аднаго няма інтэрвалаў, а ў другога іх два. Вынікі аналізу AGG памяншаюць нявызначанасць, але не гарантуюць, што алель застанецца стабільным.
Ці трэба майму партнёру прайсці абследаванне, калі я з’яўляюся носьбітам прэмутацыі сіндрому ломкай Х-храмасомы?
0 Жоўчы вынік партнёра не ўхіляе рэпрадуктыўную рызыку, звязаную з прэмутацыяй FMR1 у маці. Жанчына з адным пашыраным алелем мае 50% верагоднасць перадаць гэты алель пры кожнай цяжарнасці, а рызыка экспансіі залежыць пераважна ад характарыстык перададзенага алеля. Тэставанне партнёра можа быць дарэчным для выяўлення іншых скрыніруемых захворванняў або пры наяўнасці адпаведнага сямейнага анамнезу. Генетычнае кансультаванне і планаванне рэпрадукцыі ў сувязі з FMR1 можна пачаць незалежна ад вынікаў партнёра.
Ці можа НІПТ выключыць сіндром ломкай Х-храмасомы падчас цяжарнасці?
Стандартнае неінвазіўнае прэнатальнае тэставанне на хромасомныя захворванні не выключае экспансію паўтораў FMR1. Для прэнатальнай дыягностыкі звычайна праводзяць біяпсію варсінак харыёна прыкладна на 10–13-м тыдні або амніёцэнтэз пачынаючы з 15-га тыдня з мэтанакіраваным малекулярным тэставаннем. Некаторыя раннія вынікі даследавання варсінак харыёна патрабуюць удакладнення, бо інтэрпрэтацыя метылявання можа быць складанай. Абмяркуйце тэставанне са спецыялістамі па генетыцы або медыцыне плода, а не спадзявайцеся на стандартны вынік НІПТ з нізкай рызыкай.
Ці могуць носьбіты прэмутацыі ломкай Х-храмасомы мець дзяцей натуральным шляхам?
Многія носьбіты прэмутацыі FMR1 могуць зачаць натуральным шляхам, хоць прыкладна 20% жанчын з прэмутацыяй развіваецца першасная недастатковасць яечнікаў да 40 гадоў. Фертыльнасць, рызыка перадачы і рызыка экспансіі — гэта асобныя пытанні. Магчымыя варыянты ўключаюць натуральнае зачацце з прэнатальнай дыягностыкай або без яе, ЭКА са спецыялізаваным PGT-M або іншыя спосабы стварэння сям’і. Нармальны вынік аналізу на АМГ не выключае будучай рызыкі з боку яечнікаў, а нізкі ўзровень АМГ не даказвае, што натуральнае зачацце немагчымае.
Атрымаць аналіз крыві з AI сёння
Далучайцеся больш чым да 2 мільёнаў карыстальнікаў па ўсім свеце, якія давяраюць Kantesti для імгненнага, дакладнага аналізу лабараторных тэстаў. Загрузіце вынікі аналізу крыві і атрымайце поўную інтэрпрэтацыю біямаркераў 15,000+ за лічаныя секунды.
📚 Публікацыі даследаванняў са спасылкамі
Кляйн, Т., Мітчэл, С., і Вебер, Г. (2026). Кіраўніцтва па жаночым здароўі: авуляцыя, менапаўза і гарманальныя сімптомы. Kantesti AI Medical Research.
Кляйн, Т., Мітчэл, С., і Вебер, Г. (2026). Шматмоўная AI-падтрымка пры прыняцці клінічных рашэнняў для ранняга трыажу хантавірусу: дызайн, інжынерная валідацыя і разгортванне ў рэальных умовах для 50 000 прааналізаваных справаздач аб аналізах крыві. Kantesti AI Medical Research.
📖 Знешнія медыцынскія спасылкі
Амерыканскі каледж акушэраў-гінеколагаў (2017). Committee Opinion No. 691: Carrier Screening for Genetic Conditions. Акушэрства і гінекалогія.
Yrigollen CM et al. (2012). AGG interruptions within the maternal FMR1 gene reduce the risk of offspring with fragile X syndrome. Genetics in Medicine.
Spector EB et al. (2021). Laboratory testing for fragile X, 2021 revision: a technical standard of the American College of Medical Genetics and Genomics (ACMG). Genetics in Medicine.
⚕️ Медыцынская адмова ад адказнасці
Гэты артыкул прызначаны толькі для адукацыйных мэт і не з’яўляецца медычнай парадай. Заўсёды кансультуйцеся з кваліфікаваным спецыялістам аховы здароўя для прыняцця рашэнняў па дыягностыцы і лячэнні.
Сігналы даверу E-E-A-T
Вопыт
Клінічны агляд, які вядзе лекар, працэсаў інтэрпрэтацыі лабараторных паказчыкаў.
Экспертыза
Фокус лабараторнай медыцыны на тым, як біямаркеры паводзяць сябе ў клінічным кантэксце.
Аўтарытэтнасць
Напісана доктарам Томасам Кляйнам, з аглядам доктара Сара Мітчэл і праф. доктара Ганса Вебера.
Надзейнасць
Інтэрпрэтацыя на аснове доказаў з выразнымі шляхамі далейшых дзеянняў, каб паменшыць трывогу.